ISOVUREX DUO 10 mg/10 mg
Rezumatul caracteristicilor produsului (RCP)
- 1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
- 2. COMPOZIŢIA CALITATIVĂ ŞI CANTITATIVĂ
- 3. FORMA FARMACEUTICĂ
-
4. DATE CLINICE
- 4.1 Indicaţii terapeutice
- 4.2 Doze şi mod de administrare
- 4.3 Contraindicații
- 4.4 Atenţionări şi precauţii speciale pentru utilizare
- 4.5 Interacţiuni cu alte medicamente şi alte forme de interacţiune
- 4.6 Fertilitatea, sarcina şi alăptarea
- 4.7 Efecte asupra capacităţii de a conduce vehicule și de a folosi utilaje
- 4.8 Reacţii adverse
- 4.9 Supradozaj
- 5. PROPRIETĂŢI FARMACOLOGICE
- 6. PROPRIETĂŢI FARMACEUTICE
- 7. DEŢINĂTORUL AUTORIZAŢIEI DE PUNERE PE PIAŢĂ
- 8. NUMĂRUL(ELE) AUTORIZAŢIEI DE PUNERE PE PIAŢĂ
- 9. DATA PRIMEI AUTORIZĂRI SAU A REÎNNOIRII AUTORIZAŢIEI
- 10. DATA REVIZUIRII TEXTULUI
1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
Isovurex Duo 10 mg/10 mg comprimate filmate
Isovurex Duo 10 mg/20 mg comprimate filmate
Isovurex Duo 10 mg/40 mg comprimate filmate
Isovurex Duo 10 mg/80 mg comprimate filmate
2. COMPOZIŢIA CALITATIVĂ ŞI CANTITATIVĂ
10 mg/10 mg: Fiecare comprimat filmat conține 10 mg ezetimib și atorvastatină calcică trihidrat echivalent cu 10 mg atorvastatină.
10 mg/20 mg: Fiecare comprimat filmat conține 10 mg ezetimib și atorvastatină calcică trihidrat echivalent cu 20 mg atorvastatină.
10 mg/40 mg: Fiecare comprimat filmat conține 10 mg ezetimib și atorvastatină calcică trihidrat echivalent cu 40 mg atorvastatină.
10 mg/80 mg: Fiecare comprimat filmat conține 10 mg ezetimib și atorvastatină calcică trihidrat echivalent cu 80 mg atorvastatină.
Excipient(i) cu efect cunoscut
10 mg/10 mg: fiecare comprimat filmat conține 125 mg lactoză (ca monohidrat) și 0,1 mg galben amurg FCF (E110).
10 mg/20 mg: fiecare comprimat filmat conține 152 mg lactoză (ca monohidrat) și 0,1 mg galben amurg FCF (E110).
10 mg/40 mg: fiecare comprimat filmat conține 206 mg lactoză (ca monohidrat) și 0,1 mg galben amurg FCF (E110).
10 mg/80 mg: fiecare comprimat filmat conține 316 mg lactoză (ca monohidrat) și 0,1 mg galben amurg FCF (E110).
Pentru lista tuturor excipienţilor, vezi pct. 6.1.
3. FORMA FARMACEUTICĂ
Comprimat filmat
Isovurex Duo 10 mg/10 mg comprimate filmate:
de culoare roz, în formă de capsulă (aproximativ 13 mm lungime și 5 mm lățime) comprimate filmate biconvexe, marcate cu M pe o parte și cu ”16” pe cealaltă parte.
Isovurex Duo 10 mg/20 mg comprimate filmate:
de culoare roz, în formă de capsulă (aproximativ 15 mm lungime și 6 mm lățime) comprimate filmate biconvexe, marcate cu M pe o parte și cu ”17” pe cealaltă parte.
Isovurex Duo 10 mg/40 mg comprimate filmate:
de culoare roz, în formă de capsulă (aproximativ 17 mm lungime și 7 mm lățime) comprimate filmate biconvexe, marcate cu M pe o parte și cu ”18” pe cealaltă parte.
Isovurex Duo 10 mg/80 mg comprimate filmate:
de culoare roz, în formă de capsulă (aproximativ 19 mm lungime și 8 mm lățime) comprimate filmate biconvexe, marcate cu M pe o parte și cu ”19” pe cealaltă parte.
4. DATE CLINICE
4.1 Indicaţii terapeutice
Prevenirea evenimentelor cardiovasculare
Isovurex Duo este indicat pentru reducerea riscului de evenimente cardiovasculare (vezi pct 5.1) la pacienții cu boală coronariană (BC) și istoric de sindrom coronarian acut (SCA), tratați anterior cu statine sau la care se inițiază terapia asociată cu o statină.
Hipercolesterolemie
Isovurex Duo este indicat ca tratament adjuvant la dietă pentru utilizare la adulții cu hipercolesterolemie primară (familială și non-familială heterozigotă) sau hiperlipidemie mixtă pentru care administrarea unui medicament combinat este adecvată.
- pacienți la care nu s-a obținut control terapeutic adecvat numai cu statină
- pacienți care au fost tratați deja cu o statină și ezetimib
Hipercolesterolemia familială homozigotă (HoFH)
Isovurex Duo este indicat ca tratament adjuvant la dietă pentru utilizare la adulții cu HoFH. Pacienții pot primi de asemenea și tratamente adjuvante (de exemplu, lipoproteine cu densitate scăzută [LDL] prin afereză).
4.2 Doze şi mod de administrare
Doze
Hipercolesterolemie și/sau boală coronariană (cu istoric de SCA)
Pacientul trebuie să urmeze o dietă hipolipemiantă adecvată și trebuie să continue această dietă în timpul tratamentului cu Isovurex Duo.
Intervalul dozelor de Isovurex Duo este cuprins între 10 mg/10 mg/zi până la 10 mg/80 mg/zi. Doza obișnuită este de 10 mg/10 mg o dată pe zi. La inițierea tratamentului sau la ajustarea dozei trebuie luate în considerare nivelul colesterolului lipoproteic cu densitate scăzută (LDL-C) al pacientului, starea de risc pentru boală coronariană și răspunsul la terapia actuală de scădere a colesterolului.
Doza de Isovurex Duo trebuie individualizată pe baza eficacității cunoscute a diferitelor concentrații de doză de Isovurex Duo (vezi pct. 5.1, tabelul 4) și a răspunsului la tratamentul hipocolesterolemiant actual. Ajustarea dozei trebuie făcută la intervale de 4 săptămâni sau mai mult.
Hipercolesterolemia familială homozigotă
Doza de Isovurex Duo la pacienții cu FH homozigotă este de 10 mg/10 mg până la 10 mg/80 mg zilnic. Isovurex Duo poate fi utilizat ca adjuvant la alte tratamente hipolipemiante (de exemplu, afereză LDL) la acești pacienți sau dacă astfel de tratamente nu sunt disponibile.
Co-administrarea cu alte medicamente
Administrarea dozei de Isovurex Duo trebuie să aibă loc fie ≥2 ore înainte, fie ≥4 ore după administrarea unui sechestrant al acizilor biliari.
La pacienții care urmează tratament pentru hepatita C cu agenți antivirali precum elbasvir/grazoprevir concomitent cu Isovurex Duo, doza de Isovurex Duo nu trebuie să depășească 10 mg/20 mg/zi (vezi pct. 4.4 și 4.5).
Vârstnici
Nu este necesară ajustarea dozei pentru pacienții vârstnici (vezi pct. 5.2).
Copii și adolescenți
Siguranța și eficacitatea Isovurex Duo la copii nu au fost stabilite (vezi pct. 5.2). Nu sunt disponibile date.
Insuficiență hepatică
Isovurex Duo trebuie utilizat cu prudență la pacienții cu insuficiență hepatică (vezi pct. 4.4 și 5.2). Isovurex Duo este contraindicat la pacienții cu boală hepatică activă (vezi pct. 4.3).
Insuficiență renală
Nu este necesară ajustarea dozei pentru pacienții cu insuficiență renală (vezi pct. 5.2).
Mod de administrare
Isovurex Duo este pentru administrare orală. Isovurex Duo poate fi administrat ca doză unică în orice moment al zilei, cu sau fără alimente. Deoarece comprimatul nu are o linie de marcaj, acesta trebuie înghițit întreg și nu trebuie divizat.
4.3 Contraindicații
Hipersensibilitate la substanţele active sau la oricare dintre excipienţii prezentaţi la punctul 6.1.
Terapia cu Isovurex Duo este contraindicată în timpul sarcinii și alăptării, precum și la femeile cu potențial fertil care nu utilizează măsuri contraceptive adecvate (vezi pct. 4.6).
Isovurex Duo este contraindicat la pacienții cu boală hepatică activă sau creșteri persistente inexplicabile ale transaminazelor serice care depășesc de 3 ori limita superioară a valorilor normale (LSVN).
Isovurex Duo este contraindicat la pacienții tratați pentru hepatita C cu medicamente antivirale precum glecaprevir/pibrentasvir.
4.4 Atenţionări şi precauţii speciale pentru utilizare
Miopatie/Rabdomioliză
În experiența după punerea pe piață cu ezetimib, au fost raportate cazuri de miopatie și rabdomioliză. Majoritatea pacienților care au dezvoltat rabdomioliză luau o statină concomitent cu ezetimib. Cu toate acestea, rabdomioliza a fost raportată foarte rar în cazul monoterapiei cu ezetimib și foarte rar în cazul adăugării de ezetimib la alte medicamente cunoscute pentru risc crescut de rabdomioliză.
Isovurex Duo conține atorvastatină. La fel ca alți inhibitori ai HMG-CoA reductazei, atorvastatina poate, în situații rare, să afecteze musculatura scheletică și să cauzeze mialgie, miozită și miopatie care pot evolua spre rabdomioliză, o afecțiune care poate pune viața în pericol, caracterizată prin niveluri mult crescute de creatin-fosfokinază (CPK) (> 10 ori LSVN), mioglobinemie și mioglobinurie, care pot duce la insuficiență renală.
Înainte de tratament
Isovurex Duo trebuie prescris cu prudență la pacienții cu factori predispozanți pentru rabdomioliză. Nivelul CPK trebuie determinat înainte de începerea tratamentului în următoarele situații:
- insuficiență renală,
- hipotiroidism,
- istoric personal sau familial de boli musculare ereditare,
- istoric anterior de toxicitate musculară cu o statină sau un fibrat,
- istoric anterior de boală hepatică și/sau în care se consumă cantități importante de alcool,
- la vârstnici (vârsta > 70 de ani), trebuie luată în considerare necesitatea unei astfel de determinări, în funcție de prezența altor factori predispozanți pentru rabdomioliză,
- situațiile în care poate apărea o creștere a nivelurilor plasmatice, cum ar fi interacțiunile (vezi pct. 4.5) și populațiile speciale, care includ subpopulațiile genetice (vezi pct. 5.2).
În astfel de situații, riscul tratamentului trebuie luat în considerare în raport cu beneficiul posibil și se recomandă monitorizarea clinică.
Dacă nivelurile CPK sunt semnificativ crescute (> 5 ori LSVN) la momentul inițial, tratamentul nu trebuie început.
Determinarea creatinfosfokinazei
Creatina fosfokinază (CPK) nu trebuie determinată după exerciții fizice intense sau în prezența oricărei cauze alternative plauzibile de creștere a CPK, deoarece acest lucru face dificilă interpretarea valorii determinate. În cazul în care nivelurile CPK sunt semnificativ crescute la momentul inițial (> 5 ori LSVN), nivelurile trebuie măsurate din nou după 5-7 zile pentru a confirma rezultatele.
În timpul tratamentului
- Pacienților trebuie să li se ceară să raporteze prompt durerea musculară, crampele sau slăbiciunea, în special dacă sunt însoțite de stare generală de rău sau febră, sau dacă semnele și simptomele musculare persistă după întreruperea tratamentului cu Isovurex Duo.
- Dacă astfel de simptome apar în timp ce un pacient primește tratament cu Isovurex Duo, trebuie măsurate nivelurile de CPK ale acestuia. Dacă aceste niveluri se dovedesc a fi semnificativ crescute (> 5 ori LSVN), tratamentul trebuie întrerupt.
- Dacă simptomele musculare sunt severe și provoacă disconfort zilnic, chiar dacă nivelurile CPK sunt crescute la ≤ 5 ori LSVN, trebuie luată în considerare întreruperea tratamentului.
- Dacă simptomele se remit și nivelurile CPK revin la normal, atunci se poate lua în considerare reluarea tratamentului cu Isovurex Duo sau tratamentul cu alt medicament care conține statină utilizând cea mai mică doză și monitorizare atentă.
- Isovurex Duo trebuie întrerupt dacă apare creșterea semnificativă clinic a nivelurilor de CPK (> 10 ori LSVN) sau dacă rabdomioliza este diagnosticată sau suspicionată.
- Au fost raportate cazuri foarte rare de miopatie necrotizantă mediată imun (MNMI) în timpul sau după tratamentul cu unele statine. MNMI se caracterizează clinic prin slăbiciune musculară proximală persistentă și creatin kinază serică crescută, care persistă după întreruperea tratamentului cu statină.
Datorită componentei atorvastatină din Isovurex Duo, riscul de rabdomioliză este crescut atunci când Isovurex Duo este administrat concomitent cu anumite medicamente care pot crește concentrația plasmatică a atorvastatinei, cum ar fi inhibitorii puternici ai CYP3A4 sau ai proteinelor de transport (de exemplu ciclosporină, telitromicină, claritromicină, delavirdină, stiripentol, ketoconazol, voriconazol, itraconazol, posaconazol și inhibitori de protează HIV care includ ritonavir, lopinavir, atazanavir, indinavir, darunavir, tipranavir/ritonavir,etc.). Riscul de miopatie poate fi de asemenea crescut și în cazul utilizării concomitente de gemfibrozil și alți derivați ai acidului fibric, antivirale pentru tratamentul hepatitei cu virus C (HVC) (boceprevir, telaprevir, elbasvir/grazoprevir), eritromicină sau niacină. Dacă este posibil, trebuie avute în vedere terapii alternative (între care nu există interacțiuni) care să înlocuiască aceste medicamente (vezi pct. 4.8).
În cazurile în care este necesară administrarea concomitentă a acestor medicamente cu Isovurex Duo, trebuie analizate cu atenție beneficiul și riscul tratamentului concomitent. Atunci când pacienții primesc medicamente care cresc concentrația plasmatică a atorvastatinei, se recomandă o doză maximă mai mică de Isovurex Duo. În plus, în cazul inhibitorilor puternici ai CYP3A4, trebuie luată în considerare o doză inițială mai mică de Isovurex Duo, și se recomandă monitorizarea clinică adecvată a acestor pacienți (vezi pct. 4.5).
Atorvastatina nu trebuie administrată împreună cu forme farmaceutice cu utilizare sistemică de acid fusidic, sau timp de 7 zile după întreruperea tratamentului cu acid fusidic. La pacienții la care utilizarea sistemică a acidului fusidic este considerată esențială, tratamentul cu statină trebuie întrerupt pe toată durata tratamentului cu acid fusidic. Au fost raportate cazuri de rabdomioliză (inclusiv unele decese) la pacienții care au primit acid fusidic și statine în asociere (vezi pct. 4.5). Pacientul trebuie sfătuit să solicite imediat sfatul medicului dacă prezintă orice simptome de slăbiciune, durere sau sensibilitate musculară.
Tratamentul cu statine poate fi reluat după la șapte zile de la ultima doză de acid fusidic.
În situații excepționale, când este necesară administrarea sistemică prelungită a acidului fusidic, de exemplu pentru tratamentul infecțiilor severe, necesitatea administrării concomitente a Isovurex Duo și a acidului fusidic trebuie luată în considerare pentru fiecare caz în parte, și sub supraveghere medicală atentă.
Daptomicină
Au fost raportate cazuri de miopatie și/sau rabdomioliză la utilizarea de inhibitori ai HMG-CoA reductazei (de exemplu, atorvastatină și ezetimib/atorvastatină) administrați împreună cu daptomicină. Este necesară prudență la prescrierea de inhibitori ai HMG-CoA reductazei împreună cu daptomicină, deoarece fiecare medicament administrat singur poate provoca miopatie și/sau rabdomioliză. Trebuie luată în considerare întreruperea temporară a tratamentului cu Isovurex Duo la pacienții în tratament cu daptomicină, cu excepția cazului în care beneficiile administrării concomitente depășesc riscul. A se vedea informațiile de prescriere ale daptomicinei pentru informații suplimentare privind interacțiunea potențială cu inhibitorii HMG-CoA reductazei (de exemplu, atorvastatină și ezetimib/atorvastatină) și pentru recomandări suplimentare referitoare la monitorizare (vezi pct. 4.5.).
Miastenia gravis și miastenia oculară
În puține cazuri, s-a raportat că statinele induc de novo sau agravează miastenia gravis sau miastenia oculară preexistentă (vezi pct. 4.8). Tratamentul cu Isovurex Duo trebuie întrerupt în caz de agravare a simptomelor. Au fost raportate recăderi la reluarea tratamentului cu aceeași statină sau cu una diferită.
Enzime hepatice
În studiile controlate cu administrare concomitentă la pacienții care primesc ezetimib și atorvastatină, au fost observate creșteri consecutive ale transaminazelor (≥ 3 ori limita superioară a valorilor normale [LSVN]) (vezi pct. 4.8).
Testele funcției hepatice trebuie efectuate înainte de inițierea tratamentului și periodic după aceea. Pacienții care dezvoltă orice fel de semne sau simptome sugestive pentru afectare hepatică trebuie să efectueze teste ale funcției hepatice. Pacienții la care apar niveluri crescute ale transaminazelor trebuie monitorizați până la remiterea modificărilor. În cazul în care persistă o creștere a transaminazelor mai mare de 3 ori LSVN, se recomandă scăderea dozei sau oprirea tratamentului cu Isovurex Duo.
Isovurex Duo trebuie utilizat cu prudență la pacienții care consumă cantități importante de alcool și/sau prezintă istoric de boală hepatică.
Insuficiență hepatică
Datorită efectelor necunoscute ale expunerii crescute la ezetimib la pacienții cu insuficiență hepatică moderată sau severă, Isovurex Duo nu este recomandat (vezi pct. 5.2).
Fibrați
Siguranța și eficacitatea ezetimib administrat împreună cu fibrați nu au fost stabilite; prin urmare, nu se recomandă administrarea concomitentă de Isovurex Duo și fibrați (vezi pct. 4.5).
Ciclosporină
Trebuie manifestată prudență la inițierea tratamentului cu Isovurex Duo în contextul administrării de ciclosporină. Concentrațiile de ciclosporină trebuie monitorizate la pacienții care primesc Isovurex Duo și ciclosporină (vezi pct. 4.5).
Anticoagulante
Dacă Isovurex Duo este adăugat la warfarină, alt anticoagulant cumarinic, sau fluindionă, raportul internațional normalizat (INR) trebuie monitorizat corespunzător (vezi pct. 4.5).
Prevenirea accidentului vascular cerebral prin reducerea agresivă a nivelului de colesterol (SPARCL)
Într-o analiză post-hoc a subtipurilor de accident vascular cerebral la pacienții fără boală coronariană (BC) care au suferit recent un accident vascular cerebral sau un atac ischemic tranzitoriu (AIT), s-a constatat o incidență mai mare a accidentului vascular cerebral hemoragic la pacienții la care s-a inițiat tratamentul cu atorvastatină 80 mg comparativ cu placebo. Riscul crescut a fost observat în special la pacienții cu accident vascular cerebral hemoragic sau infarct lacunar anterior la intrarea în studiu. Pentru pacienții cu accident vascular cerebral hemoragic sau infarct lacunar anterior, stabilirea unui echilibrul între riscurile și beneficiile atorvastatinei 80 mg este incertă, iar riscul potențial de accident vascular cerebral hemoragic trebuie evaluat cu atenție înainte de inițierea tratamentului (vezi pct. 5.1).
Boala pulmonară interstițială
Au fost raportate cazuri excepționale de boală pulmonară interstițială la administrarea unor statine, în special în cazul tratamentului de lungă durată (vezi pct. 4.8). Simptomele pot include dispnee, tuse neproductivă și deteriorarea stării generale de sănătate (oboseală, scădere în greutate și febră). Dacă se suspectează că un pacient a dezvoltat boală pulmonară interstițială, terapia cu statine trebuie întreruptă.
Diabetul zaharat
Unele dovezi sugerează că statinele ca și clasă terapeutică cresc glicemia, și la unii pacienți cu risc crescut de diabet în viitor pot produce un nivel de hiperglicemie la care este adecvată îngrijirea specifică pentru diabetul zaharat. Cu toate acestea, acest risc este contrabalansat prin scăderea riscului vascular cu statine și, prin urmare, nu ar trebui să fie un motiv de întrerupere a tratamentului cu statine. Pacienții la risc (glicemie a jeun de 5,6 până la 6,9 mg/dl, IMC > 30 kg/m2, trigliceride crescute, hipertensiune arterială) trebuie monitorizați atât clinic cât și biochimic în conformitate cu recomandările din ghidurile clinice de tratament naționale.
Excipienți
Lactoză
Acest medicament conține lactoză. Pacienții cu probleme ereditare rare de intoleranță la galactoză, deficit total de lactază sau malabsorbție de glucoză-galactoză nu trebuie să ia acest medicament.
Conținut de sodiu
Acest medicament conține mai puțin de 1 mmol sodiu (23 mg) per doză și este practic „fără sodiu”.
Agenți de colorare
Isovurex Duo conține galbe amurg FCF lac aluminiu. Poate cauza reacții alergice.
4.5 Interacţiuni cu alte medicamente şi alte forme de interacţiune
Mecanisme multiple pot contribui la interacțiunile potențiale cu inhibitorii HMG CoA reductazei. Medicamentele sau medicamentele pe bază de plante care inhibă anumite enzime (de exemplu, CYP3A4) și/sau căi de transport (de exemplu, OATP1B) pot crește concentrațiile plasmatice ale atorvastatinei și pot conduce la un risc crescut de miopatie/rabdomioliză.
A se vedea informațiile de prescriere ale tuturor medicamentelor utilizate concomitent pentru a obține informații suplimentare despre potențialele interacțiuni ale acestora cu atorvastatina și/sau despre potențialul de modificare a enzimelor sau transportorului, și posibile ajustări ale dozei și schemelor de tratament.
Interacțiuni farmacodinamice
Atorvastatina este metabolizată de citocromul P450 3A4 (CYP3A4) și este un substrat al transportatorilor hepatici, transportorul polipeptidelor de transport al anionilor organici 1B1 (OATP1B1) și 1B3 (OATP1B3). Metaboliții atorvastatinei sunt substraturi ale OATP1B1. Atorvastatina este, de asemenea, identificată ca substrat al proteinei de rezistență multidrog 1 (MDR1) și al proteinei de rezistență la cancerul de sân (BCRP), care pot limita absorbția intestinală și clearance-ul biliar al atorvastatinei (vezi pct. 5.2). Administrarea concomitentă de medicamente care sunt inhibitori ai CYP3A4 sau ai proteinelor de transport poate duce la creșterea concentrațiilor plasmatice ale atorvastatină și la creșterea riscului de miopatie. Riscul ar putea fi, de asemenea, crescut la administrarea concomitentă a Isovurex Duo cu alte medicamente care au potențial de a induce miopatie, cum ar fi derivații acidului fibric și ezetimib (vezi pct. 4.4).
Interacțiuni farmacocinetice
Isovurex Duo
Nu a fost observată nicio interacțiune farmacocinetică semnificativă clinic când ezetimib a fost administrat concomitent cu atorvastatină.
Efecte ale altor medicamente asupra Isovurex Duo
Ezetimib
Antiacide: Administrarea concomitentă de antiacide a scăzut rata de absorbție a ezetimib, dar nu a avut niciun efect asupra biodisponibilității ezetimib. Această scădere a ratei de absorbție nu este considerată semnificativă clinic.
Colestiramină: Administrarea concomitentă de colestiramină a scăzut aria medie de sub curbă (ASC) a ezetimib total (ezetimib + ezetimib-glucuronidă) cu aproximativ 55%. Scăderea incrementală a colesterolului lipoproteic cu densitate mică (LDL-C) datorită adăugării Isovurex Duo la colestiramină poate fi diminuată în urma acestei interacțiuni (vezi pct. 4.2).
Ciclosporină: Într-un studiu efectuat la opt pacienți după transplant renal cu clearance al creatininei > 50 ml/min aflați pe o doză stabilă de ciclosporină, o doză unică de 10 mg de ezetimib a determinat o creștere de 3,4 ori (interval între 2,3 până la 7,9 ori) a ASC medie pentru ezetimib total comparativ cu o populație de control sănătoasă, care primea doar ezetimib, dintr-un alt studiu (n = 17). Într-un alt studiu, un pacient cu transplant renal cu insuficiență renală severă care primea ciclosporină și mai multe alte medicamente a demonstrat o expunere de 12 ori mai mare la ezetimib total comparativ cu pacienți din grupul de control concomitent care primeau doar ezetimib. Într-un studiu crossover cu două perioade efectuat la doisprezece subiecți sănătoși, administrarea zilnică a 20 mg ezetimib timp de 8 zile împreună cu o doză unică de 100 mg de ciclosporină în ziua 7 a determinat o creștere medie cu 15% a ASC pentru ciclosporină (interval de la o scădere de 10% la o creștere de 51%) comparativ cu o doză unică de 100 mg de ciclosporină luată singură. Nu a fost efectuat un studiu controlat privind efectul ezetimib administrat concomitent asupra expunerii la ciclosporină la pacienții cu transplant renal. Trebuie manifestată prudență la inițierea tratamentului cu Isovurex Duo în contextul administrării ciclosporinei. Concentrațiile de ciclosporină trebuie monitorizate la pacienții care primesc Isovurex Duo și ciclosporină (vezi pct. 4.4).
Fibrați: Administrarea concomitentă de fenofibrat sau gemfibrozil a crescut concentrațiile totale de ezetimib de aproximativ 1,5 și respectiv 1,7 ori. Deși aceste creșteri nu sunt considerate semnificative clinic, administrarea concomitentă de Isovurex Duo cu fibrați nu este recomandată (vezi pct. 4.4).
Atorvastatină
Inhibitori ai CYP3A4: S-a demonstrat că inhibitorii puternici ai CYP3A4 determină creșterea marcată a concentrațiilor de atorvastatină (vezi Tabelul 1 și informațiile specifice de mai jos). Administrarea concomitentă a inhibitorilor puternici ai CYP3A4 (de exemplu ciclosporină, telitromicină, claritromicină, delavirdină, stiripentol, ketoconazol, voriconazol, itraconazol, posaconazol, unele antivirale utilizate în tratamentul HVC (de exemplu elbasvir/grazoprevir) și inhibitorii de protează HIV, care includ ritonavir, lopinavir, atazanavir, indinavir, darunavir etc.) trebuie evitați dacă este posibil. În cazurile în care administrarea concomitentă a acestor medicamente cu Isovurex Duo nu poate fi evitată, trebuie luate în considerare doze inițiale și maxime mai mici de Isovurex Duo, și se recomandă monitorizarea clinică adecvată a pacientului (vezi Tabelul 1).
Inhibitorii moderați ai CYP3A4 (de exemplu eritromicină, diltiazem, verapamil și fluconazol) pot crește concentrațiile plasmatice ale atorvastatinei (vezi Tabelul 1). A fost observat un risc crescut de miopatie la utilizarea eritromicinei în asociere cu statine.Nu au fost efectuate studii de interacțiune care să evalueze efectele amiodaronei sau verapamilului asupra atorvastatinei. Este cunoscut că atât amiodarona cât și verapamilul inhibă activitatea CYP3A4 iar administrarea concomitentă cu Isovurex Duo poate duce la creșterea expunerii la atorvastatină. Prin urmare, trebuie luată în considerare reducerea dozei maxime de Isovurex Duo, și se recomandă monitorizarea clinică adecvată a pacientului la utilizarea în asociere cu inhibitori moderați ai CYP3A4. Se recomandă monitorizarea clinică adecvată după inițierea sau după ajustarea dozei de inhibitor.
Inhibitori ai proteinei rezistenței la tratament în cancerul de sân (BCRP): Administrarea concomitentă de medicamente care sunt inhibitori ai BCRP (de exemplu, elbasvir și grazoprevir) poate duce la creșterea concentrațiilor plasmatice ale atorvastatinei și un risc crescut de miopatie; prin urmare, trebuie luată în considerare ajustarea dozei de atorvastatină în funcție de doza prescrisă.
Administrarea concomitentă de elbasvir și grazoprevir cu atorvastatină crește concentrațiile plasmatice ale atorvastatinei de 1,9 ori (vezi Tabelul 1); prin urmare, doza de Isovurex Duo nu trebuie să depășească 10 mg/20 mg pe zi la pacienții care primesc concomitent medicamente care conțin elbasvir sau grazoprevir (vezi pct. 4.2 și 4.4).
Inductori ai citocromului P450 3A4: Administrarea concomitentă de atorvastatină cu inductori ai citocromului P450 3A4 (de exemplu efavirenz, rifampicină, sunătoare) poate duce la reduceri variabile ale concentrațiilor plasmatice ale atorvastatinei. Datorită mecanismului dublu de interacțiune al rifampicinei, (inducerea citocromului P450 3A4 și inhibarea transportorului de absorbție hepatocitar OATP1B1), se recomandă administrarea simultană a Isovurex Duo cu rifampicină, deoarece administrarea întârziată de atorvastatină după administrarea de rifampicină a fost asociată cu o reducere semnificativă a concentrațiilor plasmatice de atorvastatină. Efectul rifampicinei asupra concentrațiilor de atorvastatină în hepatocite este, totuși, necunoscut și dacă administrarea concomitentă nu poate fi evitată, pacienții trebuie monitorizați cu atenție pentru eficacitate.
Inhibitori de transport: Inhibitorii proteinelor de transport (de exemplu ciclosporina) pot crește expunerea sistemică la atorvastatină (vezi Tabelul 1). Efectul inhibării transportatorilor hepatici de absorbție asupra concentrațiilor de atorvastatină în hepatocite nu este cunoscut. Dacă administrarea concomitentă nu poate fi evitată, se recomandă reducerea dozei de Isovurex Duo și monitorizarea clinică pentru eficacitate (vezi Tabelul 1).
Gemfibrozil / derivați ai acidului fibric: Utilizarea fibraților singuri este ocazional asociată cu evenimente musculare, care includ rabdomioliză. Riscul acestor evenimente poate fi crescut în caz de utilizare concomitentă a derivaților acidului fibric și atorvastatină.
Ezetimib: Utilizarea ezetimib în monoterapie este asociată cu evenimente la nivel muscular, care includ rabdomioliză. Prin urmare, riscul acestor evenimente poate fi crescut la utilizarea concomitentă a ezetimib cu atorvastatină. Se recomandă monitorizarea clinică adecvată a acestor pacienți.
Colestipol: Concentrațiile plasmatice ale atorvastatinei și ale metaboliților săi activi au fost mai scăzute (cu aproximativ 25%) atunci când colestipolul a fost administrat concomitent cu atorvastatină. Cu toate acestea, efectele asupra lipidelor au fost mai mari atunci când atorvastatină și colestipolul au fost administrate împreună decât atunci când oricare dintre cele două medicamente a fost administrat singur.
Acid fusidic: Riscul de miopatie, care include rabdomioliză, poate fi crescut prin administrarea concomitentă de acid fusidic sistemic împreună cu statine. Mecanismul acestei interacțiuni (dacă este farmacodinamic sau farmacocinetic, sau ambele) este încă necunoscut. Au fost raportate cazuri de rabdomioliză (include unele decese) la pacienții care au primit această asociere.
Dacă este necesar tratamentul sistemic cu acid fusidic, tratamentul cu atorvastatină trebuie întrerupt pe toată durata tratamentului cu acid fusidic. De asemenea, vezi pct. 4.4.
Colchicină: Deși nu au fost efectuate studii de interacțiune cu atorvastatină și colchicină, au fost raportate cazuri de miopatie cu atorvastatină administrată împreună cu colchicină, și trebuie prudență atunci când se prescrie atorvastatină cu colchicină.
Daptomicin: Riscul de miopatie și/sau rabdomioliză poate fi crescut prin administrarea concomitentă de inhibitori ai HMG-CoA reductazei și daptomicină. Trebuie luată în considerare oprirea temporară a tratamentului cu Isovurex Duo la pacienții care iau daptomicină, cu excepția cazului în care beneficiile administrării concomitente depășesc riscul (vezi pct. 4.4).
Boceprevir:Expunerea la atorvastatină a fost crescută la administrarea împreună cu boceprevir.Atunci când este necesară administrarea concomitentă cu Isovurex Duo trebuie luată în considerare utilizarea celei mai mici doze posibile de Isovurex Duo, cu titrare până la efectul clinic dorit și monitorizare simultană a siguranței, fără a depăși doza zilnică de 10 mg/20 mg. La pacienții care iau în prezent Isovurex Duo, doza de Isovurex Duo nu trebuie să depășească o doză zilnică de 10 mg/20 mg în timpul administrării împreună cu boceprevir.
Efecte ale Isovurex Duo asupra farmacocineticii altor medicamente
Ezetimib
În studiile preclinice s-a demonstrat că ezetimib nu induce activitatea enzimelor citocromului P450 care metabolizează medicamentele. Nu au fost observate interacțiuni farmacocinetice semnificative clinic între ezetimib și medicamentele cunoscute a fi metabolizate î citocromii P450 1A2, 2D6, 2C8, 2C9 și 3A4, sau N-acetiltransferază.
Anticoagulante: Administrarea concomitentă de ezetimib (10 mg o dată pe zi) nu a avut niciun efect semnificativ asupra biodisponibilității warfarinei și timpului de protrombină într-un studiu efectuat pe doisprezece bărbați adulți sănătoși. Cu toate acestea, au existat raportări după punerea pe piață privind creșterea raportului internațional normalizat (INR) la pacienții la care s-a adăugat ezetimib la tratamentul cu warfarină sau fluindionă. Dacă Isovurex Duo este adăugat la warfarină, alt anticoagulant cumarinic sau fluindionă, INR trebuie monitorizat adecvat (vezi pct. 4.4).
Atorvastatină
Digoxin: la administrarea concomitentă de doze multiple de digoxin și 10 mg atorvastatină, concentrațiile de digoxin la starea de echilibru au crescut ușor. Pacienții care iau digoxin trebuie monitorizați corespunzător.
Contraceptive orale: Administrarea concomitentă de atorvastatină cu un contraceptiv oral a produs creșteri ale concentrațiilor plasmatice ale norethisteronă și etinilestradiol.
Warfarină: Într-un studiu clinic efectuat la pacienți care primeau tratament cronic cu warfarină, administrarea concomitentă de atorvastatină 80 mg zilnic cu warfarină a determinat o scădere mică cu aproximativ 1,7 secunde a timpului de protrombină în primele 4 zile de administrare, care a revenit la normal în 15 zile de tratament cu atorvastatină. Deși au fost raportate numai foarte rar cazuri de interacțiuni anticoagulante semnificative clinic, timpul de protrombină trebuie determinat înainte de începerea tratamentului cu Isovurex Duo la pacienții care iau anticoagulante cumarinice, și suficient de frecvent în timpul tratamentului precoce pentru avea certitudinea că nu apare nicio modificare semnificativă a timpului de protrombină. Odată ce a fost documentat un timp de protrombină stabil, timpul de protrombină poate fi monitorizat la intervalele recomandate de obicei pentru pacienții care iau anticoagulante cumarinice. Dacă doza de Isovurex Duo este modificată sau administrarea întreruptă, trebuie repetată aceeași procedură. Terapia cu atorvastatină nu a fost asociată cu sângerare sau modificarea timpului de protrombină la pacienții care nu iau anticoagulante.
Tabelul 1. Efectul administrării concomitente a medicamentelor asupra farmacocineticii atorvastatinei
| Medicamentul administrat împreună și regimul de dozare | Atorvastatină | Isovurex Duo | |
| Doza (mg) | Modificarea ASC& | Recomandare clinică# | |
| Tipranavir 500 mg BID/ Ritonavir 200 mg BID, 8 zile (zilele 14-21) | 40 mg în ziua 1, 10 mg în ziua 20 | ↑de 9,4-ori | În cazurile în care este necesară administrarea concomitentă cu Isovurex Duo nu depășiți 10 mg/10 mg Isovurex Duo zilnic. Se recomandă monitorizarea clinică a acestor pacienți. |
| Ciclosporină 5.2 mg/kg/dzi, doză stabilă | 10 mg OD pentru 28 de zile | ↑de 8,7-ori | |
Lopinavir 400 mg BID/ Ritonavir 100 mg BID, 14 zile | 20 mg OD pentru 4 zile | ↑de 5,9-ori | În cazurile în care este necesară administrarea concomitentă cu Isovurex Duo, se recomandă doze de întreținere mai mici de Isovurex Duo. La doze de Isovurex Duo care depășesc 10 mg/20 mg, se recomandă monitorizarea clinică a acestor pacienți. |
| Claritromicină 500 mg BID, 9 zile | 80 mg OD pentru 8 zile | ↑de 4,4-ori | |
Saquinavir 400 mg BID/ Ritonavir 300 mg BID din zilele 5-7, crescut la 400 mg BID în ziua 8), zilele 5-18, 30 min după administrarea atorvastatinei | 40 mg OD pentru 4 zile | ↑de 3,9-ori | În cazurile în care este necesară administrarea concomitentă cu Isovurex Duo, se recomandă doze de întreținere mai mici de Isovurex Duo. La doze de Isovurex Duo care depășesc 10 mg/40 mg, se recomandă monitorizarea clinică a acestor pacienți. |
| Darunavir 300 mg BID/ Ritonavir 100 mg BID, 9 zile | 10 mg OD pentru 4 zile | ↑de 3,3-ori | |
| Itraconazol 200 mg OD, 4 zile | 40 mg SD | ↑de 3,3-ori | |
| Fosamprenavir 700 mg BID/ Ritonavir 100 mg BID, 14 zile | 10 mg OD pentru 4 zile | ↑de 2,5-ori | |
| Fosamprenavir 1 400 mg BID, 14 zile | 10 mg OD pentru 4 zile | ↑de 2,3-ori | |
| Nelfinavir 1 250 mg BID, 14 zile | 10 mg OD pentru 28 de zile | ↑de 1,7-ori^ | Nicio recomandare specifică. |
| Suc de grapefruit, 240 ml OD* | 40 mg SD | ↑ 37% | Nu se recomandă consumul concomitent de cantități mari de suc de grapefruit și Isovurex Duo. |
| Diltiazem 240 mg OD, 28 zile | 40 mg SD | ↑ 51% | După inițierea sau după ajustarea dozei de diltiazem, se recomandă monitorizarea clinică adecvată a acestor pacienți. |
| Eritromicină 500 mg QID, 7 zile | 10 mg SD | ↑ 33%^ | Se recomandă scăderea dozei maxime și monitorizarea clinică a acestor pacienți. |
| Amlodipină 10 mg, doză unică | 80 mg SD | ↑ 18% | Nici o recomandare specifică. |
| Cimetidină 300 mg QID, 2 săptămâni | 10 mg OD pentru 4 săptămâni | ↓ mai puțin de 1%^ | Nici o recomandare specifică. |
| Suspensie antiacidă de hidroxid de magneziu și aluminiu, 30 ml QID, 2 săptămâni | 10 mg OD pentru 4 săptămâni | ↓ 35%^ | Nici o recomandare specifică. |
| Efavirenz 600 mg OD, 14 zile | 10 mg pentru 3 zile | ↓ 41% | Nici o recomandare specifică. |
| Rifampicină 600 mg OD, 7 zile (coadministrat) | 40 mg SD | ↑ 30% | Dacă administrarea concomitentă nu poate fi evitată, se recomandă administrarea concomitentă a cu rifampicină, cu monitorizare clinică. |
| Rifampicină 600 mg OD, 5 zile (doze separate) | 40 mg SD | ↓ 80% | |
| Gemfibrozil 600 mg BID, 7 zile | 40 mg SD | ↑ 35% | Nu se recomandă. |
| Fenofibrat 160 mg OD, 7 zile | 40 mg SD | ↑ 3% | Nu se recomandă. |
| Boceprevir 800 mg TID, 7 zile | 40 mg SD | ↑de 2,3-ori | Se recomandă o doză inițială mai mică și monitorizarea clinică a acestor pacienți. Doza de Isovurex Duo nu trebuie să depășească o doză zilnică de 10 mg/20 mg în timpul coadministrării cu boceprevir. |
Elbasvir 50 mg OD/Grazoprevir 200 mg OD, 13 zile | 10 mg SD | ↑de 1,94-ori | Doza de Isovurex Duo nu trebuie să depășească o doză zilnică de 10 mg/20 mg în timpul coadministrării cu produse care conțin elbasvir sau grazoprevir. |
| Glecaprevir 400 mg OD/Pibrentasvir 120 mg OD, zile | 10 mg OD pentru 7 zile | ↑de 8,3-ori | Administrarea concomitentă cu produse care conțin glecaprevir sau pibrentasvir este contraindicată (vezi pct. 4.3). |
& Datele indicate ca modificare de x-ori reprezintă un raport simplu între co-administrare și atorvastatină în monoterapie (de exemplu, 1 ori = nicio modificare). Datele indicate ca % modificare reprezintă diferența procentuală în raport cu atorvastatină în monoterapie (de exemplu, 0% = nicio modificare)
# A se vedea secțiunile 4.4 și 4.5 pentru semnificația clinică
* Conține unul sau mai multe componente care inhibă CYP3A4 și poate crește concentrațiile plasmatice ale medicamentelor metabolizate prin CYP3A4. Ingestia unui pahar de 240 ml de suc de grapefruit a determinat, de asemenea, o scădere a ASC de 20,4% pentru metabolitul ortohidroxilat activ. Cantitățile mari de suc de grapefruit (peste 1,2 l zilnic timp de 5 zile) au crescut ASC ale atorvastatină de 2,5 ori și ASC a metabolitului activ (atorvastatină și metaboliți)
^ Activitatea echivalentă totală a atorvastatină
Creșterea este indicată ca „↑”, scăderea ca „↓”
OD = o dată pe zi; SD = doză unică; BID = de două ori pe zi; TID = de trei ori pe zi; QID = de patru ori pe zi
Tabelul 2. Efectul atorvastatinei asupra farmacocineticii medicamentelor administrate concomitent
| Atorvastatină și schema de tratament (doze) | Medicament cu administrare concomitentă | Isovurex Duo | |
| Medicament (mg) | Schimbarea dozei în AUC& | Recomandare clinică | |
| 80 mg OD pentru 10 zile | Digoxin 0.25 mg OD, 20 zile | ↑ 15% | Pacienții care iau digoxin trebuie monitorizați corespunzător. |
| 40 mg OD pentru 22 zile | Contraceptive orale OD, 2 luni -noretisteronă 1 mg -etinilestradiol 35 micrograme | ↑ 28% ↑ 19% | Nici o recomandare specifică. |
| 80 mg OD pentru 15 zile | * Fenazonă, 600 mg SD | ↑ 3% | Nici o recomandare specifică. |
| 10 mg OD pentru 4 zile | Fosamprenavir 1 400 mg BID, 14 zile | ↓ 27% | Nici o recomandare specifică. |
& Datele indicate ca % modificarea reprezintă diferența procentuală în raport cu atorvastatină singur (de exemplu, 0% = nicio modificare)
* Administrarea concomitentă a mai multor doze de atorvastatină și fenazonă a arătat un efect mic sau nedetectabil în clearance-ul fenazonei.
Creșterea este indicată ca “↑”, scăderea ca “↓”
OD = o dată pe zi; SD = doză unică; BID = de două ori pe zi
4.6 Fertilitatea, sarcina şi alăptarea
Femei cu potențial fertil
Femeile cu potențial fertil trebuie să utilizeze măsuri contraceptive adecvate în timpul tratamentului (vezi pct. 4.3).
Sarcina
Ateroscleroza este un proces cronic, și în mod obișnuit întreruperea tratmentului cu medicamente hipolipemiante în timpul sarcinii ar trebui să aibă un impact redus asupra riscului pe termen lung asociat cu hipercolesterolemia primară.
Isovurex Duo
Isovurex Duo este contraindicat în timpul sarcinii (vezi pct. 4.3). Nu sunt disponibile date clinice privind utilizarea Isovurex Duo în timpul sarcinii. Isovurex Duo nu trebuie utilizat la femeile gravide, la femeile care încearcă să rămână gravide sau suspectează că sunt gravide. Tratamentul cu Isovurex Duo trebuie oprit pe durata sarcinii sau până când se stabilește că femeia nu este gravidă (vezi pct. 4.3).
Administrarea concomitentă de ezetimib și atorvastatină la femelele de șobolan gestante a indicat o creștere legată de articolul de testare a variației scheletului „osificare redusă a sternebrelor” în grupul cu doză mare de ezetimib/atorvastatină. Aceasta poate fi legată de scăderea observată a greutății corporale fetale. La femelele de iepure gestante s-a observat o incidență scăzută a malformațiilor scheletului (sternebre fuzionate, vertebre caudale fuzionate și variația asimetrică a sternebrelor).
Atorvastatină
Siguranța la femeile gravide nu a fost stabilită. Nu au fost efectuate studii clinice controlate cu atorvastatină la femeile gravide. Au fost raportate cazuri rare de anomalii congenitale după expunerea intrauterină la inhibitori de HMG-CoA reductază. Studiile la animale au evidențiat toxicitate asupra funcției de reproducere (vezi pct. 5.3). Tratamentul matern cu atorvastatină poate reduce nivelurile fetale de mevalonat, care este un precursor în biosinteza de colesterol.
Ezetimib
Nu sunt disponibile date clinice privind utilizarea ezetimib în timpul sarcinii. Studiile la animale privind utilizarea ezetimib în monoterapie nu au evidențiat efecte nocive directe sau indirecte asupra sarcinii, dezvoltării embrio-fetale, nașterii sau dezvoltării postnatale (vezi pct. 5.3).
Alăptarea
Isovurex Duo este contraindicat în timpul alăptării. Din cauza potențialului pentru reacții adverse grave, femeile care iau Isovurex Duo nu trebuie să își alăpteze sugarii. Studiile la șobolani au arătat că ezetimib este secretat în lapte la femelele în lactație. La șobolani, concentrațiile plasmatice de atorvastatină și metaboliții săi activi sunt similare cu cele din lapte. Nu se cunoaște dacă componentele active din Isovurex Duo sunt secretate în laptele matern uman (vezi pct. 4.3).
Fertilitate
Nu au fost efectuate studii de fertilitate cu ezetimib/atorvastatină.
Atorvastatină
În studiile pe animale, atorvastatina nu a avut niciun efect asupra fertilității la masculi sau femele.
Ezetimib
Ezetimib nu a avut niciun efect asupra fertilității la șobolanii masculi sau femele.
4.7 Efecte asupra capacităţii de a conduce vehicule și de a folosi utilaje
Isovurex Duo are influență neglijabilă asupra capacității de a conduce vehicule și de a folosi utilaje. Cu toate acestea, dacă conduceți vehicule sau folosiți utilaje, trebuie să luați în considerare faptul că a fost raportată amețeală.
4.8 Reacţii adverse
Rezumatul profilului de siguranță
Ezetimib/atorvastatină (sau administrarea concomitentă de ezetimib și atorvastatină echivalent cu Ezetimib/atorvastatină) a fost evaluată pentru siguranță la peste 2 400 de pacienți în 7 studii clinice.
Lista tabelară a reacțiilor adverse
Reacțiile adverse observate în studiile clinice cu ezetimib/atorvastatină (sau administrarea concomitentă de ezetimib și atorvastatină echivalent cu ezetimib/atorvastatină) sau ezetimib sau atorvastatină sau raportate în urma utilizării după punerea pe piață cu ezetimib/atorvastatină sau ezetimib sau atorvastatină sunt enumerate în Tabelul 3. Aceste reacții sunt prezentate pe clase de organe de sistem și în funcție de frecvență. Frecvențele sunt definite astfel: foarte frecvente (≥1/10); frecvente ≥1/100, <1/10); mai puțin frecvente (≥1/1 000, <1/100); rare (≥1/10 000, <1/1 000); foarte rare (<1/10 000); și cu frecvență necunoscută (nu pot fi estimate din datele disponibile).
Tabelul 3. Reacții adverse
System organ class Frecvenţă | Reacţii adverse |
|---|---|
| Infecții și infestări | |
| Mai puţin frecvente | gripă |
| Cu frecvenţă necunoscută | nazofaringită |
| Tulburări ale sistemului sanguin și limfatic | |
| Cu frecvenţă necunoscută | trombocitopenie |
| Tulburări ale sistemului imunitar | |
| Cu frecvenţă necunoscută | hipersensibilitate, include anafilaxie, angioedem, erupție cutanată și urticarie |
| Tulburări ale metabolismului și ale nutriției | |
| Cu frecvenţă necunoscută | scăderea apetitului; anorexie; hiperglicemie; hipoglicemie |
| Tulburări psihiatrice | |
| Mai puţin frecvente | depresie; insomnie; tulburări de somn |
| Cu frecvenţă necunoscută | coșmaruri |
| Tulburări ale sistemului nervos | |
| Mai puţin frecvente | amețeală; disgeuzie; cefalee; parestezii |
| Cu frecvenţă necunoscută | hipoestezie; amnezie; neuropatie periferică; miastenia gravis |
| Tulburări oculare | |
| Cu frecvenţă necunoscută | vedere încețoșată; tulburări de vedere; miastenie oculară |
| Tulburări ale urechii și labirintului | |
| Cu frecvenţă necunoscută | tinitus; pierdere a auzului |
| Tulburări cardiace | |
| Mai puţin frecvente | bradicardie sinusală |
| Tulburări vasculare | |
| Mai puţin frecvente | bufeuri |
| Cu frecvenţă necunoscută | hipertensiune arterială |
| Tulburări respiratorii, toracice și mediastinale | |
| Mai puţin frecvente | dispnee |
| Cu frecvenţă necunoscută | tuse; durere faringolaringiană; epistaxis |
| Tulburări gastro-intestinale | |
| Frecvente | diaree |
| Mai puţin frecvente | disconfort abdominal; distensie abdominală; durere abdominală; durere abdominală inferioară; durere abdominală superioară; constipație; dispepsie; flatulență; tranzit intestinal accelerat; gastrită; greață; disconfort gastric |
| Cu frecvenţă necunoscută | pancreatită; boală de reflux gastroesofagian; eructație; vărsături; xerostomie |
| Tulburări hepatobiliare | |
| Cu frecvenţă necunoscută | hepatită; colelitiază; colecistită; colestază; insuficiență hepatică letală și non-letală |
| Tulburări ale pielii și ale țesutului subcutanat | |
| Mai puţin frecvente | acnee; urticarie |
| Cu frecvenţă necunoscută | alopecie; erupții cutanate; prurit; eritem multiform; edem angioneurotic; dermatită buloasă care include eritem multiform, sindrom Stevens- Johnson și necroliză epidermică toxică |
| Tulburări musculo-scheletice și ale țesutului conjunctiv | |
| Frecvente | mialgie |
| Mai puţin frecvente | artralgie; dorsalgie; oboseală musculară; spasme musculare; slăbiciune musculară; durere la nivelul extremităților |
| Cu frecvenţă necunoscută | miopatie/ rabdomioliză; ruptură musculară; tendinopatie, uneori complicată de ruptură; cervicalgie; edem articular; miozită; sindrom asemănător lupusului; miopatie necrotizantă mediată imun (vezi pct. 4.4) |
| Tulburări ale sistemului reproducător și ale sânilor | |
| Cu frecvenţă necunoscută | ginecomastie |
| Tulburări generale și condiții ale locului de administrare | |
| Mai puţin frecvente | astenie; oboseală; stare generală de rău; edem |
| Cu frecvenţă necunoscută | durere toracică; durere; edem periferic; febră |
| Investigații | |
| Mai puţin frecvente | ALT și / sau AST crescute; fosfatază alcalină crescută; creatinfosfokinază crescută în sânge (CPK); gamma-glutamiltransferază crescută; enzimă hepatică crescută; test al funcției hepatice anormal; greutate crescută |
| Cu frecvenţă necunoscută | leucocite prezente în urină |
Valori de laborator
În studiile clinice controlate, incidența creșterilor semnificative clinic ale transaminazelor serice (ALT și/sau AST ≥3 x LSVN, consecutive) a fost de 0,6% pentru pacienții tratați cu Ezetimib/atorvastatină. Aceste creșteri au fost în general asimptomatice, nu au fost asociate cu colestază, și au revenit la valorile inițiale în mod spontan sau după întreruperea tratamentului (vezi pct. 4.4).
Următoarele reacții adverse au fost raportate pentru unele statine:
- disfuncție sexuală
- în mod excepțional cazuri de boală pulmonară interstițială, în special în tratamentul pe termen lung (vezi pct. 4.4)
- diabet zaharat: frecvența va depinde de prezența sau absența factorilor de risc (glicemie a jeun ≥ 5,6 mg/dl, IMC> 30 kg/m2, trigliceride crescute, istoric de hipertensiune arterială).
Raportarea reacţiilor adverse suspectate
Raportarea reacţiilor adverse suspectate după autorizarea medicamentului este importantă. Acest lucru permite monitorizarea continuă a raportului beneficiu/risc al medicamentului. Profesioniştii din domeniul sănătăţii sunt rugaţi să raporteze orice reacţie adversă suspectată la
Agenţia Naţională a Medicamentului şi a Dispozitivelor Medicale din România
Str. Aviator Sănătescu nr. 48, sector 1
Bucureşti 011478- RO e-mail: adr@anm.ro
Website: www.anm.ro
4.9 Supradozaj
Isovurex Duo
În cazul unui supradozaj, trebuie utilizate măsuri simptomatice și de susținere. Trebuie efectuate teste ale funcției hepatice și trebuie monitorizate nivelurile serice de CPK.
Ezetimib
În studiile clinice, administrarea de ezetimib 50 mg/zi la 15 subiecți sănătoși timp de până la 14 zile, sau 40 mg/zi la 18 pacienți cu hiperlipidemie primară timp de până la 56 de zile, a fost în general bine tolerată. Au fost raportate câteva cazuri de supradozaj; majoritatea nu au fost asociate cu experiențe adverse. Experiențele adverse raportate nu au fost grave. La animale, nu s-a observat toxicitate după administrarea unor doze orale unice de 5 000 mg/kg greutate corporală de ezetimib la șobolani și șoareci și 3 000 mg/kg greutate corporală la câini.
Atorvastatină
Datorită legării extensive a atorvastatinei de proteinele plasmatice nu este de așteptat ca hemodializa să crească semnificativ clearance-ul atorvastatinei.
5. PROPRIETĂŢI FARMACOLOGICE
5.1 Proprietăţi farmacodinamice
Grupa farmacoterapeutică: medicamente ce modifică concentraţiile lipidelor, combinații de medicamente ce modifică concentraţiile lipidelor, codul ATC: C10BA05.
Ezetimib/atorvastatină este un medicament hipolipemiant care inhibă selectiv absorbția intestinală a colesterolului și a sterolilor vegetali înrudiți și inhibă sinteza endogenă de colesterol.
Mecanism de acțiune
Ezetimib/atorvastatină
Colesterolul plasmatic provine din absorbția intestinală și sinteza endogenă. Ezetimib/atorvastatină conține ezetimib și atorvastatină, doi compuși hipolipemianți cu mecanisme de acțiune complementare. Ezetimib/atorvastatină reduce colesterolul total (C total), LDL-C, apolipoproteina B (Apo B), trigliceridele (TG) și colesterolul lipoproteic fără densitate înaltă (non-HDL-C) crescute și crește colesterolul lipoproteic cu densitate înaltă (HDL-C) prin inhibarea dublă a absorbției și sintezei colesterolului.
Ezetimib
Ezetimib inhibă absorbția intestinală a colesterolului. Ezetimib este activ pe cale orală și are un mecanism de acțiune care diferă de alte clase de compuși care reduc colesterolul (de exemplu, statine, sechestranți ai acizilor biliari [rezine], derivați ai acidului fibric și stanoli vegetali). Ținta moleculară a ezetimib este transportorul de steroli, Niemann-Pick C1-Like 1 (NPC1L1), care este responsabil pentru absorbția intestinală a colesterolului și a fitosterolilor.
Ezetimib se localizează la marginea în perie a intestinului subțire și inhibă absorbția colesterolului, ducând la o scădere a transportului de colesterol intestinal către ficat; statinele reduc sinteza colesterolului în ficat și împreună aceste mecanisme distincte asigură o reducere complementară a colesterolului. Într-un studiu clinic de 2 săptămâni la 18 pacienți hipercolesterolemici ezetimib a inhibat absorbția intestinală a colesterolului cu 54%, comparativ cu placebo.
A fost efectuată o serie de studii preclinice pentru a determina selectivitatea ezetimib pentru inhibarea absorbției colesterolului. Ezetimib a inhibat absorbția [14C]-colesterolului fără niciun efect asupra absorbției trigliceridelor, acizilor grași, acizilor biliari, progesteronului, etinilestradiolului sau vitaminelor liposolubile A și D.
Atorvastatină
Atorvastatina este un inhibitor selectiv competitiv al HMG-CoA reductazei, enzima responsabilă de limitarea ratei de conversie a 3-hidroxi-3-metil-glutaril-coenzimei A la mevalonat, precursor al sterolilor, care includ colesterolul. Trigliceridele și colesterolul din ficat sunt încorporate în lipoproteine cu densitate foarte scăzută (VLDL) și eliberate în plasmă pentru a fi eliberate în țesuturile periferice. Lipoproteinele cu densitate scăzută (LDL) se formează din VLDL și sunt catabolizate în principal prin intermediul receptorului cu afinitate crescută pentru LDL (receptorul LDL).
Atorvastatina scade colesterolul plasmatic și lipoproteinele serice prin inhibarea HMG-CoA reductazei și ulterior biosinteza colesterolului în ficat, și crește numărul de receptori hepatici pentru LDL la suprafața celulelor, pentru creșterea absorbției și catabolismului LDL.
Atorvastatina reduce producția de LDL și numărul de particule LDL. Atorvastatină produce o creștere profundă și susținută a activității receptorilor LDL, cuplată cu o modificare benefică a calității particulelor LDL circulante. Atorvastatină este eficace în reducerea LDL-C la pacienții cu hipercolesterolemie familială homozigotă, o populație care nu a răspuns de obicei la medicamentele hipolipemiante.
S-a demonstrat că atorvastatina reduce concentrațiile colesterolului total (30% - 46%), a LDLcolesterolului (41% - 61%), apolipoproteinei B (34% - 50%) și trigliceridelor (14% - 33%), producând în același timp creșteri variabile ale HDL-colesterolului și apolipoproteinei A1, într-un studiu dozărăspuns. Aceste rezultate sunt prezente și la pacienții cu hipercolesterolemie familială heterozigotă, forme nonfamiliale de hipercolesterolemie și hiperlipidemie mixtă, inclusiv la pacienții cu diabet zaharat noninsulino-dependent.
Eficacitate clinică și siguranță
În studiile clinice controlate, Ezetimib/atorvastatină a redus semnificativ C total, LDL-C, Apo B și TG și a crescut HDL-C la pacienții cu hipercolesterolemie.
Hipercolesterolemie primară
Într-un studiu controlat cu placebo, 628 de pacienți cu hiperlipidemie au fost randomizați pentru a primi placebo, ezetimib (10 mg), atorvastatină (10 mg, 20 mg, 40 mg sau 80 mg) sau administrarea concomitentă de ezetimib și atorvastatină echivalente cu ezetimib/atorvastatină (10 mg/10 mg, 10 mg/20 mg, 10 mg/40 mg și 10 mg/80 mg) timp de până la 12 săptămâni.
Pacienții care au primit toate dozele de ezetimib/atorvastatină au fost comparați cu cei care au primit toate dozele de atorvastatină. Ezetimib/atorvastatină a redus C total, LDL-C, Apo B, TG și non-HDL- C și a crescut HDL-C semnificativ mai mult decât atorvastatina singură. (A se vedea Tabelul 4.)
Tabelul 4. Răspunsul la ezetimib/atorvastatină la pacienții cu hiperlipidemie primară (media procentualăa % modificare față de valoarea inițială netratatăb la 12 săptămâni)
Treatment (Daily Dose) Non-HDL- N Total-C LDL-C Apo B TGa HDL-C
C
| Date grupate (toate dozele de Ezetimib/atorvastatină)c Date grupate (Toate dozele de atorvastatină)c Ezetimib 10 mg Placebo | 255 248 65 60 | -41 -32 -14 +4 | -56 -44 -20 +4 | -45 -36 -15 +3 | -33 -24 -5 -6 | +7 +4 +4 +4 | -52 -41 -18 +4 |
|---|---|---|---|---|---|---|---|
| Ezetimib/atorvastatină în doză de 10 mg/10 mg | 65 | -38 | -53 | -43 | -31 | +9 | -49 |
| 10 mg/20 mg | 62 | -39 | -54 | -44 | -30 | +9 | -50 |
| 10 mg/40 mg | 65 | -42 | -56 | -45 | -34 | +5 | -52 |
| 10 mg/80 mg | 63 | -46 | -61 | -50 | -40 | +7 | -58 |
| Atorvastatină în doză de | |||||||
| 10 mg | 60 | -26 | -37 | -28 | -21 | +6 | -34 |
| 20 mg | 60 | -30 | -42 | -34 | -23 | +4 | -39 |
| 40 mg | 66 | -32 | -45 | -37 | -24 | +4 | -41 |
| 80 mg | 62 | -40 | -54 | -46 | -31 | +3 | -51 |
a Pentru trigliceride, modificarea mediană % față de valoarea inițială
b Valoarea inițială - fără niciun medicament hipolipemiant
c Ezetimib/atorvastatină grupată (10 mg/10 mg – 10 mg /80 mg) a redus semnificativ C total, LDL-C, Apo B, TG, non-HDL-C și a crescut semnificativ HDL-C comparativ cu toate dozele grupate de atorvastatină (10 mg -80 mg)
Într-un studiu controlat, de Titrare a atorvastatinei vs ezetimib adăugat la atorvastatină la pacienții cu hipercolesterolemie (TEMPO), 184 de pacienți, cu un nivel al LDL-C ≥ 2,6 mmol/l și ≤ 4,1 mmol/l și cu risc moderat ridicat pentru CHD, au primit atorvastatină 20 mg timp de cel puțin 4 săptămâni înainte de randomizare. Pacienții care nu se aflau la un nivel al LDL-C < 2,6 mmol/l au fost randomizați pentru a primi fie ezetimib și atorvastatină co-administrate (echivalent cu ezetimib/atorvastatină 10 mg/20 mg), fie atorvastatină 40 mg timp de 6 săptămâni.
Ezetimib/atorvastatină 10 mg/20 mg a fost semnificativ mai eficient decât dublarea dozei de atorvastatină la 40 mg în reducerea suplimentară a C total (-20% vs. -7%), LDL-C (-31% vs. -11%), Apo B (-21% vs. -8%) și non HDL-C (-27% vs. -10%). Rezultatele pentru HDL-C și TG între cele două grupuri de tratament nu au fost semnificativ diferite. De asemenea, semnificativ mai mulți pacienți care au primit ezetimib/atorvastatină 10 mg/20 mg au obținut LDL-C < 2,6 mmol/l comparativ cu cei care au primit atorvastatină 40 mg, 84% vs. 49%.
Într-un studiu controlat, de Titrare a ezetimib/atorvastatină vs atorvastatină în atingerea obiectivelor de scădere a LDL-C la pacienții hipercolesterolemici (EZ-PATH) study, 556 de pacienți cu risc cardiovascular ridicat cu un nivel al LDL-C ≥ 1,8 mmol/l și ≤ 4,1 mmol/l au primit atorvastatină 40 mg timp de minimum 4 săptămâni înainte de randomizare. Pacienții care nu se aflau la un nivel al LDL-C < 1,8 mmol/l au fost randomizați pentru a primi fie ezetimib și atorvastatină coadministrate (echivalent cu ezetimib/atorvastatină 10 mg/40 mg), fie atorvastatină 80 mg timp de 6 săptămâni.
Ezetimib/atorvastatină 10 mg/40 mg a fost semnificativ mai eficient decât dublarea dozei de atorvastatină la 80 mg în reducerea suplimentară a C total (-17% vs. -7%), LDL-C (-27% vs. -11%), Apo B (-18% vs. -8%), TG (-12% vs. -6%) și non-HDL-C (-23% vs. -9%). Rezultatele pentru HDL-C între cele două grupuri de tratament nu au fost semnificativ diferite. De asemenea, semnificativ mai mulți pacienți care au primit ezetimib/atorvastatină 10 mg/40 mg au obținut LDL-C < 1,8 mmol/l comparativ cu cei care au primit atorvastatină 80 mg, 74% vs. 32%.
Într-un studiu controlat cu placebo, cu durata de 8 săptămâni, 308 pacienți hipercolesterolemici care primeau atorvastatină și care nu se aflau la obiectivul LDL-C al Programul național de educație privind colesterolul (NCEP) (obiectivul LDL-C bazat pe LDL-C inițial și pe statusul de risc CHD) au fost randomizați pentru a primi ezetimib 10 mg sau placebo în plus față de tratamentul cu atorvastatină în curs.
În rândul pacienților care nu au atins obiectivul LDL-C la momentul inițial (~83%), un număr semnificativ mai mare de pacienți care au primit ezetimib coadministrat cu atorvastatină și-au atins obiectivul LDL-C comparativ cu pacienții care au primit placebo coadministrat cu atorvastatină, 67% vs. 19%. Ezetimib adăugat la terapia cu atorvastatină a redus LDL-C semnificativ mai mult decât placebo adăugat la terapia cu atorvastatină, 25% vs. 4%. Ezetimib adăugat la terapia cu atorvastatină a scăzut, de asemenea, semnificativ C total, Apo B și TG comparativ cu placebo adăugat la terapia cu atorvastatină.
Într-un studiu controlat, de 12 săptămâni, în două faze, 1 539 de pacienți cu risc cardiovascular ridicat, cu un nivel al LDL-C între 2,6 și 4,1 mmol/l, care luau zilnic 10 mg de atorvastatină, au fost randomizați pentru a primi: atorvastatină 20 mg, rosuvastatină 10 mg sau ezetimib/atorvastatină 10mg/10 mg. După 6 săptămâni de tratament (faza I), pacienții care au luat atorvastatină 20 mg și care nu au reușit să obțină un nivel al LDL-C < 2,6 mmol/l au fost schimbați fie la atorvastatină 40 mg, fie la ezetimib/atorvastatină 10 mg/20 mg timp de 6 săptămâni (faza II), iar pacienții similari care au luat rosuvastatină 10 mg în timpul fazei I au fost schimbați fie la rosuvastatină 20 mg, fie la ezetimib/atorvastatină 10 mg/20 mg.Reducerile LDL-C și comparațiile dintre grupul
Ezetimib/atorvastatină și alte grupuri de tratament studiate sunt prezentate în tabelul 5.
Tabelul 5. Răspuns la ezetimib/atorvastatină* la pacienții cu risc crescut cu un nivel al LDL-C între 2,6 și 4,1 mmol/l față de atorvastatină 10 mg zilnic la momentul inițial
Tratament N Modificarea procentuală față de valoarea inițială †
Total-C LDL-C Apo B TG‡ HDL-C Non-
HDL-C Faza I
Schimbat de la atorvastatină
10 mg
Ezetimib/atorvastatină 120 -13,5 -22,2 -11,3 -6,0 +0,6 -18,3 10 mg/10 mg
Atorvastatină 480 -6,4§ -9,5§ -6.0¶ -3,9 -1,1 -8,1§ 20 mg
Rosuvastatină 939 -7,7§ -13,0§ -6,9# -1,1 +1,1 -10,6§
10 mg
Faza II
Schimbat de la atorvastatină
20 mg
| Ezetimib/atorvastatină | 124 | -10,7 | -17,4 | -9,8 | -5,9 | +0,7 | -15,1 |
|---|---|---|---|---|---|---|---|
| 10 mg/20 mg | |||||||
| Atorvastatină | 124 | -3,8Þ | -6,9Þ | -5,4 | -3,1 | +1,7 | -5,8Þ |
| 40 mg | |||||||
| Schimbat de la rosuvastatină 10 mg | |||||||
| Ezetimib/atorvastatină | 231 | -11,8 | -17,1 | -11,9 | - | +0,1 | -16,2 |
| 10 mg/20 mg | 10,2 | ||||||
| Rosuvastatină | 205 | -4,5Þ | -7,5Þ | -4,1Þ | - | +0,8 | -6,4Þ |
| 20 mg | 3.2ß | ||||||
* ezetimib și atorvastatină administrate concomitent echivalente cu ezetimib/atorvastatină 10 mg/10 mg sau ezetimib/atorvastatină 10 mg/20 mg
† Estimări M (bazate pe metoda lui Huber; IC 95% și valoarea p au fost obținute prin ajustarea unui model de regresie robust cu termeni pentru tratament și valoarea inițială)
‡ Modificările procentuale ale mediei geometrice față de valoarea inițială în TG au fost calculate pe baza retrotransformării prin exponentizare a mediilor celor mai mici pătrate (LS) bazate pe model și exprimate ca (media geometrică - 1) multiplicată cu 100
§ p<0,001 vs ezetimib/atorvastatină 10 mg/10 mg
¶ p<0,01 vs ezetimib/atorvastatină 10 mg/10 mg
# p<0,05 vs ezetimib/atorvastatină 10 mg/10 mg
Þ p<0,001 vs ezetimib/atorvastatină 10 mg/20 mg ß p<0,05 vs ezetimib/atorvastatină 10 mg/20 mg
Tabelul 5 nu conține date care să compare efectele ezetimib/atorvastatină 10 mg/10 mg sau 10 mg/20 mg cu doze mai mari decât atorvastatină 40 mg sau rosuvastatină 20 mg.
Într-un studiu controlat cu placebo, numit Reducerea ischemiei miocardice cu scăderea agresivă a colesterolului (MIRACL), pacienții cu un sindrom coronarian acut (IM fără undă Q sau angină instabilă) au fost randomizați pentru a primi atorvastatină 80 mg/zi (n = 1 538) sau placebo (n = 1 548). Tratamentul a fost inițiat în timpul fazei acute după admiterea în spital și a durat 16 săptămâni. Atorvastatina 80 mg/zi a scăzut cu 16% (p = 0,048) riscul de rezultat final primar combinat: deces de orice cauză, IM nonfatal, stop cardiac resuscitat sau angină pectorală cu dovezi de ischemie miocardică care necesită spitalizare. Acest lucru s-a datorat în principal scăderii cu 26% a respitalizării pentru angină pectorală cu dovezi de ischemie miocardică (p = 0,018).
Isovurex Duo conține atorvastatină. În cadrul unui studiu controlat cu placebo, numit Rezultatele Cardiologice Anglo-Scandinave cu Brațul de Hipolipemiante (ASCOT-LLA), efectul atorvastatină 10 mg asupra CHD fatale și non-fatale a fost evaluat la 10 305 pacienți hipertensivi, cu vârsta cuprinsă între 40-80 de ani, cu niveluri ale CT ≤ 6,5 mmol/l și cel puțin trei factori de risc cardiovascular. Pacienții au fost urmăriți pentru o durată mediană de 3,3 ani. Atorvastatină 10 mg a redus semnificativ (p < 0,001) riscul relativ pentru: BC fatală plus IM nonfatal cu 36% (reducerea riscului absolut = 1,1%); evenimente cardiovasculare totale și proceduri de revascularizare cu 20% (reducerea riscului absolut cu 1,9%); și evenimente coronariene totale cu 29% (reducerea riscului absolut cu 1,4%).
Într-un studiu controlat cu placebo, Studiul Colaborativ Atorvastatină privind Diabetul (CARDS), efectul atorvastatină 10 mg asupra criteriilor de evaluare a bolilor cardiovasculare (BCV) a fost evaluat la 2 838 de pacienți, cu vârsta cuprinsă între 40 și 75 de ani, cu diabet de tip 2, unul sau mai mulți factori de risc cardiovascular, LDL ≤4,1 mmol/l și TG ≤ 6,8 mmol/l. Pacienții au fost urmăriți pentru o durată mediană de 3,9 ani. Atorvastatină 10 mg a redus semnificativ (p < 0,05): rata evenimentelor cardiovasculare majore cu 37% (reducerea riscului absolut = 3,2%); riscul de accident vascular cerebral cu 48% (reducerea riscului absolut = 1,3%); și riscul de IM cu 42% (reducere a riscului absolut cu 1,9%).
Prevenirea evenimentelor cardiovasculare
Într-un studiu ezetimib/simvastatină, multicentric, randomizat, dublu-orb, cu control activ, 18 144 de pacienți s-au înscris în termen de 10 zile de la spitalizarea pentru sindrom coronarian acut (SCA; fie infarct miocardic acut [IM], fie angină instabilă [UA]). Toți pacienții au fost randomizați într-un raport 1:1 pentru a primi fie ezetimib/simvastatină 10 mg/40 mg (n = 9 067), fie simvastatină 40 mg (n = 9 077) și au fost urmăriți timp de o medie de 6,0 ani.
Pacienții au avut o vârstă medie de 63,6 ani; 76% au fost bărbați, 84% au fost caucazieni și 27% au fost diabetici. Valoarea medie a LDL-C la momentul evenimentului calificant al studiului a fost de 80 mg/dl (2,1 mmol/l) pentru cei aflați sub tratament hipolipemiant (n = 6 390) și de 101 mg/dl (2,6 mmol/l) pentru cei care nu au urmat anterior un tratament hipolipemiant (n = 11 594). Înaintea spitalizării pentru evenimentul ACS de calificare, 34% dintre pacienți au urmat un tratament cu statină. La un an, media LDL-C pentru pacienții care au continuat tratamentul a fost de 53,2 mg/dl (1,4 mmol/l) pentru grupul ezetimib/simvastatină și de 69,9 mg/dl (1,8 mmol/l) pentru grupul simvastatină în monoterapie.
Criteriul final primar a fost un criteriu compozit format din deces cardiovascular, evenimente coronariene majore (ECM; definite ca infarct miocardic non-fatal, angină instabilă documentată care a necesitat spitalizare sau orice procedură de revascularizare coronariană care a avut loc la cel puțin 30 de zile după repartizarea randomizată a tratamentului) și accident vascular cerebral non-fatal. Studiul a demonstrat că tratamentul cu ezetimib/simvastatină a adus un beneficiu suplimentar în reducerea criteriului final compozit primar de deces cardiovascular, ECM și accident vascular cerebral non-fatal comparativ cu simvastatină singur (reducerea riscului relativ de 6,4%, p = 0,016). Criteriul final primar a apărut la 2 572 din 9 067 pacienți (rata Kaplan-Meier [KM] la 7 ani 32,72%) în grupul ezetimib/simvastatină și la 2 742 din 9 077 pacienți (rata KM la 7 ani 34,67%) în grupul simvastatină singur. (A se vedea figura 1 și tabelul 6.) Acest beneficiu incremental este de așteptat să fie similar cu administrarea concomitentă de ezetimib și atorvastatină. Mortalitatea totală a fost neschimbată în acest grup cu risc ridicat.
A existat un beneficiu general pentru toate accidentele vasculare cerebrale; cu toate acestea, a existat o mică creștere nesemnificativă a accidentelor vasculare cerebrale hemoragice în grupul ezetimibsimvastatină comparativ cu simvastatină singură.
Nu a fost evaluat riscul de accident vascular cerebral hemoragic pentru ezetimib coadministrat cu statine cu potență mai mare în studiile de rezultat pe termen lung.
Efectul tratamentului cu ezetimib/simvastatină a fost, în general, consecvent cu rezultatele generale în multe subgrupuri, inclusiv sex, vârstă, rasă, antecedente medicale de diabet zaharat, niveluri lipidice inițiale, tratament anterior cu statine, accident vascular cerebral anterior și hipertensiune arterială.
Figura 1. Efectul ezetimib/simvastatină asupra Criteriului Final Compozit Primar de Deces Cardiovascular, Eveniment Coronarian Major sau Accident Vascular Cerebral Non-fatal
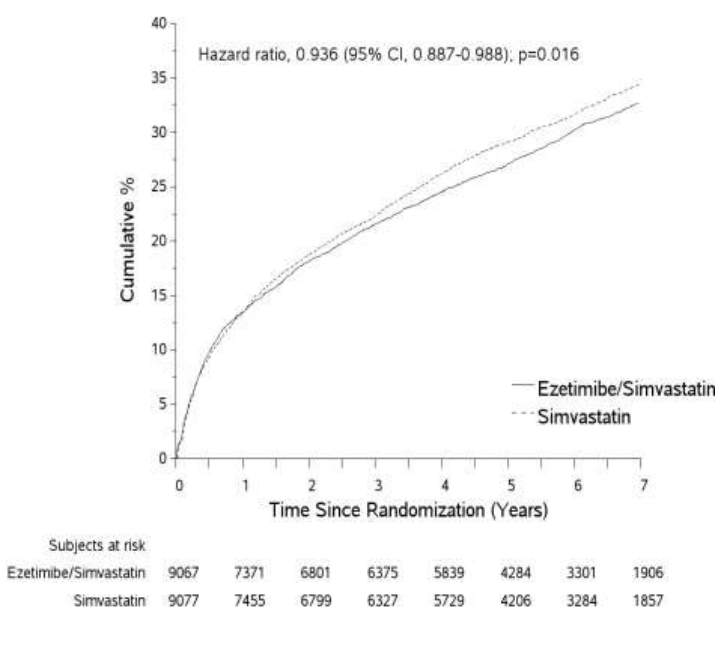
Tabelul 6. Evenimente cardiovasculare majore în funcție de grupul de tratament la toți pacienții randomizați în IMPROVE-IT
| Rezultat | Ezetimib/Simva statină 10 mg/40 mg* (N=9 067) | Simvastatină 40 mg† (N=9 077) | Raportul de risc (95% CI) | Valoar e p | ||
| n | K-M %‡ | n | K-M %‡ | |||
| Criteriul principal de evaluare a eficacității compuse | ||||||
|---|---|---|---|---|---|---|
| (Deces CV, evenimente coronariene majore și accident vascular cerebral non-fatal) | 2 572 | 32,72% | 2 742 | 34,67% | 0,936 (0,887, 0,988) | 0,016 |
| Componentele punctului final compozit primar și ale punctelor finale de eficacitate selectate (primele apariții ale evenimentului specificat în orice moment) | ||||||
| Decesul cardiovascular | 537 | 6,89% | 538 | 6,84% | 1,000 (0,887, 1,127) | 0,997 |
| Eveniment coronarian important: | ||||||
| IM non-fatal | 945 | 12,77% | 1 083 | 14,41% | 0,871 (0,798, 0,950) | 0,002 |
| Angină instabilă care necesită spitalizare | 156 | 2,06% | 148 | 1,92% | 1,059 (0,846, 1,326) | 0,618 |
| Revascularizare coronariană după 30 de zile | 1 690 | 21,84% | 1 793 | 23,36% | 0,947 (0,886, 1,012) | 0,107 |
| Accident vascular cerebral non-fatal | 245 | 3,49% | 305 | 4,24% | 0,802 (0,678, 0,949) | 0,010 |
* 6% au fost titrate crescut la ezetimib/simvastatină 10 mg/80 mg
† 27% au fost titrate crescut simvastatină 80 mg
‡ Estimarea Kaplan-Meier la 7 ani
Hipercolesterolemie familială homozigotă (HoFH)
A fost efectuat un studiu dublu-orb, randomizat, de 12 săptămâni la pacienții cu diagnostic clinic și/sau genotipic de HoFH. Datele au fost analizate dintr-un subgrup de pacienți (n = 36) care au primit atorvastatină 40 mg la momentul inițial. Creșterea dozei de atorvastatină de la 40 mg la 80 mg (n = 12) a produs o reducere a LDL-C de 2% față de valoarea inițială cu atorvastatină 40 mg. Administrarea concomitentă de ezetimib și atorvastatină echivalent cu ezetimib/atorvastatină (10 mg/40 mg și 10 mg/80 mg grupate, n = 24), a produs o reducere a LDL-C de 19% față de valoarea inițială cu atorvastatină 40 mg. La acei pacienți cărora li s-a administrat concomitent ezetimib și atorvastatină echivalent cu ezetimib/atorvastatină (10 mg/80 mg, n = 12), s-a produs o reducere a LDL-C de 25% față de valoarea inițială la atorvastatină 40 mg.
După finalizarea studiului de 12 săptămâni, pacienții eligibili (n = 35), care primeau atorvastatină 40 mg la momentul inițial, au fost repartizați la administrarea concomitentă de ezetimib și atorvastatină echivalent cu ezetimib/atorvastatină 10 mg/40 mg pentru o perioadă de până la 24 de luni suplimentare. După cel puțin 4 săptămâni de tratament, doza de atorvastatină putea fi dublată până la o doză maximă de 80 mg. La sfârșitul celor 24 de luni, ezetimib/atorvastatină (10 mg/40 mg și 10 mg/80 mg grupate) a produs o reducere a LDL-C care a fost în concordanță cu cea observată în studiul de 12 săptămâni.
Agenția Europeană a Medicamentului a derogat obligația de depunere a rezultatelor studiilor clinice cu ezetimib/atorvastatină în toate subgrupurile populaționale de copii și adolescenți în tratament pentru hipercolesterolemie și hiperlipidemie mixtă (vezi pct. 4.2 pentru informații privind utilizarea pediatrică).
5.2 Proprietăţi farmacocinetice
Ezetimib/atorvastatină
Ezetimib/atorvastatină a dovedit bioechivalență la administrarea concomitentă a dozelor corespunzătoare de ezetimib și atorvastatină comprimate.
Absorbţie
Ezetimib/atorvastatină
Efectele unei mese bogate în grăsimi asupra farmacocineticii ezetimib și atorvastatină atunci când sunt administrate sub formă de comprimate de ezetimib/atorvastatină sunt comparabile cu cele raportate pentru comprimatele individuale.
Ezetimib
După administrarea orală, ezetimib este rapid absorbit și extensiv conjugat la o glucuronidă fenolică farmacologic activă (ezetimib-glucuronidă). Concentrațiile plasmatice maxime medii (Cmax) apar în 1 până la 2 ore pentru ezetimib-glucuronidă și 4 până la 12 ore pentru ezetimib. Biodisponibilitatea absolută a ezetimibului nu poate fi determinată deoarece compusul este practic insolubil în medii apoase adecvate pentru injectare.
Administrarea concomitentă în timpul mesei (cu mese bogate în grăsimi sau fără grăsimi) nu a avut niciun efect asupra biodisponibilității orale a ezetimib atunci când a fost administrat sub formă de comprimate de 10 mg.
Atorvastatină
Atorvastatina este absorbită rapid după administrarea orală; concentrațiile plasmatice maxime (Cmax) apar în 1 până la 2 ore. Gradul de absorbție crește proporțional cu doza de atorvastatină. După administrarea orală, comprimatele filmate de atorvastatină sunt biodisponibile în proporție de 95% până la 99% comparativ cu soluția orală. Biodisponibilitatea absolută a atorvastatinei este de aproximativ 12%, iar disponibilitatea sistemică a activității inhibitoare a HMG-CoA reductazei este de aproximativ 30%. Disponibilitatea sistemică scăzută este atribuită clearance-ului presistemic în mucoasa gastrointestinală și/sau metabolizării la primul pasaj hepatic.
Distribuţie
Ezetimib
La om, ezetimib şi ezetimib-glucuronoconjugatul sunt legate de proteinele plasmatice în proporţie de 99,7% şi respectiv între 88-92%.
Atorvastatină
Volumul mediu de distribuție al atorvastatinei este de aproximativ 381 l. Atorvastatina este legată ≥ 98% de proteinele plasmatice.
Metabolizare
Ezetimib
Ezetimib este metabolizat în primul rând la nivelul intestinului subţire şi în ficat prin glucuronoconjugare (o reacţie de fază II) şi excretat ulterior prin bilă. La toate speciile evaluate s-a observat metabolizare oxidativă minimă (o reacţie de fază I). Principalii compuşi derivaţi din medicament detectaţi în plasmă sunt ezetimib şi ezetimib-glucuronoconjugat, constituind aproximativ 10-20% şi respectiv 80-90% din cantitatea totală de medicament din plasmă. Atât ezetimibul cât şi ezetimib-glucuronoconjugatul sunt eliminaţi lent din plasmă, dovedind existenţa unui circuit enterohepatic important. Timpul de înjumătăţire plasmatică pentru ezetimib şi ezetimib-glucuronoconjugat este de aproximativ 22 de ore.
Atorvastatină
Atorvastatină este metabolizat de izoenzima 3A4 a citocromului P450 în derivaţi orto- şi parahidroxilaţi şi diferiţi produşi de metabolizare obţinuţi prin beta-oxidare. Ulterior, aceşti produşi sunt metabolizaţi prin glucuronoconjugare. In vitro, activitatea inhibitorie a HMG-CoA reductazei a metaboliţilor orto- şi para-hidroxilaţi este echivalentă cu cea a atorvastatinei. Aproximativ 70% din activitatea inhibitorie a HMG-CoA reductazei este atribuită metaboliţilor activi.
Eliminare
Ezetimib
După administrarea orală de ezetimib-14C (20 mg) la om, cantitatea totală de ezetimib a reprezentat aproximativ 93% din radioactivitatea totală plasmatică. Aproximativ 78% şi 11% din substanța marcată radioactiv administrată s-au regăsit în materiile fecale şi respectiv în urină, de-a lungul unei perioade de recoltare de 10 zile. După 48 de ore nu au mai fost valori detectabile de radioactivitate în plasmă.
Atorvastatină
Atorvastatină este eliminat în principal pe cale biliară după metabolizarea hepatică şi/sau extrahepatică. Cu toate acestea, substanţa nu pare a fi supusă unui circuit enterohepatic semnificativ. Timpul mediu de înjumătăţire plasmatică prin eliminare al atorvastatinei la om este de aproximativ 14 ore. Timpul de înjumătăţire al activităţii inhibitorii a HMG-CoA-reductazei este de aproximativ 20 până la 30 de ore, datorită metaboliţilor biologic activi.
Atorvastatina este substrat al transportorilor hepatici, al polipeptidelor transportoare de preluare hepatică 1B1 (OATP1B1) și al transportorului 1B3 (OATP1B3). Metaboliții atorvastatinei sunt substraturi ale OATP1B1. Atorvastatină este de asemenea identificată ca un substrat al proteinelor rezistente la medicamente multiple (MDR1) și al proteinei pentru rezistența la tratament din cancerul la sân (BCRP), care poate limita absorbția intestinală și clearance-ul biliar al atorvastatinei.
Copii şi adolescenţi
Ezetimib
Proprietăţile farmacocinetice ale ezetimibului sunt similare la copii cu vârsta ≥6 ani, adolescenţi şi adulţi. Nu sunt disponibile date farmacocinetice privind copiii cu vârsta <6 ani. Experienţa clinică la pacienţii copii şi adolescenţi include pacienţii cu HHoF, HHeF sau sitosterolemie.
Atorvastatină
Într-un studiu deschis a 8 săptămâni, la copii şi adolescenţi (cu vârste cuprinse între 6 şi 17 ani), cu hipercolesterolemie familială heterozigotă şi valori iniţiale ale LDL-C mai mari sau egale cu 4 mmol/l, Stadiul Tanner 1 (N=15) şi Stadiul Tanner ≥2 (N=24), au fost trataţi cu atorvastatină 5 mg sau 10 mg pe zi, sub formă de comprimate masticabile, respectiv 10 mg sau 20 mg pe zi, sub formă de comprimate filmate, într-o singură administrare. Singura covariabilă semnificativă a fost greutatea corporală, în cadrul modelului populaţional pentru farmacocinetică. Aparent, clearance-ul oral al atorvastatinei la subiecţii copii sau adolescenţi a părut a fi similar cu cel de la adulţi, raportat alometric la greutatea corporală. Reduceri importante ale LDL-C şi CT au fost observate în intervalul de expunere la atorvastatină şi orto-hidroxiatorvastatină.
Vârstnici
Ezetimib
La vârstnici (≥65 ani) concentraţiile plasmatice de ezetimib total sunt de aproximativ 2 ori mai mari decât la tineri (18-45 ani). Efectul de scădere al LDL-colesterolului şi profilul de siguranţă sunt comparabile între vârstnicii şi tinerii trataţi cu ezetimib. De aceea, nu este necesară ajustarea dozei la vârstnici.
Atorvastatină
La persoanele vârstnice sănătoase, concentraţiile plasmatice ale atorvastatinei şi metaboliţilor săi activi sunt mai mari decât la tineri, dar efectul asupra lipidelor este comparabil cu cel observat la pacienţii tineri.
Insuficienţă hepatică
Ezetimib
După administrarea unei doze unice de 10 mg ezetimib, ASC medie pentru ezetimib total a crescut de aproximativ 1,7 ori la pacienţii cu insuficienţă hepatică uşoară (scor Child-Pugh 5 sau 6), comparativ cu subiecţii sănătoşi. Într-un studiu de 14 zile cu administrarea de doze repetate (10 mg zilnic) la pacienţi cu insuficienţă hepatică moderată (scor Child-Pugh 7-9), ASC medie pentru cantitatea totală de ezetimib a crescut de aproximativ 4 ori în ziua 1 şi în ziua 14 în comparaţie cu subiecţii sănătoşi. Nu este necesară ajustarea dozei la pacienţii cu insuficienţă hepatică uşoară. Din cauza efectelor necunoscute ale expunerii prelungite la ezetimib a pacienţilor cu insuficienţă hepatică moderată sau severă (scor Child-Pugh >9), ezetimib nu este recomandat la aceşti pacienţi (vezi pct. 4.2 și 4.4).
Atorvastatină
Concentraţiile plasmatice de atorvastatină şi metaboliţi activi sunt marcat crescute (Cmax de aproximativ 16 ori şi ASC de aproximativ 11 ori) la pacienţii cu afecţiuni hepatice cronice determinate de etilism (Clasificare Child-Pugh clasa B).
Insuficienţă renală
Ezetimib
După administrarea unei doze unice de 10 mg ezetimib la pacienţi cu boală renală severă (n=8; clearance mediu al creatininei ≤30 ml/min/1,73m2), ASC medie pentru cantitatea totală de ezetimib a crescut de aproximativ 1,5 ori în comparaţie cu subiecţii sănătoşi (n=9). Acest rezultat nu este considerat semnificativ clinic. La pacienţii cu disfuncție renală nu este necesară ajustarea dozei.
Un pacient inclus suplimentar în acest studiu (pacient post-transplant renal care a utilizat mai multe medicamente, inclusiv ciclosporină) a prezentat o expunere de 12 ori mai mare la cantitatea totală de ezetimib.
Atorvastatină
Afecţiunile renale nu influenţează concentraţiile plasmatice sau efectele hipolipemiante ale atorvastatină şi ale metaboliţilor săi activi.
Sex
Ezetimib
Concentraţiile plasmatice pentru cantitatea totală de ezetimib sunt uşor mai crescute la femei (cu aproximativ 20%) decât la bărbaţi. Reducerea LDL-C şi profilul de siguranţă sunt comparabile între bărbaţii şi femeile tratate cu ezetimib. De aceea, nu este necesară ajustarea dozei în funcţie de sex.
Atorvastatină
Concentraţiile atorvastatinei şi metaboliţilor săi activi sunt diferite la femei (concentraţia plasmatică maximă este cu aproximativ 20% mai mare şi ASC este cu aproximativ 10% mai mică) faţă de bărbaţi. Aceste diferenţe nu au semnificaţie clinică şi ca urmare nu există diferenţe clinic semnificative ale efectului hipolipemiant, între bărbaţi şi femei.
Polimorfism SLCO1B1
Atorvastatină
Preluarea hepatică a tuturor inhibitorilor de HMG-CoA reductază, incluzând atorvastatină, implică transportorul OATP1BI. La pacienţii cu polimorfism SLCO1B1 există riscul de expunere crescută la atorvastatină, care duce la un risc crescut de rabdomioliză (vezi pct. 4.4). Polimorfismul genei de codificare OATP1B1 (SLCO1B1 c.521CC) este asociat cu o creştere de 2,4 ori a concentraţiilor plasmatice de atorvastatină (ASC) faţă de persoanele fără această variantă genotipică (c.521TT). O afectare genetică a captării atorvastatinei la nivel hepatic este de asemenea posibilă la aceşti pacienţi. Consecinţele posibile asupra eficacităţii nu sunt cunoscute.
5.3 Date preclinice de siguranţă
Ezetimib/atorvastatină
În studiile de administrare concomitentă timp de trei luni la șobolani și câini de ezetimib și atorvastatină, efectele toxice observate au fost în principal cele asociate în mod obișnuit statinelor. Constatările histopatologice asemănătoare statinelor au fost limitate la ficat. Unele dintre efectele toxice au fost mai pronunțate decât cele observate în timpul tratamentului doar cu statine. Acest lucru este atribuit interacțiunilor farmacocinetice și/sau farmacodinamice în urma co-administrării.
Administrarea concomitentă de ezetimib și atorvastatină la femele de șobolan gestante a indicat o creștere legată de articolul de testat a variației scheletului „osificare redusă a sternebrelor” în grupul cu doză mare (1 000/108,6 mg/kg) ezetimib/atorvastatină. Aceasta poate fi legată de scăderea observată a greutății corporale fetale. La femelele de iepure gestante a fost observată o incidență scăzută a deformărilor scheletului (sternebre fuzionate, vertebre caudale fuzionate și variația asimetrică a sternebrelor).
Într-o serie de teste in vivo și in vitro, ezetimib administrat singur sau administrat împreună cu atorvastatina nu a evidențiat potențial genotoxic.
Ezetimib
Studiile pe animale privind toxicitatea cronică a ezetimib nu au identificat organe țintă pentru efectele toxice. La câinii tratați timp de patru săptămâni cu ezetimib (≥ 0,03 mg/kg/zi), concentrația colesterolului în bila chistică a fost crescută cu un factor de 2,5 până la 3,5. Cu toate acestea, într-un studiu de un an pe câini cărora li s-au administrat doze de până la 300 mg/kg/zi, nu s-a observat o incidență crescută a colelitiazei sau alte efecte hepatobiliare. Semnificația acestor date pentru om nu este cunoscută. Nu poate fi exclus un risc litogen asociat cu utilizarea terapeutică a ezetimib.
Testele de carcinogenitate pe termen lung asupra ezetimib au fost negative.
Ezetimib nu a avut efect asupra fertilităţii la șobolani masculi sau femele, nu s-a demonstrat că ar avea efect teratogen la şobolani sau iepuri, de asemenea nu a afectat dezvoltarea prenatală sau postnatală. Ezetimib a traversat bariera placentară la femelele gestante de şobolan şi iepure la care s-au administrat doze repetate de 1 000 mg/kg corp pe zi.
Atorvastatină
Atorvastatina a avut rezultate negative pentru potenţialul mutagen şi clastrogen, în cadrul unei serii de 4 teste in vitro şi un test in vivo. Atorvastatina nu este carcinogenă la şobolan, dar doze mari administrate la şoareci (determinând creşteri de 6 – 11 ori ale ASC 0-24 ore obţinut la om pentru doza maximă recomandată) au dus la dezvoltarea de adenoame hepatocelulare la masculi şi carcinoame hepatocelulare la femele. Există dovezi obţinute prin studii experimentale la animale că inhibitorii de HMG-CoA reductază pot afecta dezvoltarea embrionului sau fetusului. La şobolan, iepure şi câine, atorvastatina nu a avut efect asupra fertilităţii şi nici efect teratogen, cu toate acestea, la doze toxice maternale a fost observată toxicitate fetală la şobolan şi iepure. Dezvoltarea puilor de şobolan în perioada de supravieţuire post-gestaţională a fost întârziată şi durata de supravieţuire post-gestaţională a fost redusă prin expunerea femelelor la doze crescute de atorvastatină. La şobolani există dovada transferului placentar. La şobolani, concentraţia plasmatică a atorvastatinei este similară cu cea din lapte.
La om, nu se cunoaşte dacă atorvastatina sau metabiliţii acesteia trec în laptele matern.
6. PROPRIETĂŢI FARMACEUTICE
6.1 Lista excipienţilor
Nucleul comprimatului
Lactoză monohidrat
Celuloză microcristalină
Croscarmeloză sodică (E468)
Laurilsulfat de sodiu
Galben amurg FCF lac aluminiu (E110)
Povidonă K25
Stearat de magneziu (E470b)
Carbonat de calciu
Polisorbat 80 (E443)
Magneziu aluminometasilicat
Hidroxipropilceluloză
Film de acoperire
Hipromeloză (E464)
Dioxid de titan (E171)
Triacetină
Talc (E553b)
Oxid roșu de fer (E172)
6.2 Incompatibilități
Nu este cazul.
6.3 Perioada de valabilitate
2 ani
6.4 Precauţii speciale pentru păstrare
Acest medicament nu necesită condiții speciale de păstrare.
6.5 Natura şi conţinutul ambalajului
Cutie cu blistere din OPA-Al-PVC/Al sau PVC/OPA/Al/PVC/Al cu 10, 30, 90 sau 100 comprimate filmate.
Cutie cu blistere cu doze unitare din OPA-Al-PVC/Al sau PVC/OPA/Al/PVC/Al cu 3x1 sau 45x1 comprimate filmate.
Este posibil ca nu toate mărimile de ambalaj să fie comercializate.
6.6 Precauţii speciale pentru păstrare
Orice medicament neutilizat sau material rezidual trebuie eliminat în conformitate cu reglementările locale.
7. DEŢINĂTORUL AUTORIZAŢIEI DE PUNERE PE PIAŢĂ
MSN Labs Europe Limited, KW20A, Corradino Park, Paola PLA 3000, Malta
8. NUMĂRUL(ELE) AUTORIZAŢIEI DE PUNERE PE PIAŢĂ
16899/2026/01-12
16900/2026/01-12
16901/2026/01-12
16902/2026/01-12
9. DATA PRIMEI AUTORIZĂRI SAU A REÎNNOIRII AUTORIZAŢIEI
Data primei autorizări: Septembrie 2026.
10. DATA REVIZUIRII TEXTULUI
Septembrie 2026