ETCAMAH 75 mg
Rezumatul caracteristicilor produsului (RCP)
- 1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
- 2. COMPOZIȚIA CANTITATIVĂ ȘI CALITATIVĂ
- 3. FORMA FARMACEUTICĂ
-
4. DATE CLINICE
- 4.1 Indicații terapeutice
- 4.2 Doze și mod de administrare
- 4.3 Contraindicații
- 4.4 Atenţionări şi precauţii speciale pentru utilizare
- 4.5 Interacţiuni cu alte medicamente şi alte forme de interacţiune
- 4.6 Fertilitatea, sarcina şi alăptarea
- 4.7 Efecte asupra capacităţii de a conduce vehicule şi de a folosi utilaje
- 4.8 Reacţii adverse
- 4.9 Supradozaj
- 5. PROPRIETĂŢI FARMACOLOGICE
- 6. PROPRIETĂŢI FARMACEUTICE
- 7. DEŢINĂTORUL AUTORIZAŢIEI DE PUNERE PE PIAŢÃ
- 8. NUMĂRUL(ELE) AUTORIZAŢIEI DE PUNERE PE PIAŢĂ
- 9. DATA PRIMEI AUTORIZĂRI SAU A REÎNNOIRII AUTORIZAŢIEI
- 10. DATA REVIZUIRII TEXTULUI
1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
Etcamah 75 mg comprimate filmate
2. COMPOZIȚIA CANTITATIVĂ ȘI CALITATIVĂ
Fiecare comprimat filmat conține camizestrant 75 mg.
Pentru lista tuturor excipienților, vezi pct. 6.1.
3. FORMA FARMACEUTICĂ
Comprimate filmate (comprimate).
Comprimate filmate de culoare bej, rotunde, biconvexe, marcate cu „CM” deasupra „75” pe o parte și netede pe cealaltă parte. Diametrul aproximativ: 9 mm.
4. DATE CLINICE
4.1 Indicații terapeutice
Etcamah în asociere cu un inhibitor CDK4/6 (palbociclib, ribociclib sau abemaciclib) este indicat la pacienți adulți pentru tratamentul cancerului mamar în stadiu local avansat sau metastatic cu receptori estrogenici (RE) pozitivi, cu receptorul factorului de creștere epidermal uman 2 (HER2) negativ, după identificarea mutației genei ESR1 și fără progresia bolii pe durata tratamentului hormonal de primă linie în asociere cu un inhibitor CKD4/6 (pentru selecția pacienților pe baza biomarkerilor vezi pct. 4.2 și 5.1).
La femei în pre- sau perimenopauză și la bărbați, tratamentul cu Etcamah plus un inhibitor CDK4/6 trebuie asociat cu un agonist sau antagonist al hormonului de eliberare a hormonului luteinizant (LHRH).
4.2 Doze și mod de administrare
Tratamentul trebuie inițiat și supravegheat de către un medic cu experiență în utilizarea medicamentelor antineoplazice.
Selecția pacienților
Pacienții cu cancer mamar în stadiu local avansat sau metastatic, RE-pozitiv, HER2-negativ, cu tratament hormonal de primă linie trebuie selectați pentru a li se administra tratament, în baza prezenței mutațiilor genei ESR1 identificate în plasmă sau în proba tumorală recoltată la fiecare 3 luni până la identificarea unei mutații a genei ESR1 și care trebuie evaluate cu ajutorul unui dispozitiv medical pentru diagnostic in vitro (DIV) marcat CE utilizat în scop corespunzător (vezi pct. 5.1). Dacă nu este disponibil un DIV marcat CE, trebuie utilizat un test alternativ, validat.
Doze
Doza recomandată de Etcamah în asociere cu un inhibitor CDK4/6 este de 75 mg o dată pe zi. Administrarea inhibitorului CDK4/6 trebuie continuată la momentul inițierii Etcamah cu aceeași doză ca la momentul identificării mutației ESR1 (ESR1m).
Vă rugăm să consultați rezumatul caracteristicilor produsului (RCP) pentru inhibitorul CDK4/6 sau al agonistului sau antagonistului LHRH pentru informații privind modul de administrare. Dacă administrarea inhibitorului CDK4/6 este oprită definitiv, administrarea Etcamah trebuie, de asemenea, oprită.
Durata tratamentului
Tratamentul cu Etcamah trebuie continuat atât timp cât se observă un beneficiu clinic sau până la apariția toxicității inacceptabile.
Doze omise
Dacă este omisă o doză de Etcamah, aceasta poate fi administrată imediat în primele 6 ore de la momentul în care ar fi trebuit administrată în mod obișnuit. După mai mult de 6 ore, doza trebuie omisă în ziua respectivă. Doza următoare de Etcamah trebuie administrată la ora obișnuită.
Vărsături
Dacă pacientul vomită, nu trebuie administrată o doză suplimentară. Doza următoare de Etcamah trebuie administrată la ora obișnuită.
Monitorizarea pentru Etcamah în asociere cu inhibitori CDK4/6
În cazul asocierii Etcamah cu un inhibitor CDK4/6 este necesară evaluarea EKG înainte de inițierea tratamentului, aproximativ în ziua 8 și în ziua 15 a primului ciclu, și apoi conform indicațiilor clinice. După aceea, monitorizarea în timpul tratamentului în asociere trebuie efectuată conform recomandărilor din RCP pentru inhibitorul CDK4/6 administrat concomitent. În cazul prelungirii intervalului QTc în timpul tratamentului, este recomandată monitorizarea EKG mai frecventă.
În plus, pentru Etcamah în asociere cu ribociclib, tratamentul trebuie inițiat doar la pacienții cu valori ale QTcF mai mici de 450 msec, iar înainte de inițierea tratamentului asociat trebuie efectuată analiza nivelului de electroliți, în ziua 15 și după cum este indicat clinic. Vă rugăm să consultați RCP pentru ribociclib pentru recomandări privind modificarea dozelor și alte informații relevante privind siguranța.
Ajustarea dozelor
Tratamentul cu Etcamah poate fi întrerupt temporar și/sau oprit definitiv pentru abordarea terapeutică a reacțiilor adverse conform recomandărilor de ajustare a dozei prezentate în tabelul 1.
Tabelul 1 Recomandări pentru ajustarea dozei de Etcamah
| Toxicitate NCI CTCAE (versiunea 5.0) | Modificarea dozei |
|---|---|
| Bradicardie a simptomatică, Grad CTCAE ≥ 2 | Se va lua în considerare amânarea administrării Etcamah în timp ce este evaluată utilizarea concomitentă a medicamentelor cunoscute că determină bradicardie. Dacă nu este identificat un medicament administrat concomitent cu acest efect, se va amâna administrarea Etcamah până la rezolvarea simptomelor de bradicardie. Dacă este identificat un medicament cu acest efect administrat concomitent, se va lua în considerare întreruperea administrării sau modificarea dozei acestuia până la rezolvarea simptomelor bradicardiei și apoi se reia administrarea Etcamah. Se va lua în considerare reevaluarea frecvenței cardiace după reluarea administrării Etcamah la următoarea consultație medicală sau cum este indicat clinic. |
| Se oprește definitiv administrarea Etcamah în caz de bradicardie simptomatică persistentă. | |
| Tulburări de vedere b GradCTCAE ≥ 2/limitarea celor mai importante activități zilnice | Se va lua în considerare recomandarea unui consult oftalmologic dacă simptomele vizuale sunt progresive, persistă sau interferă cu cele mai importante activități zilnice. Decizia de întrerupere a tratamentului trebuie bazată pe evaluarea clinică. |
Eveniment advers de grad 3 sau mai mare evaluat ca având relație de cauzalitate cu Etcamah | Se întrerupe administrarea Etcamah până la revenirea la grad CTCAE 2 sau mai mic, apoi se reia administrarea Etcamah. Se va lua în considerare oprirea definitivă a tratamentului cu Etcamah în cazul EA recurente de grad 3 sau mai mare. |
EA = eveniment advers; CTCAE = criterii de terminologie comună pentru evenimente adverse (Common Terminology Criteria for Adverse Events); NCI = Institutul Național de Cancer (National Cancer Institute).
- Termenul „Bradicardie” include bradicardie și bradicardie sinusală.
- Termenul „Tulburări de vedere” include fotopsie, vedere încețoșată, tulburări de vedere, diplopie și fotofobie, din clasa de afecțiuni oculare conform MedDRA și palinopsie din clasa tulburărilor sistemului nervos conform
MedDRA.
Nu a fost observată nicio interacțiune farmacocinetică relevantă clinic atunci când camizestrant a fost administrat în asociere cu abemaciclib sau palbociclib. Atunci când s-a administrat camizestrant 75 mg în asociere cu ribociclib, expunerea la camizestrant a crescut până la niveluri comparabile cu cele observate în cazul administrării unei doze de 150 mg în monoterapie (vezi pct. 4.9).
Grupe speciale de pacienți
Vârstnici
Nu este necesară ajustarea dozei de camizestrant la pacienţii vârstnici (vezi pct. 5.2).
Insuficiență renală
Nu este necesară ajustarea dozei de camizestrant la pacienţii cu insuficienţă renală uşoară sau moderată. Etcamah nu este recomandat la pacienții cu insuficiență renală severă (vezi pct. 5.2).
Insuficiență hepatică
Nu este necesară ajustarea dozei de camizestrant la pacienţii cu insuficienţă hepatică ușoară (conform criteriilor NCI). Ca măsură de precauție, trebuie evitată administrarea camizestrant la pacienții cu insuficiență hepatică moderată și severă. Este permisă administrarea camizestrant la pacienții cu insuficiență hepatică ușoară (vezi pct. 4.4 și 5.2).
Copii și adolescenți
Siguranţa şi eficacitatea administrării camizestrant la copii şi adolescenţi cu vârsta cuprinsă între 0 şi 18 ani nu au fost stabilite. Nu sunt disponibile date.
Mod de administrare
Administrare orală.
Comprimatul trebuie înghițit întreg cu apă și poate fi administrat cu sau fără alimente, la aproximativ aceeași oră în fiecare zi. Comprimatele de Etcamah nu trebuie înghițite dacă sunt rupte, sparte sau nu sunt intacte. Comprimatele nu trebuie mestecate, sfărâmate, dizolvate sau divizate, deoarece aceste metode nu au fost evaluate în studiile clinice.
4.3 Contraindicații
Alăptare (vezi pct. 4.6).
Hipersensibilitate la substanţa activă sau la oricare dintre excipienţii enumeraţi la punctul 6.1.
4.4 Atenţionări şi precauţii speciale pentru utilizare
Bradicardie, în asociere cu medicamente cunoscute pentru riscul de prelungire a intervalului QTc
Bradicardia și prelungirea intervalului QTc au fost raportate pentru camizestrant în asociere cu un inhibitor CDK4/6 (vezi pct. 4.8). În cazul administrării camizestrant în asociere cu ribociclib a fost observat un caz neletal de torsadă a vârfurilor la un pacient cu bradicardie și prelungire a intervalului QTc. Administrarea camizestrant în asociere cu medicamente cunoscute pentru creșterea intervalului QTc, de exemplu ribociclib, trebuie realizată cu precauție deoarece, în contextul posibilității prelungirii intervalului QTc, bradicardia poate crește riscul de aritmie. Vă rugăm să consultați recomandările privind monitorizarea (vezi pct. 4.2).
Insuficiență hepatică
Camizestrant este metabolizat la nivel hepatic. Este de așteptat ca pacienții cu funcție hepatică afectată să prezinte expunere crescută la camizestrant. Ca măsură de precauție, trebuie evitată administrarea camizestrant la pacienții cu insuficiență hepatică moderată și severă. Pacienților cu insuficiență hepatică ușoară li se poate administra camizestrant. Nu este necesară ajustarea dozei de camizestrant la pacienții cu insuficiență hepatică ușoară (conform criteriilor CTCAE) (vezi pct. 4.2 și 5.2).
Conținut de sodiu
Acest medicament conţine sodiu mai puţin de 1 mmol (23 mg) per comprimat filmat, adică practic „nu conţine sodiu”.
4.5 Interacţiuni cu alte medicamente şi alte forme de interacţiune
Camizestrant este un inhibitor reversibil al CYP3A4/5 și CYP2B6 și determină inhibarea transportorilor de medicamente gp-P, BCRP și OATP1B1. Camizestrant este un inhibitor puternic, dependent de timp și ireversibil al CYP2C9 și CYP2C19. Camizestrant este un substrat pentru CYP3A4/5 și gp-P.
Efecte ale altor medicamente asupra camizestrant
Inductori CYP3A4/5
Este de așteptat ca expunerea la camizestrant să scadă în cazul administrării în asociere cu inductori moderați și puternici ai CYP3A4/5. Din punct de vedere clinic, o doză unică de camizestrant de 75 mg administrată oral în asociere cu doze repetate de carbamazepină, un inductor puternic al CYP3A4/5, a determinat rapoarte ale mediilor geometrice pentru camizestrant de 0,41 [IÎ 90%: 0,37, 0,46] pentru Cmax și respectiv 0,29 [IÎ 90%: 0,28, 0,32] pentru ASC. Trebuie evitată administrarea camizestrant în asociere cu un inductor puternic al CYP3A4/5 (inclusiv dar fără a se limita la: carbamazepină, fenitoină, rifampicină și sunătoare). Trebuie luată în considerare administrarea alternativă a unui medicament cu potențial redus sau absent de inducție a CYP3A4/5.
În cazul administrării concomitente de camizestrant în asociere cu ribociclib, plus un inductor moderat al CYP3A4/5 (inclusiv, dar fără a se limita la: de exemplu, bosentan, nafcilină, modafinil și fenobarbital), ajustarea dozei de camizestrant nu este necesară. În cazul administrării concomitente de camizestrant în asociere cu abemaciclib sau palbociclib, utilizarea unor astfel de inductori moderați ai CYP3A4/5 trebuie evitată prin trecerea la un alt medicament administrat concomitent (vezi pct. 5.2).
Inhibitori CYP3A4/5
Într-un studiu clinic, utilizarea concomitentă de itraconazol, un inhibitor puternic al CYP3A4/5, a crescut media geometrică a Cmax și ASCinf ale camizestrant de 1,37 ori și, respectiv, de 1,90 ori. Administrarea camizestrant în asociere cu ribociclib trebuie evitată la pacienții care urmează tratament cu inibitori CYP3A4/5 puternici. În plus, este necesară administrarea cu precauție a camizestrant în asociere cu ribociclib și cu inibitori CYP3A4/5 slabi (de exemplu, clorzoxazonă și fosaprepitant) și moderați (de exemplu, aprepitant și diltiazem).
Efectele camizestrant asupra altor medicamente
Substraturi ale CYP2C9 și CYP2C19
Datele in vitro coroborate cu modelarea statică mecanistică arată cum camizestrant este un inhibitor ireversibil puternic, dependent de timp, al CYP2C9 și CYP2C19. Aceasta înseamnă că inhibarea este ireversibilă și, pentru a se restabili funcționalitatea, trebuie ca enzimele să fie sintetizate din nou. Prin urmare, camizestrant este de așteptat să crească nivelurile de expunere ale medicamentelor care sunt substraturi ale CYP2C9 și/sau CYP2C19. Nu sunt disponibile date clinice in vivo. Administrarea medicamentelor care sunt substraturi sensibile (inclusiv, dar fără a se limita la: clobazam, omeprazol, pantoprazol și proguanil) sau substraturi CYP2C9 și/sau CYP2C19 cu indice terapeutic îngust (inclusiv, dar fără a se limita la: fenitoină și warfarină) trebuie oprită cu cel puțin 2 săptămâni înainte de prima doză de Etcamah și aceste medicamente nu trebuie administrate timp de cel puțin 2 săptămâni după ultima doză de Etcamah.
Poate fi permisă administrarea cu precauție de camizestrant în asociere cu substraturi CYP2C9 moderat sensibile (inclusiv, dar fără a se limita la: flurbiprofen, siponimod și gliburidă) și/sau CYP2C19 (inclusiv, dar fără a se limita la: esomeprazol, voriconazol și lansoprazol); cu toate acestea, trebuie luate în considerare medicamente alternative, dacă este posibil.
Substraturi ale CYP3A4/5
Într-un studiu clinic, utilizarea concomitentă a camizestrant a crescut media geometrică a Cmax pentru midazolam, un substrat sensibil al CYP3A4/5, de 1,50 ori și, respectiv, ASC de 1,99 ori; prin urmare, camizestrant este un inhibitor slab al CYP3A4/5. Camizestrant trebuie utilizat cu precauție atunci când este administrat concomitent cu substraturi CYP3A4/5 sensibile (inclusiv, dar fără a se limita la: budesonidă, buspironă, dronedaronă, ivabradină, lurasidonă, midazolam, quetiapină, sildenafil și simvastatină). Substraturile CYP3A4/5 cu indice terapeutic îngust (de exemplu, alfentanil și fentanil) pot necesita ajustarea dozei și trebuie monitorizate atent.
Substraturi sensibile ale OATP1B1
Pe baza datelor in vitro, camizestrant este un inhibitor al OATP1B1. Prin urmare, camizestrant poate crește nivelurile de expunere la medicamentele care sunt substraturi ale OATP1B1, inclusiv, dar fără a se limita la, gliburidă și lovastatină. Nu sunt disponibile date clinice in vivo. Trebuie evitate medicamentele care au un indice terapeutic îngust și sunt substraturi sensibile ale OATP1B1. Medicamentele care sunt substraturi sensibile ale OATP1B1 pot fi administrate, dar este necesară prudență și pacienții trebuie monitorizați atent pentru posibile interacțiuni medicamentoase.
Substraturi sensibile ale BCRP
Pe baza datelor in vitro, camizestrant este un inhibitor al proteinei de rezistență în cancerul mamar (Breast Cancer Resistance Protein, BCRP). Prin urmare, camizestrant poate crește nivelurile de expunere ale medicamentelor care sunt substraturi BCRP. Nu sunt disponibile date clinice in vivo. Medicamentele care sunt substraturi BCRP sensibile, de exemplu rosuvastatina, sulfasalazina și sofosbuvir, pot fi administrate, dar este necesară prudență și pacienții trebuie monitorizați atent pentru posibile interacțiuni medicamentoase. Trebuie evitate medicamentele care au un indice terapeutic îngust și sunt substraturi BCRP sensibile.
Substraturi sensibile ale gp-P
Pe baza datelor in vitro, camizestrant este un inhibitor al glicoproteinei P (gp-P). Prin urmare, camizestrant poate crește nivelurile de expunere la medicamentele care sunt substraturi ale gp-P, inclusiv, dar fără a se limita la: edoxaban, digoxin, fexofenadină și dabigatran etexilat. Nu sunt disponibile date clinice in vivo. Trebuie evitate medicamentele care au un indice terapeutic îngust și sunt substraturi gp-P sensibile. Medicamentele care sunt substraturi sensibile ale gp-P pot fi administrate, dar este necesară prudență și pacienții trebuie monitorizați atent pentru posibile interacțiuni medicamentoase.
Substraturi sensibile ale CYP2B6
Pe baza datelor in vitro, camizestrant este un inhibitor al citocromului P450 2B6 (CYP2B6). Prin urmare, camizestrant poate crește nivelurile de expunere la medicamente care sunt substraturi ale CYP2B6. Nu sunt disponibile date clinice in vivo. Trebuie evitate medicamentele care sunt substraturi CYP2B6 sensibile, inclusiv, dar fără a se limita la: bupropionă, nevirapină, ketamină și ciclofosfamidă. Toate celelalte substraturi CYP2B6 pot fi administrate, dar este necesară prudență și pacienții trebuie monitorizați atent pentru posibile interacțiuni medicamentoase.
Medicamente cunoscute pentru prelungirea intervalului QT
Administrarea camizestrant în asociere cu ribociclib a fost studiată clinic, fiind observat un caz neletal de torsadă a vârfurilor la un pacient cu bradicardie și prelungire a intervalului QTc la administrarea camizestrant în asociere cu ribociclib. Se recomandă monitorizarea clinică a pacienților și ajustarea dozelor așa cum se specifică în RCP aprobat pentru ribociclib. Trebuie evitată administrarea în asociere cu alte medicamente cunoscute că prelungesc intervalul QT și/sau prezintă un risc cunoscut de apariție a torsadei vârfurilor (de exemplu, ciprofloxacină, levofloxacină, ondansetron, escitalopram, venlafaxină, fluconazol, clorochină, halofantrină, claritromicină, azitromicină, haloperidol, metadonă, moxifloxacină, bepridil și pimozidă). Dacă utilizarea concomitentă nu poate fi evitată, monitorizați prin EKG așa cum este indicat clinic (vezi pct. 4.2).
4.6 Fertilitatea, sarcina şi alăptarea
Femei aflate la vârsta fertilă
Pe baza mecanismului său de acțiune și a datelor preclinice, camizestrant poate cauza afectare fetală atunci când este administrat la o femeie gravidă. Femeile aflate la vârsta fertilă trebuie sfătuite să evite să rămână gravide pe durata tratamentului cu camizestrant. La femeile de vârstă fertilă trebuie efectuat un test de sarcină și rezultatul trebuie verificat să fie negativ înainte de inițierea tratamentului și trebuie luată în considerare repetarea testului pe toată durata tratamentului.
Contracepția la bărbați și femei
Femeile aflate la vârsta fertilă și bărbații cu partenere aflate la vârsta fertilă trebuie să utilizeze metode de contracepție eficiente în timpul tratamentului cu camizestrant și în perioada de după finalizarea tratamentului cu camizestrant: cel puțin 4 săptămâni pentru femei și 1 săptămână pentru bărbați.
Sarcina
Nu există date privind utilizarea camizestrant la femeile gravide. Studiile la animale au arătat efecte toxice asupra funcției reproductive, inclusiv efecte letale asupra embrionului și distocie (vezi pct. 5.3). Pe baza rezultatelor din studiile la animale și a mecanismului său de acțiune, camizestrant nu trebuie utilizat în timpul sarcinii decât dacă starea clinică a pacientelor impune tratamentul cu camizestrant.
Alăptarea
Nu se cunoaște dacă camizestrant și metaboliții săi sunt excretați în laptele matern. Pe baza rezultatelor din studiile la animale (vezi pct. 5.3), nu se poate exclude un risc pentru sugari. Alăptarea trebuie întreruptă înainte de tratamentul cu camizestrant și nu trebuie reluată decât la 4 săptămâni după ultima doză (vezi pct. 4.3).
Fertilitatea
Nu există date privind efectele camizestrant asupra fertilităţii la om. Rezultate din studiile la animale au arătat efecte marcate ale camizestrant asupra organelor reproducătoare la masculii și femelele de șoarece, șobolan și câine, precum și efecte funcționale asupra fertilității la femele și masculi de șobolan (vezi pct. 5.3).
4.7 Efecte asupra capacităţii de a conduce vehicule şi de a folosi utilaje
Etcamah în asociere cu un inhibitor CDK4/6 are o influență minoră asupra capacității de a conduce vehicule și de a folosi utilaje, deoarece asocierea poate determina fatigabilitate și amețeală (vezi pct. 4.8). Etcamah poate provoca tulburări de vedere tranzitorii ale vederii periferice, mai ales fotopsie, care nu are nicio influență sau are o influență neglijabilă asupra capacității de a conduce vehicule. Cu toate acestea, pacienții care prezintă aceste simptome trebuie sfătuiți să conducă vehicule sau să folosească utilaje cu prudență.
4.8 Reacţii adverse
Rezumatul profilului de siguranţă
Rezumatul profilului de siguranță pentru Etcamah se bazează pe date cumulate care provin de la 263 de pacienți cărora li s-a administrat Etcamah în asociere cu un inhibitor CDK4/6 în cadrul studiului de fază III (SERENA-6) și a celui de fază I (SERENA-1).
Cele mai frecvente reacții adverse (≥ 15%) apărute în urma administrării Etcamah în asociere cu un inhibitor CDK4/6 au fost neutropenie (59,7%), tulburări de vedere (40,7%), infecții (38,4%), diaree (21,3%), greață (21,3%), anemie (21,3%), fatigabilitate (20,5%) bradicardie (19,8%) și leucopenie (15,6%). Dintre acestea, reacțiile adverse la medicament (RAM) identificate pentru Etcamah au fost tulburări de vedere (40,7%) și bradicardie (19,8%).
Cele mai frecvente reacții adverse de grad 3 sau 4 (≥ 2%) raportate la pacienții cărora li s-a administrat Etcamah în asociere cu un inhibitor CDK4/6 au fost neutropenie (46,4%), leucopenie (9,1%), anemie (3,4%), infecții (3,4%) și valori ale alanin aminotransferazei crescute (2,3%).
Cele mai frecvente reacții adverse grave (≥ 1%) raportate la pacienții cărora li s-a administrat Etcamah în asociere cu un inhibitor CDK4/6 au fost infecții (3,4%) și febră (1,1%).
Reacțiile adverse care au determinat oprirea tratamentului cu Etcamah la pacienții cărora li s-a administrat Etcamah în asociere cu un inhibitor CDK4/6 au fost neutropenie (0,4%) și prelungirea intervalului QT pe EKG (0,4%).
Cele mai frecvente reacții adverse (≥ 2%) care au determinat modificarea dozelor de Etcamah la pacienții cărora li s-a administrat Etcamah în asociere cu un inhibitor CDK4/6 au fost infecții (6,8%), neutropenie (6,5%), bradicardie (4,2%), prelungirea intervalului QT pe EKG (3,4%), diaree (2,3%), vărsături (2,3%) și tulburări de vedere (2,3%).
Lista reacțiilor adverse sub formă de tabel
Reacțiile adverse identificate pentru Etcamah la pacienții cărora li s-a administrat Etcamah în asociere cu inhibitori CDK4/6 sunt tulburări de vedere și bradicardie. De asemenea, în tabelul 2 sunt incluse reacțiile adverse și incidențele corespunzătoare, identificate pentru Etcamah în asociere cu inhibitori CDK4/6 la grupul de pacienți cărora li s-a administrat Etcamah în asociere cu un inhibitor CDK4/6 (n = 263).
În studiul SERENA-6, durata mediană a expunerii la Etcamah în asociere cu un inhibitor CDK4/6 a fost de 15,54 luni și a inhibitorului de aromatază în asociere cu un inhibitor CDK4/6 a fost de 7,36 luni.
Frecvențele reacțiilor adverse din studiile clinice se bazează pe frecvențele evenimentelor adverse de orice cauză, în care o parte din evenimentele asociate unei reacții adverse pot avea alte cauze decât administrarea medicamentului, cum ar fi boala, alte medicamente sau cauze fără legătură cu acesta.
Reacțiile adverse sunt prezentate în funcție de clasificarea MedDRA pe aparate, sisteme și organe și în ordinea descrescătoare a frecvenței a termenilor grupați MedDRA. Categoriile de frecvență sunt definite utilizând următoarea convenție: foarte frecvente (≥ 1/10); frecvente (≥ 1/100 până la < 1/10); mai puțin frecvente (≥ 1/1000 până la < 1/100); rare (≥ 1/10000 până la < 1/1000); foarte rare (< 1/10000) și cu frecvență necunoscută (nu poate fi estimată din datele disponibile). În cadrul fiecărei categorii din clasificarea pe aparate, sisteme și organe, reacțiile adverse sunt enumerate în ordinea descrescătoare a gravității.
Tabelul 2 Reacții adverse la medicament raportate la pacienții tratați cu Etcamah în asociere cu un inhibitor CDK4/6 (n = 263)a
| Clasificare MedDRA pe aparate, sisteme și organe | Termen MedDRA | Toate gradele | Grad 3 sau 4 |
|---|---|---|---|
| Infecții și infestări | Infecțiid,e,f,g | Foarte frecvente | Frecvente |
| Tulburări hematologice și limfatice | Neutropeniee,f,g,h | Foarte frecvente | Foarte frecvente |
| Anemiee,f,g,i | Foarte frecvente | Frecvente | |
| Leucopeniee,f,g,j | Foarte frecvente | Frecvente | |
| Trombocitopeniee,f,g,k | Foarte frecvente | Frecvente | |
| Limfopenief,g | Frecvente | Mai puțin frecvente | |
| Neutropenie febrilăe,f,g | Mai puțin frecvente | Mai puțin frecvente | |
| Tulburări de metabolism și nutriție | Scăderea apetitului alimentare,f,g | Frecvente | Mai puțin frecvente |
| Hipokaliemieg | Frecvente | Frecvente | |
| Hipofosfatemieg | Frecvente | Mai puțin frecvente | |
| Hipocalcemieg | Frecvente | Mai puțin frecvente | |
| Tulburări ale sistemului nervos | Amețealăf,g | Foarte frecvente | Mai puțin frecvente |
| Cefaleef,g | Foarte frecvente | Mai puțin frecvente | |
| Disgeuziee,f | Frecvente | Mai puțin frecvente | |
| Sincopăg | Frecvente | Mai puțin frecvente | |
| Tulburări oculare | Tulburări de vedereb | Foarte frecvente | Mai puțin frecvente |
| Xeroftalmiee,g | Foarte frecvente | - | |
| Tulburări cardiace | Bradicardiec | Foarte frecvente | - |
| Torsada vârfurilorg | Mai puțin frecvente | Mai puțin frecvente | |
| Tulburări vasculare | Tromboză venoasă profundăe,f | Frecvente | Mai puțin frecvente |
| Emboliee | Mai puțin frecvente | Mai puțin frecvente | |
| Tulburări respiratorii, toracice și mediastinale | Tuseg | Foarte frecvente | - |
| Dispneeg | Frecvente | Mai puțin frecvente | |
| Embolie pulmonarăe,f | Mai puțin frecvente | Mai puțin frecvente | |
| Tulburări gastrointestinale | Diareee,f,g | Foarte frecvente | Frecvente |
| Greațăe,f,g | Foarte frecvente | Mai puțin frecvente | |
| Vărsăturie,f,g | Foarte frecvente | Mai puțin frecvente | |
| Constipațieg | Frecvente | - | |
| Durere abdominalăg | Frecvente | Frecvente | |
| Stomatităe,f,g | Frecvente | - | |
| Afecțiuni cutanate și ale țesutului subcutanat | Pruritf,g | Frecvente | - |
| Alopeciee,f,g | Frecvente | - | |
| Tulburări musculo- scheletice și ale țesutului conjunctiv | Lombalgieg | Foarte frecvente | Frecvente |
| Tulburări generale şi la nivelul locului de administrare | Fatigabilitatee,f,g | Foarte frecvente | Frecvente |
| Asteniee,g | Foarte frecvente | Mai puțin frecvente | |
| Febrăe,f,g | Frecvente | Mai puțin frecvente | |
| Investigații diagnostice | Aspartat aminotransferază crescutăe,f,g | Frecvente | Mai puțin frecvente |
| Alanin aminotransferază crescutăe,f,g | Frecvente | Frecvente | |
| Creatinină serică crescutăe,g | Frecvente | - | |
| Prelungirea intervalului QT pe electrocardiogramă | Frecvente | Frecvente |
- Conform criteriilor de terminologie comună pentru evenimentele adverse ale Institutului Național de Cancer (National Cancer Institute Common Terminology Criteria for Adverse Events, NCI CTCAE), versiunea 5.0.
- Tulburările de vedere includ fotopsie, vedere încețoșată, tulburări de vedere, diplopie și fotofobie, din clasa de tulburărilor oculare conform MedDRA și palinopsie din clasa tulburărilor sistemului nervos conform MedDRA. În plus față de camizestrant, vederea încețoșată este RAM la palbociclib iar fotopsia este RAM la abemaciclib.
- Bradicardia include bradicardie și bradicardie sinusală.
- Toți termenii preferați din cadrul Infecții și infestări.
- RAM pentru camizestrant în asociere cu palbociclib.
- RAM pentru camizestrant în asociere cu abemaciclib.
- RAM pentru camizestrant în asociere cu ribociclib.
- Neutropenia include neutropenie și scăderea numărului de neutrofile.
- Anemia include anemie, anemie macrocitică și anemie cu deficit de fier.
- Leucopenia include leucopenie și scăderea numărului de leucocite.
- Trombocitopenia include trombocitopenie și scăderea numărului de trombocite.
Descrierea reacțiilor adverse selectate
Bradicardie
Dintre cei 19,8% pacienți care au raportat bradicardie, 85% dintre pacienți au raportat bradicardie asimptomatică de grad 1 CTCAE, iar restul de 15% au raportat reacții adverse de grad 2. Bradicardia a prezentat un debut dependent de timp, în care scăderea treptată a frecvenței cardiace a atins un nivel minim stabil la aproximativ 14 zile și, în general, s-a ameliorat după întreruperea tratamentului într-un interval de timp similar.
Bradicardia în prezența prelungirii intervalului QTc indusă de medicamente are potențialul de a crește riscul de aritmie. Prelungirea intervalului QTc a fost raportată ca reacție adversă la 18 pacienți (6,8%) în cadrul tratamentului cu Etcamah în asociere cu inhibitori CDK4/6 (vezi tabelul 2). Dintre acestea, 14 au fost raportate ca fiind de gradul 1 sau 2; 3 au fost raportate ca fiind de gradul 3, iar în cadrul unui studiu clinic de fază 1 a fost observat un caz de torsadă a vârfurilor (grad 4) la un pacient cu bradicardie și prelungire a intervalului QTc în cazul administrării camizestrant în asociere cu ribociclib. Evenimentele de gradul 3 și 4 au fost raportate în contextul asocierii cu ribociclib. Se recomandă monitorizarea suplimentară (vezi pct. 4.2 și 4.4).
Tulburări de vedere
Dintre cei 40,7% pacienți care au raportat tulburări de vedere, majoritatea (92,5%) au prezentat reacții adverse de grad 1 CTCAE, în timp ce 6,5% dintre pacienți au prezentat reacții adverse de grad 2 CTCAE și 0,9% au prezentat o reacție adversă de grad 3 CTCAE (fotopsie). Cea mai frecventă tulburare de vedere a fost fotopsia (24,0%). Durata mediană până la apariția primei tulburări de vedere a fost de 9 zile. RAM de tipul tulburărilor de vedere au fost, de obicei, intermitente, de scurtă durată și nu au fost prezente continuu pe parcursul zilei. Conform raportărilor, tulburările de vedere nu s-au agravat în timp. Examinarea oftalmologică a pacienților care au raportat tulburări de vedere nu a evidențiat semne ale unor efecte structurale asupra ochiului sau modificări semnificative clinic ale acuității vizuale atribuite tratamentului cu Etcamah (vezi pct. 5.1).
Raportarea reacţiilor adverse suspectate
Raportarea reacțiilor adverse suspectate după autorizarea medicamentului este importantă. Acest lucru permite monitorizarea continuă a raportului beneficiu/risc al medicamentului. Profesioniştii din domeniul sănătăţii sunt rugaţi să raporteze orice reacţii adverse suspectate prin intermediul sistemului naţional de raportare, astfel cum este menţionat în Anexa V.
4.9 Supradozaj
Nu există un tratament specific pentru supradozajul cu Etcamah. În studiile de fază I, în care pacienții au primit o doză zilnică de până la 450 mg în monoterapie, nu a fost atinsă doza maximă tolerată (Maximum Tolerated Dose, MTD). Profilul de siguranță al pacienților tratați cu doze de Etcamah 150 mg, administrate o dată pe zi, a fost în concordanță cu profilul de siguranță stabilit pentru administrarea Etcamah în doza recomandată de 75 mg o dată pe zi (vezi pct. 4.8). În cazul unei suspiciuni de supradozaj, pacienţii trebuie atent monitorizaţi şi trebuie iniţiat tratamentul simptomatic, dacă este necesar.
5. PROPRIETĂŢI FARMACOLOGICE
5.1 Proprietăţi farmacodinamice
Grupa farmacoterapeutică: terapie endocrină, antiestrogeni, codul ATC: L02BA05
Mecanism de acțiune
Camizestrant este un degradator selectiv al receptorului de estrogen (selective estrogen receptor degrader, SERD) și un antagonist al receptorului de estrogen (RE), administrat oral.
Camizestrant se leagă de domeniul de legare al ligandului pentru REα, are efecte antagoniste ale activității REα codificată atât de gena ESR1 de tip sălbatic (wild type) cât și de gena ESR1 cu mutații, și induce degradarea REα dependentă de proteazom, fără a exercita efect agonist asupra REα.
Electrofiziologie cardiacă
Analiza tip expunere-răspuns privind potențialul de prelungire a intervalului QTcI prin administrarea camizestrant în monoterapie, în doze zilnice de 75 mg până la 300 mg, a fost evaluată la 30 de pacienți. Prelungirea medie a intervalului QTcI anticipată, asociată medicamentului, a fost de 2,99 msec [(IÎ 95%: (-0,75, 6,73)] la Cmax medie la starea de echilibru cu o limită superioară de 6,09 msec (IÎ 90%) după administrarea zilnică a 75 mg camizestrant. La doza recomandată de camizestrant 75 mg nu s-a observat o creștere medie a intervalului QTcI > 10 msec.
Eficacitate clinică
Cancer mamar RE-pozitiv, HER2-negativ avansat local sau metastatic
SERENA-6
SERENA-6 a fost un studiu randomizat, dublu-orb, ghidat de ctADN (circulating tumour ADN), care a evaluat eficacitatea și siguranța schimbării tratamentului cu Etcamah plus un inhibitor CDK4/6 (palbociclib, ribociclib sau abemaciclib) comparativ cu continuarea tratamentului cu un inhibitor de aromatază (letrozol sau anastrozol) plus un inhibitor CDK4/6, la paciente adulte aflate la pre/peri/postmenopauză și la pacienți bărbați cu cancer mamar în stadiu local avansat sau metastatic, cu RE-pozitiv/HER2-negativ, cu mutație ESR1 evaluată prin testare ctADN, fără progresia bolii în timpul tratamentului de primă linie cu un inhibitor de aromatază plus un inhibitor CDK4/6. Toți pacienții trebuiau să urmeze tratament curent și să li se fi administrat ≥ 6 luni un inhibitor de aromatază plus un inhibitor CDK4/6 ca tratament inițial bazat pe terapie hormonală, fără dovezi de progresie a bolii conform evaluării medicului investigator. Pacienții ar fi putut primi o linie de chimioterapie înainte de inițierea tratamentului cu un inhibitor de aromatază plus un inhibitor CDK4/6. Au fost excluși pacienții cu status ECOG > 1, cu boală viscerală simptomatică și multiple situsuri metastatice, pacienții cu progresie precoce după inițierea tratamentului cu inhibitor CDK4/6; comorbidități cardiace severe și necontrolate, precum și insuficiență hepatică severă și/sau prelungirea intervalului QTc (definită ca >480 msec pentru asocierea cu palbociclib sau abemaciclib; sau ≥ 450 msec pentru asocierea cu ribociclib). Statusul mutației ESR1 a fost stabilit prospectiv prin testarea plasmatică a ctADN utilizând testul Guardant 360 CDx. Au fost eligibile mutațiile genei ESR1 care determină modificările indicate ale aminoacizilor: E380Q, V422del, S463P, L536H, L536P, L563R, Y537C, Y537D, Y537N, Y537S, D538G. Pe baza rezultatelor testului Guardant 360, cele mai frecvente modificări ale genei ESR1 au fost variantele patogene prezente la aminoacizii D538G, Y537S și Y537N, identificate la 44,6%, 38,9% și, respectiv, 18,5% dintre pacienții cu o mutație ESR1 eligibilă.
În total au fost randomizați 315 pacienți în raport de 1:1 pentru a li se administra Etcamah (n = 157, 75 mg o dată pe zi) plus un inhibitor CDK4/6 și placebo pentru inhibitorul de aromatază sau inhibitor de aromatază plus un inhibitor CDK4/6 și placebo pentru Etcamah (n = 158). Procentul total al pacienților randomizați cărora li s-a administrat palbociclib a fost de 75,6%, ribociclib, 14,9% și abemaciclib, 9,5%. Alegerea inhibitorului CDK4/6 și doza acestuia au rămas neschimbate la momentul randomizării pentru ambele brațe. Randomizarea a fost stratificată în funcție de localizarea bolii (boală viscerală versus boală non-viscerală), identificarea mutației genei ESR1 (primul test versus testele ulterioare ctADN), timpul de la inițierea tratamentului cu inhibitor de aromatază plus inhibitor CDK4/6 până la randomizare (< 18 luni versus ≥ 18 luni) și tipul de inhibitor CDK4/6 (palbociclib versus ribociclib versus abemaciclib). Pacientele aflate la pre/perimenopauză și pacienții bărbați care aveau tratament concomitent cu un agonist LHRH au continuat acest tratament după randomizare. Tratamentul cu Etcamah a continuat până la progresia bolii sau apariția unei toxicități inacceptabile.
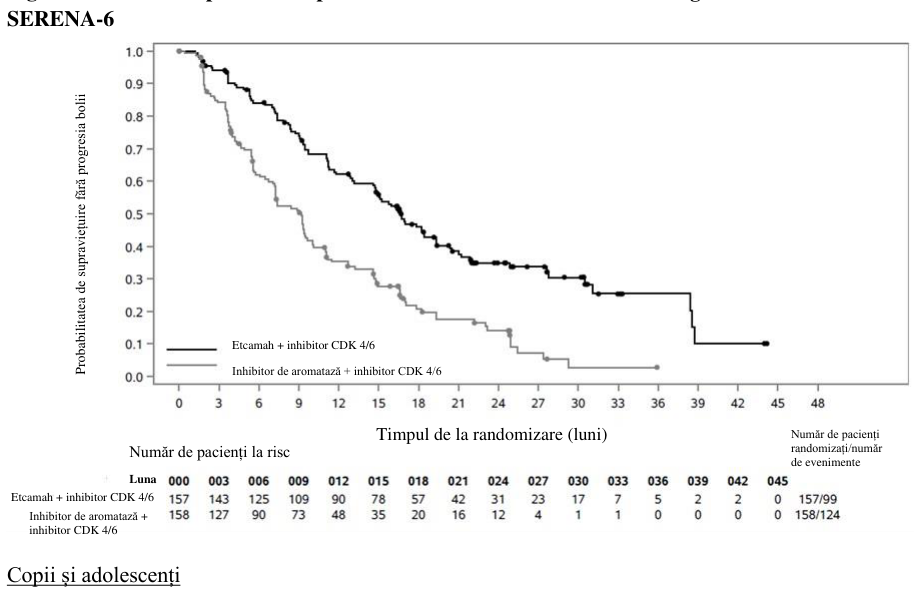
Obiectivul principal a fost supraviețuirea fără progresia bolii (SFP) evaluată de medicul investigator conform Criteriilor de Evaluare a Răspunsului în Tumorile Solide (Response Evaluation Criteria in Solid Tumors, RECIST) v1.1. Obiectivele secundare importante au fost timpul de la randomizare până la a doua progresie a bolii sau deces (SFP2) și supraviețuirea globală (SG).
Caracteristicile inițiale și demografice au fost bine echilibrate între brațele de studiu. Pentru cei 315 pacienți, vârsta mediană a fost de 61,0 ani (interval de la 29,0 la 89,0 ani și 36,8% au avut vârsta peste 65 ani); femei (99,0%); bărbați (1,0%); rasă caucaziană (63,2%), rasă asiatică (23,2%), rasă afroamericană (1,9%) și alte rase (1,0%). Statusul de performanță al Grupului Estic de Cooperare în Oncologie (Eastern Cooperative Oncology Group, ECOG) a fost 0 (65,1%) sau 1 (33,0%); 79,4% au fost femei aflate la postmenopauză și 20,6% au fost femei aflate la pre/perimenopauză sau bărbați.
Rezultatele privind eficacitatea sunt prezentate în tabelul 3 și figura 1.
Tabelul 3 Rezultatele privind eficacitatea din studiul SERENA-6 (DCO3: 02 ianuarie 2026)
| Etcamah plus un inhibitor CDK4/6 (n = 157) | Inhibitor de aromatază plus un inhibitor CDK4/6 (n = 158) | ||
| Supraviețuirea fără progresia bolii (SFP) conform evaluării medicului investigator | |||
|---|---|---|---|
| Număr de evenimente a (%) | 99 (63,1) | 124 (78,5) | |
| Număr median de luni b (IÎ 95%) | 16,76 (14,72; 19,35) | 9,23 (7,23; 9,66) | |
| Rata de risc c (IÎ 95%) | 0,45 (0,34; 0,59) | ||
| Valoarea p d | < 0,00001 | ||
| Supraviețuirea globală (SG) (30% maturitate a datelor) | |||
| Număr de evenimente (%) | 46 (29,3) | 49 (31,0) | |
| Număr median de luni b (IÎ 95%) | 41,20 (35,48; NC) | 40,21 (36,50; 43,27) | |
| Etcamah plus un inhibitor CDK4/6 (n = 157) | Inhibitor de aromatază plus un inhibitor CDK4/6 (n = 158) | |
| Rata de risc c | 0,87(0,57; 1,30) | |
- Include evenimente de progresie a bolii care au apărut în decursul a 2 vizite de la ultima analiză care putea fi evaluată.
- Calculele se bazează pe metoda Kaplan-Meier.
- O rată de risc < 1 este în favoarea brațului de tratament cu Etcamah plus un inhibitor CDK4/6.
- Valoarea p < 0,00001 obținută la DCO1 (28 noiembrie 2024).
DCO = Data limită pentru colectarea datelor (Data cut-off)
Figura 1 Graficul Kaplan-Meier privind SFP evaluată de medicul investigator în studiul
Agenţia Europeană pentru Medicamente a acordat o derogare de la obligaţia de depunere a rezultatelor studiilor efectuate cu Etcamah la toate subgrupele de copii şi adolescenţi în cancerul mamar (vezi pct. 4.2 pentru informații referitoare la administrarea la copii și adolescenți).
5.2 Proprietăți farmacocinetice
Parametrii farmacocinetici ai camizestrant au fost evaluați la voluntari sănătoși și la pacienți cu cancer mamar. Pe baza unei analize farmacocinetice populaționale, farmacocinetica dozei de camizestrant 75 mg se caracterizează printr-un clearance plasmatic aparent de 69,1 l/h, volum aparent de distribuție la starea de echilibru (Vse/F) de 26,97 l/kg și un timp de înjumătățire terminal de aproximativ 23 de ore. Biodisponibilitatea dozei de camizestrant 75 mg este de 43% și starea de echilibru este atinsă până în ziua 5 prin administrare o dată pe zi.
Absorbție
După administrarea orală, camizestrant este absorbit, valoarea mediană a concentrațiilor plasmatice de vârf fiind observată la aproximativ 2-4 ore de la administrare.
Efectul alimentelor
S-au observat expuneri similare după administrarea medicamentului cu o masă bogată în grăsimi sau după o noapte de post alimentar, ceea ce susține posibilitatea administrării camizestrant cu sau fără alimente. După o masă bogată în grăsimi, rapoartele mediilor geometrice (IÎ 90%) între Cmax și ASC în stare de repaus alimentar și după masă au fost de 106,2% (IÎ 90%: 94,3%, 119,7%) și, respectiv, 109,8% (IÎ 90%: 104,4%, 115,5%).
Distribuție
Pe baza analizei farmacocinetice populaționale, camizestrant este distribuit în țesuturi cu un volum aparent de distribuție periferic de 8,69 l/kg. Volumul aparent de distribuție al camizestrant la starea de echilibru este de 26,97 l/kg.
Legarea camizestrant de proteinele plasmatice este în proporție de 75,3% (24,7% în stare liberă). Nu există dovezi ale unei legări de proteinele plasmatice dependente de concentrație. Raportul sânge/plasmă a fost de 0,99.
Metabolizare
Rezultatele studiilor de metabolizare efectuate in vitro, pe hepatocite, sugerează multiple reacții de oxidare ale camizestrant, pe lângă N-glucuronidare directă, fiind metabolizat în principal de CYP3A4/5 și UGT1A4. Metaboliții camizestrant la om au fost identificați și determinați cantitativ în probele farmacocinetice prelevate de la voluntare sănătoase cărora li s-a administrat o singură doză orală de 75 mg [14C]-camizestrant (0,67 MBq). Principalele substanțe circulante legate de medicament au fost conjugatul N-glucuronidic al camizestrant, N-glucuronidul metabolitului acid și camizestrant, care au reprezentat 20,1%, 11,2% și, respectiv, 13,6% din radioactivitatea circulantă în plasmă. Ceilalți opt metaboliți minori din plasmă, fiecare dintre aceștia având o pondere relativă mai mică de 10% din totalul substanțelor legate de medicament din plasmă, erau metaboliți oxidativi sau glucuronide ale metaboliților oxidativi. Nu au fost identificați metaboliți activi.
In vitro: Camizestrant nu inhibă CYP1A2, CYP2A6, CYP2C8, CYP2C9, CYP2C19 sau CYP2E1 și este un inhibitor slab (IC50 > 100 µM) al UGT1A1 și UGT2B7. Camizestrant nu provoacă inhibare dependentă de timp a CYP1A2, CYP2D6 și CYP3A4/5. Camizestrant are un potențial scăzut de a provoca inducția CYP1A2, CYP2B6 și CYP3A4/5. În ceea ce privește transportorii de medicamente, camizestrant nu inhibă OATP1B3, OCT2, OAT1, OAT3, MATE1 și MATE2K și nu este un substrat al BCRP, OATP1B1 sau OATP1B3.
Eliminare
După administrarea orală a unei doze unice de 75 mg de [14C]-camizestrant, în medie 82% din radioactivitatea administrată s-a recuperat în urină și fecale. Radioactivitatea totală medie (65,1%) recuperată în fecale indică faptul că excreția fecală a fost calea principală de eliminare după administrarea orală; din radioactivitatea totală, 16,8 % a fost recuperată în urină.
Liniaritate/non-liniaritate
ASC și Cmax pentru camizestrant au prezentat o creștere mai mare decât cea proporțională cu doza în intervalul de doze cuprins între 25 și 450 mg.
Grupe speciale de pacienți
Efectul vârstei, sexului, rasei și greutății corporale
Pe baza analizelor farmacocinetice populaționale (n = 756), nu s-au identificat corelații semnificative din punct de vedere clinic între expunerea la starea de echilibru prevăzută de model, aria de sub curbă la starea de echilibru (ASCse) și următoarele covariabile: vârsta mediană la momentul inițial de 61 de ani (29–89 ani) și grupurile etnice. Analiza farmacocinetică populațională a arătat că greutatea corporală mediană la momentul inițial a fost de 69,9 kg (34,2 - 150 kg) și a influențat volumul aparent de distribuție (V2/F), dar acest lucru nu a fost relevant din punct de vedere clinic; nu a avut un impact semnificativ asupra clearance-ului total aparent (CL/F) sau asupra ASCse. Nu sunt necesare ajustări ale dozei de camizestrant în funcție de vârstă, sex, rasă sau greutate corporală.
Insuficiență renală
Analiza de farmacocinetică populațională PCpop a utilizat clearance-ul creatininei măsurat în mod continuu. Clearance-ul creatininei la momentul inițial (ClCr) a fost calculat folosind ecuația Cockcroft-Gault pentru a evalua efectul funcției renale asupra farmacocineticii camizestrant; ClCr median a fost de 86,2 ml/min (interval 22,8-303 ml/min). Analiza nu a evidențiat niciun impact clinic semnificativ al insuficienței renale ușoare și moderate la momentul inițial asupra farmacocineticii camizestrant, indicând faptul că nu este necesară ajustarea dozei la pacienții cu insuficiență renală ușoară până la moderată.
Numărul pacienților cu insuficiență renală severă a fost limitat, iar în studiile clinice cu camizestrant nu au fost incluși pacienți cu dializă sau cu ClCr < 15 ml/min. Prin urmare, nu a fost stabilită o doză adecvată de camizestrant pentru pacienții cu insuficiență renală severă și pentru pacienții cu dializă (vezi pct. 4.2).
Insuficiență hepatică
Pe baza unui studiu farmacocinetic efectuat la pacienți după administrarea unei doze unice de 75 mg, expunerea la camizestrant evaluată prin media geometrică a valorilor Cmax și ASC0-INF la pacienții cu insuficiență hepatică moderată (clasificarea Child-Pugh clasa B) a fost de 2,4 ori, respectiv 2,7 ori mai mare, comparativ cu pacienții cu funcție hepatică normală. Expunerea la camizestrant evaluată prin media geometrică a valorilor Cmax și ASC0-INF la pacienții cu insuficiență hepatică severă (clasificarea Child-Pugh clasa C) a fost de 3,1 ori, respectiv 3,8 ori mai mare, comparativ cu pacienții cu funcție hepatică normală.
Expunerea la camizestrant este mai mare decât cea proporțională cu doza și crește în timp până la atingerea stării de echilibru. Creșterea expunerii la camizestrant de la o singură doză până la atingerea stării de echilibru nu este cunoscută la subiecții cu insuficiență hepatică (clasificarea Child-Pugh). Modelarea farmacocinetică nu a indicat insuficiența hepatică ușoară ca fiind o covariabilă semnificativă pentru expunerea la camizestrant. Ca măsuri de precauție, administrarea camizestrant trebuie evitată la pacienții cu insuficiență hepatică moderată și severă. Pacienții cu insuficiență hepatică ușoară pot utiliza camizestrant.
5.3 Date preclinice de siguranţă
Toxicitate non-clinică/la doze repetate
În studiile de evaluare a toxicității la doze repetate, efectuate la șoareci, șobolani și câini, sistemul reproducător a fost identificat ca organ țintă, cu leziuni histopatologice apărute la expuneri semnificativ mai mici (la femele) sau de două ori mai mari (la masculi) decât expunerea la om la doza maximă recomandată (DMRO). Au fost observate leziuni asociate la nivelul glandelor suprarenale (șobolani și șoareci) și al hipofizei (șoareci). Rezultatele au fost considerate ca fiind determinate de hormoni, pe baza acțiunii farmacologice a camizestrant și, prin urmare, nu sunt relevante pentru femeile aflate în postmenopauză și nici în premenopauză sau perimenopauză sau pentru bărbații cărora li s-a administrat un agonist al LHRH. Rezultatele cu relevanță clinică la nivelul sistemului reproducător masculin sunt descrise în secțiunea privind fertilitatea.
La șobolan și/sau șoarece s-au observat agregarea macrofagelor (la nivelul plămânilor, splinei, timusului și ganglionilor limfatici mezenterici) și vacuolizarea (la nivelul epiteliului biliar al ficatului). Acest lucru a fost confirmat ca fosfolipidoză pulmonară la șobolan, reversibilă după administrarea tratamentului timp de o lună, dar a fost considerată reacție adversă la șobolanii femele în studiul de 6 luni, la o expunere plasmatică totală (ASC) de aproximativ 60 de ori mai mare decât expunerea la om la DMRO.
În studiile mecaniciste, camizestrant a determinat disfuncția celulelor bipolare cu bastonașe la nivelul retinei la șobolani, la expuneri relevante clinic (aproximativ de 5 ori expunerea la om la DMRO). Efectele asupra retinei la șobolani au fost reversibile și sunt în concordanță cu tulburările de vedere tranzitorii observate la oameni.
Efectele cardiovasculare au fost observate la diferite specii (de exemplu câini și șobolani) și au fost susținute de studii mecaniciste. Reducerea frecvenței cardiace, legată de scăderea activității curente a stimulatorului cardiac al nodului sinoatrial prin canalele ionice HCN4, a fost observată la animale și confirmată clinic (vezi pct. 4.4). La câini și șobolani, alte efecte suplimentare asupra funcției cardiovasculare, cu debut întârziat, au inclus scăderi dependente de doză și timp ale tensiunii arteriale diastolice, intervalului QA și intervalului PR, cu creșteri ale presiunii pulsului, intervalelor QT/QTc și ale parametrilor ventriculului stâng (dP/dt+ și dP/dt-). Evaluată la câini, prelungirea intervalului QTc a persistat timp de cel puțin 3 zile până la 4 săptămâni. Prelungirea intervalului QTc a avut un mecanism necunoscut, independent de frecvența cardiacă și fără legătură cu inhibarea hERG, și a fost observată la concentrații plasmatice libere maxime ≥ 4 ori decât cele la om la DMRO. Complexe atriale premature (CPA) suplimentare au fost observate la un câine într-un studiu de telemetrie și, respectiv, la unul dintr-un studiu de toxicologie, la niveluri plasmatice maxime de substanță liberă de 12, respectiv 33 de ori mai mari decât la om la DMRO. Cardiomiopatia a fost observată la femelele de șobolan după administrarea timp de 6 luni, la expuneri plasmatice totale ≥ 11 ori decât expunerea la om (ASC) la DMRO.
La câini, administrarea camizestrant în asociere cu atropină a determinat o creștere semnificativă a expunerii plasmatice și cerebrale la atropină, considerată a fi datorată inhibării metabolizării atropinei și, prin urmare, probabil specifică la câine.
Mutagenitate și carcinogenitate
Camizestrant a prezentat rezultate negative la testul Ames și testul micronucleilor efectuate in vitro, și la studiul micronucleilor in vivo. Rezultatele observate la nivelul ovarelor în studiile cronice cu doze repetate au inclus hiperplazie la expuneri plasmatice totale (ASC) ≥ 2 ori (celule granuloase la șobolan) și de 52 de ori (stroma cordonului sexual la câine) în raport cu expunerea la om la DMRO și tumori benigne cu celule granuloase la expuneri plasmatice totale (ASC) de aproximativ 60 de ori (șobolani) și de 3,5 ori (câini) în raport cu expunerea la om la DMRO. Un adenom cu celule interstițiale (Leydig) a fost observat în testiculul unui singur câine la o expunere de 13 ori mai mare decât cea la om la DMRO. Rezultatele sunt considerate ca fiind determinate de hormoni, pe baza acțiunii farmacologice a camizestrant și, prin urmare, nu sunt relevante pentru femeile aflate în postmenopauză și nici pentru femeile aflate în premenopauză sau perimenopauză sau pentru bărbații cărora li s-a administrat un agonist LHRH.
Efectele toxice asupra funcției de reproducere
Toxicitate embriofetală/asupra funcției de dezvoltare
Administrarea camizestrant într-un studiu modificat privind dezvoltarea embrionară și fetală la șobolani a determinat o lipsă completă a implantării la femele atunci când administrarea dozei de 0,1 mg/kg/zi a fost inițiată înainte de implantare. Atunci când administrarea a fost limitată la faza de organogeneză, camizestrant nu a avut niciun efect asupra supraviețuirii sau dezvoltării embrionare și fetale, dar atunci când a fost administrat de la implantare până la naștere și în perioada de alăptare, camizestrant a determinat creșterea duratei gestației, distocie, reducerea supraviețuirii și creșterii puilor. Expunerile materne din acest studiu au fost cu mult sub expunerea la om la DMRO.
Fertilitatea
Într-un studiu privind fertilitatea efectuat la femele de șobolan, camizestrant a influențat negativ ciclurile estrale, comportamentul de împerechere, fertilitatea și supraviețuirea embrionară timpurie, efecte care s-au inversat complet după o lună de întrerupere a administrării. Efectele au fost observate la expuneri materne inferioare expunerii la om la DMRO.
La masculii de șobolan și câine au fost evidente atrofia glandei prostatei, a veziculelor seminale și a tubulilor seminiferi, dilatarea tubilor testiculelor și modificări la nivelul epididimului (scăderea numărului de spermatozoizi la șobolan și prezența resturilor celulare la câine) încă de la cea mai mică doză în studiile cronice la expuneri de ≥ 2 ori (șobolan) sau de ≥ 3,5 ori (câine) decât expunerea la om la DMRO și au fost considerate relevante clinic. La masculii de șobolan, după 9 săptămâni de administrare, s-au observat un număr mai mic de spermatide/spermatozoizi, un procent mai mare de anomalii ale spermatozoizilor, o motilitate mai scăzută a spermatozoizilor și rate mai scăzute de împerechere și gestație, indicând un efect asupra fertilității masculine. Efectele au fost observate la o expunere plasmatică totală (ASC) ≥ 2 ori decât cea observată la o doză de 75 mg la om, dar nu a fost stabilit un nivel fără efect. În acel studiu s-au observat pierderi de implantare și o scădere a numărului de fetuși vii la femelele la care nu s-a realizat administrarea, împerecheate cu masculi tratați, sugerând toxicitatea reproductivă mediată de masculi la o expunere plasmatică totală (ASC) de 27 de ori mai mare decât expunerea la om la DMRO. Reversibilitatea rezultatelor privind fertilitatea masculină nu a fost evaluată.
6. PROPRIETĂŢI FARMACEUTICE
6.1 Lista excipienţilor
Nucleul comprimatului
Celuloză microcristalină (tip 102)
Fosfat acid de calciu
Amidonglicolat de sodiu (tip A)
Stearat de magneziu
Filmul comprimatului
Alcool polivinilic
Dioxid de titan (E171)
Macrogol 3350
Talc
Oxid roșu de fer (E172)
Oxid galben de fer (E172)
Oxid negru de fer (E172)
6.2 Incompatibilităţi
Nu este cazul.
6.3 Perioada de valabilitate
3 ani.
6.4 Precauţii speciale pentru păstrare
Acest medicament nu necesită condiţii speciale de păstrare.
6.5 Natura şi conţinutul ambalajului
Blistere din aluminiu/aluminiu cu doze unitare cu 28x1 comprimate filmate. 2 blistere a câte 14 comprimate filmate.
6.6 Precauţii speciale pentru eliminare
Orice medicament neutilizat sau material rezidual trebuie eliminat în conformitate cu reglementările locale.
7. DEŢINĂTORUL AUTORIZAŢIEI DE PUNERE PE PIAŢÃ
AstraZeneca AB
SE-151 85 Södertälje
Suedia
8. NUMĂRUL(ELE) AUTORIZAŢIEI DE PUNERE PE PIAŢĂ
EU/1/26/2046/001
9. DATA PRIMEI AUTORIZĂRI SAU A REÎNNOIRII AUTORIZAŢIEI
Data primei autorizări:
10. DATA REVIZUIRII TEXTULUI
Informaţii detaliate privind acest medicament sunt disponibile pe site-ul Agenţiei Europene pentru Medicamente https://www.ema.europa.eu.