OPZELURA 15 mg/g
Rezumatul caracteristicilor produsului (RCP)
- 1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
- 2. COMPOZIȚIA CALITATIVĂ ȘI CANTITATIVĂ
- 3. FORMA FARMACEUTICĂ
-
4. DATE CLINICE
- 4.1 Indicații terapeutice
- 4.2 Doze și mod de administrare
- 4.3 Contraindicații
- 4.4 Atenționări și precauții speciale pentru utilizare
- 4.5 Interacțiuni cu alte medicamente și alte forme de interacțiune
- 4.6 Fertilitatea, sarcina și alăptarea
- 4.7 Efecte asupra capacității de a conduce vehicule și de a folosi utilaje
- 4.8 Reacții adverse
- 4.9 Supradozaj
- 5. PROPRIETĂȚI FARMACOLOGICE
- 6. PROPRIETĂȚI FARMACEUTICE
- 7. DEȚINĂTORUL AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
- 8. NUMĂRUL(ELE) AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
- 9. DATA PRIMEI AUTORIZĂRI SAU A REÎNNOIRII AUTORIZAȚIEI
- 10. DATA REVIZUIRII TEXTULUI
1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
Opzelura 15 mg/g cremă
2. COMPOZIȚIA CALITATIVĂ ȘI CANTITATIVĂ
Un gram de cremă conține ruxolitinib 15 mg (sub formă de fosfat).
Excipienți cu efect cunoscut
Propilenglicol (E1520), 150 mg/g de cremă
Alcool cetilic, 30 mg/g de cremă
Alcool stearilic, 17,5 mg/g de cremă
Metilhidroxibenzoat (E218), 1 mg/g de cremă
Propilhidroxibenzoat, 0,5 mg/g de cremă
Butilhidroxitoluen (sub formă de antioxidant în parafină, alb moale) (E321)
Polisorbat 20 (E432)
Pentru lista tuturor excipienților, vezi pct. 6.1.
3. FORMA FARMACEUTICĂ
Cremă
Cremă de culoare albă până la aproape albă.
4. DATE CLINICE
4.1 Indicații terapeutice
Vitiligo
Opzelura este indicat pentru tratamentul vitiligoului nesegmentat cu implicare facială la adulți și adolescenți începând cu vârsta de 12 ani.
Dermatită atopică
Opzelura este indicat pentru tratamentul dermatitei atopice moderate la pacienți adulți la care corticosteroizii cu administrare topică și inhibitorii de calcineurină cu administrare topică sunt inadecvați sau nepotriviți.
4.2 Doze și mod de administrare
Administrarea Opzelura trebuie inițiată și supravegheată de medici cu experiență în diagnosticul și tratamentul afecțiunilor pentru care este indicat ruxolitinibul cremă.
Doze
Vitiligo
Doza recomandată este un strat subțire de cremă aplicat de două ori pe zi pe zonele cu piele depigmentată până la cel mult 10% din aria suprafeței corporale (ASC), cu un interval de minim 8 ore între două aplicări de ruxolitinib cremă. ASC 10% reprezintă o suprafață de 10 ori mai mare decât palma unei mâini împreună cu cele 5 degete. Ruxolitinibul cremă trebuie utilizat pe o suprafață cutanată cât mai mică posibil.
Nu trebuie să se utilizeze mai mult de două tuburi de 100 grame pe lună.
Repigmentarea satisfăcătoare poate necesita un tratament cu durata de peste 24 săptămâni. Dacă în săptămâna 52 repigmentarea pe suprafețele tratate este sub 25%, trebuie avută în vedere întreruperea tratamentului.
Odată ce se obține repigmentarea satisfăcătoare, tratamentul pe suprafețele respective poate fi oprit. Dacă depigmentarea reapare după încetarea tratamentului, terapia poate fi reinițiată pe suprafețele afectate.
Nu este necesar să se aibă în vedere reducerea treptată a dozei de tratament.
Dermatită atopică
Un strat subțire de cremă trebuie aplicat de două ori pe zi pe zona de piele afectată până pe cel mult 20% din ASC, până la dispariția leziunilor. Se recomandă ca crema să fie aplicată la intervale regulate, cu cel puțin 8 ore între două aplicări de ruxolitinib cremă. Ruxolitinibul cremă trebuie utilizat pe o suprafață cutanată cât mai mică posibil.
Trebuie să se utilizeze cel mult 4 tuburi de 100 grame pe lună.
În cazul reapariției semnelor și simptomelor, trebuie reinițiat tratamentul zonelor afectate, de două ori pe zi, după necesități.
Tratamentul trebuie oprit dacă nu se observă nicio ameliorare după 8 săptămâni de tratament de două ori pe zi.
Grupuri speciale de pacienți
Insuficiență hepatică
Nu au fost efectuate studii cu ruxolitinib cremă la pacienții cu insuficiență hepatică. Cu toate acestea, ținând cont de expunerea sistemică limitată, nu este necesară ajustarea dozei la pacienții cu insuficiență hepatică.
Insuficiență renală
Nu au fost efectuate studii cu ruxolitinib cremă la pacienții cu insuficiență renală. Cu toate acestea, ținând cont de expunerea sistemică limitată, nu este necesară ajustarea dozei la pacienții cu insuficiență renală. Ca măsură de precauție, ruxolitinib cremă nu trebuie utilizat de către pacienții cu boală renală în stadiu terminal, din cauza lipsei datelor privind siguranța.
Vârstnici
Un număr limitat de pacienți cu vârsta de 65 ani și peste au fost înrolați în studiile clinice efectuate cu Opzelura pentru vitiligo și dermatită atopică pentru a se stabili dacă aceștia răspund diferit față de subiecții mai tineri (vezi pct. 5.1). Nu este necesară ajustarea dozei la pacienții cu vârsta de 65 ani și peste.
Copii și adolescenți
Vitiligo
Pentru adolescenți (de la 12 la 17 ani) cu vitiligo, dozele sunt aceleași ca pentru adulți.
Siguranța și eficacitatea ruxolitinibului cremă la copii cu vârsta sub 12 ani cu vitiligo nu au fost stabilite. Nu sunt disponibile date.
Dermatită atopică
Ruxolitinibul cremă nu prezintă utilizare relevantă la copii începând de la naștere și până la mai puțin de 3 luni. Siguranța și eficacitatea ruxolitinibului cremă la copii și adolescenți cu vârsta cuprinsă între 3 luni și 17 ani nu au fost încă stabilite. Datele disponibile în prezent sunt descrise la pct. 5.1, dar nu se poate face nicio recomandare privind dozele.
Mod de administrare
Crema este indicată numai pentru administrare cutanată.
Trebuie evitată spălarea pielii tratate timp de cel puțin 2 ore după aplicarea ruxolitinibului cremă.
Crema nu trebuie aplicată pe buze, pentru a evita ingerarea.
Pacienții trebuie instruiți să se spele pe mâini după ce aplică crema, exceptând cazul în care zona tratată este pe mâini. Dacă altă persoană îi aplică pacientului crema, după aplicare aceasta trebuie să se spele pe mâini.
4.3 Contraindicații
Hipersensibilitate la substanța activă sau la oricare dintre excipienții enumerați la pct. 6.1. Sarcina și alăptarea (vezi pct. 4.6).
4.4 Atenționări și precauții speciale pentru utilizare
Crema nu este indicată administrării oftalmice, orale sau intravaginale (vezi pct. 4.2). În caz de expunere accidentală la nivelul ochilor saumucoaselor, crema trebuie ștearsă și/sau spălată cu apă.
Cancer de piele non-melanom
La pacienții cărora li s-a administrat topic ruxolitinib s-a raportat neoplasm cutanat non-melanocitar (CCNM), predominant carcinom cu celule bazale. Majoritatea acestor pacienți prezentau factori de risc, de exemplu fototerapie anterioară sau CCNM în antecedente. Nu a fost stabilită o relație cauzală cu ruxolitinibul adminstrat topic. Se recomandă examinarea cutanată periodică la toți pacienții, mai ales la cei care prezintă factori de risc de neoplasm cutanat.
Herpes zoster
Au fost raportate cazuri de reactivare a herpesului zoster la pacienții cărora li s-a administrat topic ruxolitinib. În cazul în care un pacient dezvoltă herpes zoster, trebuie luată în considerare întreruperea temporară a tratamentului cu ruxolitinib cremă, până la dispariția simptomelor.
Excipienți cu efect cunoscut
Propilenglicol
Acest medicament conține 150 mg propilenglicol (E1520) per fiecare gram de cremă, care poate determina iritație cutanată.
Alcool cetilic și alcool stearilic
Acest medicament conține alcool cetilic și alcool stearilic, care pot provoca reacții adverse cutanate localizate (de exemplu, dermatită de contact).
Parahidroxibenzoați
Acest medicament conține metilhidroxibenzoat (E218) și propilhidroxibenzoat, care pot provoca reacții alergice (chiar întârziate).
Butilhidroxitoluen
Acest medicament conține butilhidroxitoluen (E321), care poate provoca reacții adverse cutanate localizate (de exemplu dermatită de contact) sau iritație a ochilor sau mucoaselor.
Polisorbat 20
Acest medicament conține polisorbat 20 (E432) care poate provoca reacții alergice.
4.5 Interacțiuni cu alte medicamente și alte forme de interacțiune
Nu s-au efectuat studii privind interacțiunile cu ruxolitinib administrat topic.
Potențialul de interacțiune cu ruxolitinibul se consideră a fi scăzut datorită expunerii sistemice limitate după administrarea topică.
Pe baza datelor in vitro, ruxolitinibul este în principal metabolizat prin intermediul citocromului P450 3A4 (CYP3A4). Potențialul de interacțiune a fost evaluat pentru ruxolitinibul administrat oral în studii de farmacologie clinică dedicate care au inclus administrarea concomitentă a unor inhibitori puternici sau moderați ai CYP3A4 sau a unui inductor puternic. ASC plasmatică devine aproape dublă în cazul administrării concomitente a unui inhibitor puternic al CYP3A4, în timp ce, în cazul administrării concomitente a unui inhibitor moderat al CYP3A4, s-a observat numai o creștere modestă.
Utilizarea ruxolitinib cremă în asociere cu alte medicamente administrate topic, utilizate în tratamentul vitiligoului sau al dermatitei atopice, nu a fost evaluată, iar aplicarea concomitentă pe aceleași suprafețe de piele nu este recomandată. Eficacitatea și siguranța asocierii dintre ruxolitinib cremă și fototerapie cu ultraviolete B cu bandă îngustă (NB-UVB) nu au fost stabilite; nu se poate face nicio recomandare.
Alte medicamente cu administrare topic utilizate pentru tratarea altor afecțiuni pe aceleași suprafețe cutanate trebuie aplicate cu cel puțin 2 ore după aplicarea ruxolitinib cremă. Acest lucru este valabil și pentru utilizarea cremelor cu factor de protecție solară sau a emolientelor.
4.6 Fertilitatea, sarcina și alăptarea
Contracepția la femei aflate la vârsta fertilă
Femeile aflate la vârsta fertilă trebuie să utilizeze o metodă contraceptivă eficace în timpul tratamentului și timp de 4 săptămâni după întreruperea tratamentului.
Sarcina
Datele provenite din utilizarea ruxolitinibului la femeile gravide lipsesc sau sunt limitate. Datele privind absorbția sistemică a ruxolitinibului cu administrare topică în timpul sarcinii lipsesc. De asemenea, pot exista factori individuali (de exemplu, barieră cutanată deteriorată, utilizare excesivă) care contribuie la creșterea expunerii sistemice.
Studiile la animale au evidențiat că ruxolitinibul este embriotoxic și fetotoxic în urma administrării orale. Nu s-a observat teratogenitate la șobolan sau iepure (vezi pct. 5.3). Opzelura este contraindicat în timpul sarcinii (vezi pct. 4.3).
Alăptarea
Nu sunt disponibile date cu privire la prezența ruxolitinibului în laptele uman, privind efectele asupra sugarilor sau efectele asupra lactației după aplicarea topică a Opzelura. După administrarea orală a ruxolitinib la femele de șobolan care alăptau, ruxolitinibul și/sau metaboliții acestuia au fost prezenți în lapte într-o concentrație de 13 ori mai mare decât concentrația plasmatică maternă. În studiile efectuate cu exemplare tinere de șobolan, administrarea orală a ruxolitinib a dus la efecte asupra creșterii și valorilor parametrilor osoși (vezi pct. 5.3). Opzelura este contraindicat în timpul alăptării (vezi pct. 4.3) și tratamentul trebuie întrerupt cu aproximativ 4 săptămâni înainte de începerea alăptării.
Fertilitatea
Nu există date privind efectul ruxolitinibului asupra fertilității la om. În studiile la animale nu s-a observat niciun efect al ruxolitinibului administrat pe cale orală privind fertilitatea.
4.7 Efecte asupra capacității de a conduce vehicule și de a folosi utilaje
Ruxolitinib cremă nu are nicio influență sau are influență neglijabilă asupra capacității de a conduce vehicule și de a folosi utilaje.
4.8 Reacții adverse
Rezumatul profilului de siguranță
Cea mai frecventă reacție adversă este acneea la nivelul locului de aplicare (5,8% în vitiligo și 4,4% în dermatita atopică).
Lista reacțiilor adverse sub formă de tabel
Reacțiile adverse sunt clasificate în funcție de frecvență, cea mai frecventă fiind prima, utilizând următoarea convenție: foarte frecvente (≥ 1/10); frecvente (≥ 1/100 și < 1/10); mai puțin frecvente (≥ 1/1 000 și < 1/100); rare (≥ 1/10 000 și < 1/1 000); foarte rare (< 1/10 000); cu frecvență necunoscută (care nu poate fi estimată din datele disponibile).
Tabelul 1: Reacții adverse
| Clasificarea pe aparate, sisteme și organe | Frecvență | Reacție adversă |
|---|---|---|
| Infecții și infestări | Mai puțin frecvente | Herpes zoster |
| Tulburări generale și la nivelul locului de administrare | Frecvente | Acnee la nivelul locului de aplicare |
Raportarea reacțiilor adverse suspectate
Raportarea reacțiilor adverse suspectate după autorizarea medicamentului este importantă. Acest lucru permite monitorizarea continuă a raportului beneficiu/risc al medicamentului. Profesioniștii din domeniul sănătății sunt rugați să raporteze orice reacție adversă suspectată prin intermediul sistemului național de raportare, astfel cum este menționat în Anexa V.
4.9 Supradozaj
Supradozajul după administrarea cutanată este puțin probabil. Dacă s-a aplicat o cantitate prea mare de cremă, excesul poate fi îndepărtat prin ștergere.
În caz de expunere accidentală la nivel oftalmic, al mucoasei bucale sau intravaginal, crema trebuie îndepărtată prin ștergere și/sau spălare cu apă (vezi pct. 4.2 și 4.4).
5. PROPRIETĂȚI FARMACOLOGICE
5.1 Proprietăți farmacodinamice
Grupa farmacoterapeutică: Alte preparate de uz dermatologic, medicamente pentru dermatită, cu excepția corticosteroizilor, codul ATC: D11AH09
Mecanism de acțiune
Ruxolitinibul este un inhibitor al kinazei Janus (JAK) cu selectivitate pentru izoformele JAK1 și JAK2. Semnalul JAK intracelular implică recrutarea de STAT (traductori de semnal și activatori de transcripție) pentru receptorii de citokine și modularea ulterioară a expresiei genetice.
Se consideră că limfocitele T citotoxice autoimune care produc IFNγ sunt direct responsabile pentru distrugerea melanocitelor în vitiligo la om. Recrutarea limfocitelor citotoxice la nivelul leziunii cutanate este mediată prin intermediul citokinelor chemotactice dependente de IFNγ, de exemplu CXCL10. Semnalizarea IFNγ în aval depinde de JAK1/2, iar tratamentul cu ruxolitinib reduce valorile CXCL10 la pacienții cu vitiligo.
Citokinele inflamatorii și pruriginoase multiple implicate în patogeneza dermatitei atopice, de exemplu IL-4, IL-5, IL-13, IL-22, IL-31 și limfopoietina stromală timică (TSLP), necesită activarea căii JAK/STAT pentru activitate biologică în aval.
Eficacitate și siguranță clinică în vitiligo
Eficacitate
Două studii în regim dublu-orb, randomizate, controlate cu substanță vehicul, cu design identic (TRuE-V1 și TRuE-V2) au înrolat în total 674 pacienți cu vitiligo la nivelul feței, iar suprafața totală a corpului afectată de vitiligo (facială și non-facială) nu depășea 10% BSA, cu o extensie a bolii la inițierea studiilor variind între 3,2% și 10,1% din BSA, cu pacienți cu vârsta de cel puțin 12 ani (10,7% dintre pacienți aveau vârsta cuprinsă între 12 și 17 ani și 6,7% aveau 65 ani sau peste). Femeile au reprezentat 53,1% dintre pacienți, 81,9% dintre pacienți erau de rasă caucaziană, 4,7% de rasă neagră și 4,2% origine asiatică. Majoritatea pacienților aveau fototip cutanat de tip III, IV, V sau VI (67,5%) conform clasificării Fitzpatrick.
În ambele studii, pacienții au fost randomizați în raport de 2:1 pentru tratament cu ruxolitinib cremă sau substanță vehicul de două ori pe zi timp de 24 săptămâni, BSA afectată nedepășind 10%, perioadă urmată de încă 28 săptămâni de tratament cu ruxolitinib cremă de două ori pe zi la toți pacienții. Criteriul final principal de eficacitate l-a constituit proporția de pacienți care au atins un nivel de repigmentare de 75%, evaluat prin Indexul scorului suprafeței cu vitiligo (F-VASI75) în săptămâna 24. Principalele criterii finale secundare au inclus proporția de pacienți care au atins un nivel de repigmentare de 90%, evaluat prin F-VASI (F-VASI90), o îmbunătățire cu 50% a indexului scorului suprafeței cu vitiligo la nivelul întregului corp (T-VASI50) și un scor pe scala nivelului de observare al vitiligoului (VNS) de 4 sau 5 (vitiligo „mult mai puțin observabil” sau „nu mai este observabil”).
Repigmentarea leziunilor de vitiligo tratate și superioritatea ruxolitinibului cremă față de crema cu substanță vehicul au fost observate în ambele studii, după cum s-a demonstrat prin diferențele semnificative statistic dintre ratele de răspuns pentru F-VASI75/90, T-VASI50 și scorul VNS de 4 sau 5 în săptămâna 24 (Tabelul 2).
Diferența dintre efectele tratamentului față de substanța vehicul se observă numeric încă din săptămâna 12. Continuarea repigmentării, evaluată prin scorurile VASI și VNS, s-a observat până în săptămâna 52 la pacienții care au aplicat continuu ruxolitinib cremă de două ori pe zi de la momentul inițial. Proporția de pacienți care au atins F-VASI75 în decursul perioadei de tratament de 52 săptămâni în datele cumulate din studiile TRuE-V1 și TRuE-V2 este prezentată în Figura 1.
S-au observat răspunsuri similare la tratament în săptămâna 52 pentru persoanele care au efectuat conversia de la substanță vehicul la ruxolitinib (Figura 1).
Tabelul 2: Procent de pacienți cu vitiligo care au îndeplinit criteriile finale principale și secundare importante în săptămâna 24 (intenție de tratament)a
| TRuE-V1 | TRuE-V2 | |||
| Opzelura | Substanță vehicul | Opzelura | Substanță vehicul | |
| (N = 221) | (N = 109) | (N = 222) | (N = 109) | |
| F-VASI75 (%) | 29,8 | 7,4 | 30,9 | 11,4 |
| Diferența dintre ratele de răspuns (IÎ 95%) | 22,3b (14,214; 30,471) | - | 19,5c (10,537; 28,420) | - |
| F-VASI90 (%) | 15,3 | 2,2 | 16,3 | 1,3 |
| Diferența dintre ratele de răspuns (IÎ 95%) | 13,2d (7,497; 18,839) | - | 15,0e (9,250; 20,702) | - |
| T-VASI50 (%) | 20,6 | 5,1 | 23,9 | 6,8 |
| Diferența dintre ratele de răspuns (IÎ 95%) | 15,5d (8,339; 22,592) | - | 17,1c (9,538; 24,721) | - |
| VNS 4 sau 5 (%) | 24,5 | 3,3 | 20,5 | 4,9 |
| Diferența dintre ratele de răspuns (IÎ 95%) | 21,2c (14,271; 28,143) | - | 15,5d (8,515; 22,561) | - |
a Rezultatele cheie principale și secundare au fost corectate prin metoda imputării multiple.
b Valoarea p < 0,0001
c Valoarea p < 0,001
d Valoarea p < 0,005
e Valoarea p < 0,01
Figura 1: Proporția de pacienți care au atins F-VASI75 pe parcursul perioadei de tratament de 52 săptămâni (intenție de tratament) – date cumulate din studiile TRuE-V1 și TRuE-V2

În săptămâna 52, rata de răspuns observată pentru F-VASI90, T-VASI50 și VNS a fost 30,3%, 51,1%, respectiv 36,3% pentru populația ITT cumulată.
Durabilitatea răspunsului
Un studiu de fază 3, în regim dublu-orb, controlat cu substanță vehicul, randomizat, de retragere și de extensie a tratamentului cu ruxolitinib cremă de două ori pe zi a inclus 458 de pacienți eligibili cu vitiligo care au finalizat oricare dintre studiile principale în care se administra ruxolitinib (TruE-V1 și TruE-V2; săptămâna 52); pacienții au fost repartizați fie în cohorta A, fie în cohorta B, cu o urmărire de până la 104 săptămâni.
Cohorta A a cuprins 116 pacienți care au obținut ≥ F-VASI90 în săptămâna 52 a studiului principal. Acești pacienți au fost randomizați din nou fie la ruxolitinib, fie la substanța vehicul (adică retragerea tratamentului) pentru a studia recidiva (< F-VASI75). Recidiva a apărut la 15% dintre pacienții din grupul cu ruxolitinib și la 29% dintre pacienții din grupul cu substanța vehicul. În acest din urmă grup, majoritatea recidivelor (9/16) au apărut în primele 4 luni după oprirea administrării ruxolitinibului cremă. Dintre cei 16 pacienți din grupul cu substanța vehicul care au recidivat și au fost retratați, reluarea tratamentului a dus la reobținerea răspunsului F-VASI75 la 12 (75%) pacienți, cu o durată mediană de 12 săptămâni, iar F-VASI90 a fost reobținut de 11 (69%) pacienți, cu o durată mediană de 15 săptămâni.
Cohorta B a cuprins 342 de pacienți care au obținut < F-VASI90 în săptămâna 52 a studiului principal. Acești pacienți au continuat tratamentul cu ruxolitinib în regim deschis; în săptămâna 104, dintre pacienții randomizați inițial la ruxolitinib cremă de două ori pe zi, 66% au obținut F-VASI75 și 34% au obținut F-VASI90.
Siguranță
Siguranța în studiul de extensie pe termen lung, cu durata de până la 104 săptămâni cumulativ, a fost în concordanță cu profilul raportat în cadrul studiilor principale cu durata de până la 52 săptămâni.
Eficacitate clinică în dermatita atopică
Eficacitatea și siguranța ruxolitinibului cremă au fost evaluate în cadrul unui studiu pivot în regim dublu-orb, randomizat, controlat cu substanță vehicul (TRuE-AD4), efectuat la pacienți adulți cu dermatită atopică care au prezentat răspuns inadecvat, intoleranță sau contraindicații la corticosteroizi cu administrare topică și inhibitori de calcineurină cu administrare topică.
În studiul pivot în regim dublu-orb, randomizat, controlat cu substanță vehicul (TRuE-AD4) au fost înrolați în total 241 pacienți cu vârsta 18 ani și peste, cu dermatită atopică moderată, definită printr-un scor al Indicelui suprafeței și severității eczemei (EASI) > 7, un scor al Evaluării globale efectuate de investigator (IGA) de 3, un procent de implicare a ariei suprafeței corporale (ASC) de 10-20% (cu excluderea scalpului), un scor pe Scala de evaluare numerică a mâncărimii (NRS mâncărime) ≥ 4 și un scor al Indicelui de calitate a vieții în dermatologie (DLQI) > 10. Pacienții înrolați prezentau un răspuns inadecvat documentat, intoleranță sau contraindicații la corticosteroizi cu administrare topică și inhibitori de calcineurină cu administrare topică. Pacienții au fost randomizați în raport de 2:1 la tratamentul cu ruxolitinib 1,5% cremă de două ori pe zi (2x/zi) sau cremă cu substanță vehicul 2x/zi timp de 8 săptămâni, urmate de o perioadă de extensie în regim dublu-orb, controlată cu substanță vehicul, cu durata de 16 săptămâni, la pacienții cu răspuns adecvat (cel puțin EASI50 de la momentul inițial) și un grup de tratament de salvare în regim deschis. În perioada de extensie în regim dublu-orb, controlată cu substanță vehicul, pacienții au aplicat medicamentul de studiu exclusiv pe leziunile active.
Criterii finale de evaluare
În studiul TRuE-AD4, criteriile finale co-principale de evaluare a eficacității au fost proporția de pacienți care au atins EASI75 (definită printr-o îmbunătățire ≥ 75% a scorului EASI față de momentul inițial) și proporția de pacienți care au atins succesul tratamentului IGA (IGA-TS; definit printr-un scor IGA de 0 [vindecat] sau 1 [aproape vindecat] și o îmbunătățire ≥ 2 grade față de momentul inițial) în săptămâna 8. Principalele criterii secundare de evaluare au inclus proporția de pacienți care au atins ITCH4 (definită printr-o îmbunătățire ≥ 4 puncte a scorului NRS de mâncărime față de momentul inițial) în săptămâna 8, ziua 7, ziua 3 și ziua 2. Criteriile de evaluare secundare suplimentare relevante clinic au inclus proporția de pacienți care au atins IGA-TS, EASI75, ITCH4, precum și modificarea față de momentul inițial, DLQI, evaluarea eczemei orientată către pacient (POEM), Formularul Sistem de informații privind evaluarea rezultatelor raportate de pacient (PROMIS), Forma Prescurtată Perturbări ale Somnului (8a) și PROMIS Formularul Prescurtat Tulburare Asociată Somnului (8b), la fiecare vizită ulterioară momentului inițial.
Caracteristici la momentul inițial
În studiul TRuE-AD4, vârsta medie a fost 39 ani și 7,9% dintre pacienți aveau vârsta 65 ani sau peste. 54% dintre pacienți au fost de sex feminin, 81% dintre pacienți caucazieni, 5,8% negri și 10% asiatici. Pacienții prezentau dermatită atopică de lungă durată de 20 ani (medie) la includerea în studiu. Tratamentele anterioare recente (în ultimele 12 luni) pentru dermatita atopică au inclus corticosteroizi cu administrare topică (96%) și inhibitori de calcineurină cu administrare topică (81%), precum și terapii sistemice (30%) și fototerapie (8,7%). Scorul EASI mediu a fost 13, scorul NRS mediu de mâncărime a fost 7,4 și ASC % totală medie afectată a fost 15%. Scorul DLQI mediu a fost 19, scorul POEM mediu a fost 20 (fără pacienți cu un scor POEM de 0-2) și scorurile medii PROMIS 8a și PROMIS 8b au fost 22, respectiv 24. Caracteristicile la momentul inițial au fost în general similare în toate grupurile de tratament.
Răspuns clinic
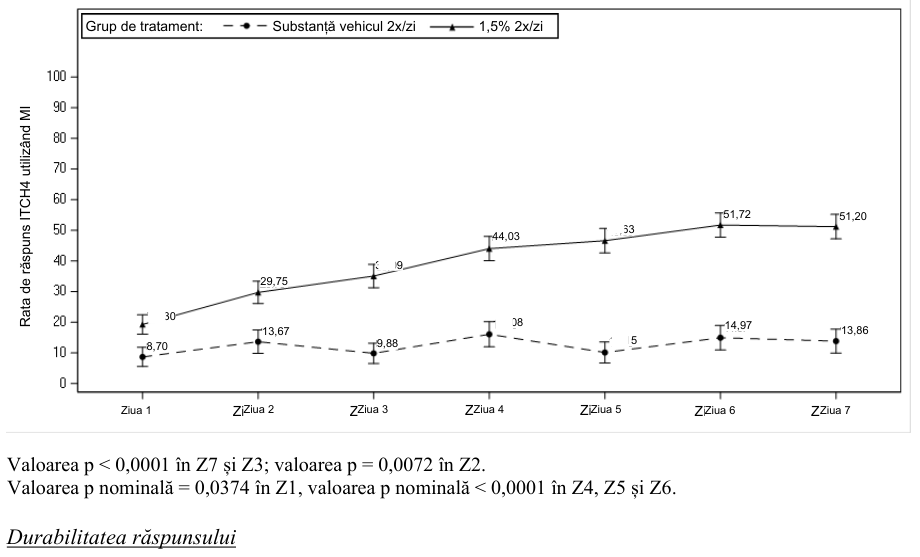
În studiul TRuE-AD4, ruxolitinib cremă a fost semnificativ superior din punct de vedere statistic comparativ cu crema cu substanță vehicul în săptămâna 8 în ceea ce privește criteriile finale coprincipale de evaluare, EASI75 (Tabelul 3 și Figura 2) și IGA-TS (Tabelul 3) și toate criteriile secundare de evaluare principale, ITCH4 în săptămâna 8 (Tabelul 3 și Figura 3) și ITCH4 în zilele 7, 3 și 2, cu separare între grupurile de tratament cu ruxolitinib cremă și cremă cu substanță vehicul în Ziua 1 (Figura 3).
Proporția de pacienți care au atins IGA-TS a crescut față de momentul inițial în perioada în regim dublu-orb, controlată cu substanță vehicul (Tabelul 3), cu separare între grupurile de tratament cu ruxolitinib cremă și cu cremă cu substanță vehicul în săptămâna 2 (29%, respectiv 2,5%) și în săptămâna 4 (49%, respectiv 9,9%).
Tabelul 3: Rezultate de eficacitate pentru ruxolitinib cremă, criterii finale de evaluare co- principale și principalele criterii secundare selectate în săptămâna 8
| TRuE-AD4 (intenție de tratament) | ||
| Ruxolitinib cremă | Substanță vehicul | |
| (N = 160) | (N = 81) | |
| EASI75 (%) | 70,0 | 18,5 |
| Diferență de rată de răspuns (IÎ 95%) | 51,4 (40,48; 62,24) a | - |
| IGA-TS (%) | 61,3 | 13,6 |
| Diferență de rată de răspuns (IÎ 95%) | 47,6 (36,98; 58,20) a | - |
| ITCH4 (%) | 62,5 | 19,8 |
| Diferență de rată de răspuns (IÎ 95%) | 42,8 (31,44; 54,21) a | - |
a Valoarea p < 0,0001
Figura 2: Proporția de pacienți care au atins EASI75 la fiecare vizită în perioada controlată cu substanță vehicul din studiul TRuE-AD4 (intenție de tratament)
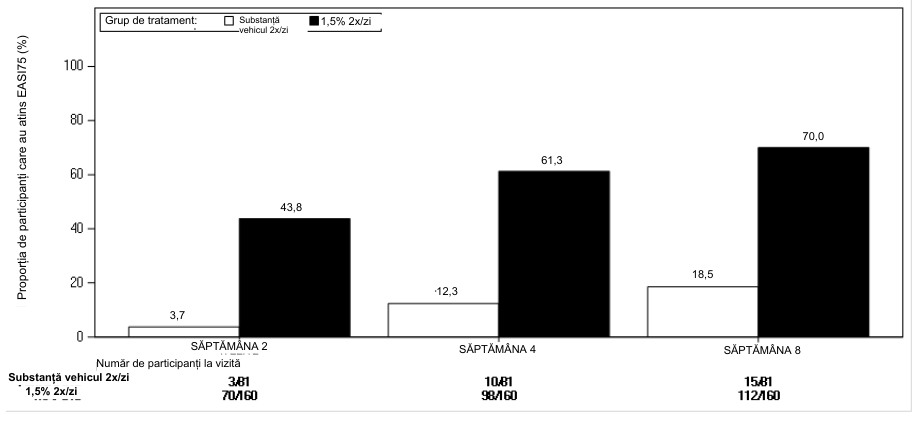
Figura 3: Grafic liniar al ratei de răspuns ITCH4 din ziua 1 până în ziua 7 – TRuE-AD4 (populație cu intenție de tratament)
În perioada de extensie în regim dublu-orb, controlată cu substanță vehicul, dintre săptămâna 8 și săptămâna 24, atunci când pacienții au aplicat medicamentul de studiu exclusiv pe leziunile active, proporția de pacienți din grupul cu ruxolitinib cremă care au atins EASI75, IGA-TS și ITCH4 a rămas mai ridicată decât nivelul din săptămâna 8.
Calitatea vieții/rezultate raportate de pacienți
În studiul TRuE-AD4, pacienții tratați cu ruxolitinib cremă au prezentat îmbunătățiri semnificative clinic ale simptomelor raportate de pacienți și ale impactului dermatitei atopice asupra calității vieții legate de sănătate, măsurate prin DLQI și POEM, și asupra somnului, măsurate prin PROMIS Perturbări ale Somnului (8a) și Tulburare Asociată Somnului (8b), în săptămâna 8.
În săptămâna 8, scorurile DLQI au scăzut (în medie [STD]) față de momentul inițial cu 15 (6,4), respectiv 8,4 (7,7) pentru grupul de tratament cu ruxolitinib 1,5% cremă, respectiv pentru grupul de tratament cu cremă cu substanță vehicul 2x/zi. Proporția de pacienți care au atins o reducere de 4 puncte a DLQI a fost 97%, respectiv 78% pentru grupul de tratament cu ruxolitinib 1,5% cremă, respectiv pentru grupul de tratament cu cremă cu substanță vehicul.
În săptămâna 8, scorurile POEM au scăzut (în medie [STD]) față de momentul inițial cu 15 (8,1), respectiv 6,4 (7,5) pentru grupul de tratament cu ruxolitinib 1,5% cremă, respectiv pentru grupul de tratament cu cremă cu substanță vehicul. Proporția de pacienți care au atins un scor POEM de 0-2 a crescut la 40%, respectiv 8,6% pentru grupul de tratament cu ruxolitinib 1,5% cremă, respectiv pentru grupul de tratament cu cremă cu substanță vehicul.
În săptămâna 8, scorurile de Afectare Asociată Somnului PROMIS (8a) și de Perturbări ale somnului PROMIS (8b) au prezentat îmbunătățiri mai mari din punct de vedere numeric în grupul de tratament cu ruxolitinib 1,5% cremă comparativ cu grupul de tratament cu cremă cu substanță vehicul.
Copii și adolescenți
Vitiligo
În studiile pivot au fost incluși în total 72 adolescenți (între 12 și < 18 ani; n = 55 ruxolitinib cremă, n = 17 substanță vehicul). Adolescenții au demonstrat rate egale de răspuns în ceea ce privește criteriile finale principale și secundare importante la 24 săptămâni atunci când au fost tratați cu ruxolitinib, comparativ cu adulții cu vârsta cuprinsă între 18 și 65 ani.
Dermatită atopică
În total, 130 adolescenți (cu vârsta cuprinsă între 12 și < 18 ani; n = 87 ruxolitinib 1,5% cremă; n = 43 substanță vehicul) cu dermatită atopică ușoară până la moderată au fost incluși într-o analiză cumulată a două studii de fază 3 (TRuE-AD1 și TRuE-AD2). Ruxolitinib 1,5% cremă a prezentat o rată de răspuns mai mare decât substanța vehicul în săptămâna 8 pentru criteriul final principal de evaluare, EASI75 (61% față de 35%) și pentru principalele criterii secundare de evaluare, IGA-TS (51% față de 14%) și ITCH4 (52% față de 17%) (vezi pct. 4.2).
Siguranța ruxolitinib cremă 1,5% în 2 studii pediatrice de fază 1 (INCB 18424-102 [39 de pacienți cu vârsta cuprinsă între 2 și < 18 ani cu dermatită atopică ușoară până la severă] și INCB 18424-103 [21 de pacienți cu vârsta cuprinsă între 12 și < 18 ani cu dermatită atopică ușoară până la severă] a fost în concordanță cu profilul raportat în studiul de fază 3 TRuE-AD4 la adulți cu dermatită atopică moderată.
Agenția Europeană pentru Medicamente a suspendat temporar obligația de depunere a rezultatelor studiilor efectuate cu Opzelura la una sau mai multe subgrupe de copii și adolescenți în tratamentul vitiligoului și al dermatitei atopice (vezi pct. 4.2 pentru informații privind utilizarea la copii și adolescenți).
5.2 Proprietăți farmacocinetice
Absorbție
Vitiligo
Parametrii farmacocinetici ai ruxolitinibului cremă au fost investigați la 429 pacienți cu vitiligo cu vârsta de 12 ani și peste (12,6% aveau vârsta cuprinsă între 12 și 17 ani) cu o implicare medie a STD BSA (BSA standard) ± de 7,31 ± 2,02% (interval 3,2%-10,0%). Pacienții au aplicat aproximativ 1,58 mg/cm2 de ruxolitinib cremă (intervalul de doze s-a situat aproximativ între 0,18 grame și 8,4 grame de ruxolitinib cremă per aplicare) pe aceleași suprafețe de piele de două ori pe zi timp de 24 săptămâni.
Concentrația plasmatică minimă medie ± STD (mediană; medie geometrică) la starea de echilibru a fost de 56,9 ± 62,6 nM (35,8 nM; 27,4 nM) cu o ASC0-12h proiectată la 683 ± 751 h*nM, ceea ce înseamnă aproximativ 25% din ASC0-12h medie observată la starea de echilibru (2716 h*nM) după administrarea orală a 15 mg de două ori pe zi la participanții sănătoși. Biodisponibilitatea topică medie (media geometrică) pentru ruxolitinib cremă la pacienții cu vitiligo în datele cumulate provenite din cele două studii de fază 3 a fost 9,72% (5,78%).
Dermatită atopică
Parametrii farmacocinetici ai ruxolitinibului cremă au fost investigați la 114 pacienți cu dermatită atopică moderată cu vârsta de 18 ani și peste, cu implicare medie ± a STD BSA de 15,2 ± 2,99% (interval 10,0%-20%). Pacienții au aplicat aproximativ 3,97 grame de ruxolitinib cremă (intervalul de doze s-a situat aproximativ între 0,12 grame și 8,5 grame de ruxolitinib cremă per aplicare) pe aceleași suprafețe de piele de două ori pe zi timp de 8 săptămâni.
Concentrația plasmatică minimă medie ± STD (mediană; medie geometrică) la starea de echilibru a fost de 82,3 ± 98,4 nM (49,6 nM; 42,7 nM) cu o ASC0-12h proiectată la 987,6 ± 1 181 h*nM, ceea ce înseamnă aproximativ 36% din ASC0-12h medie observată la starea de echilibru (2 716 h*nM) după administrarea orală a 15 mg de două ori pe zi la participanții sănătoși. Biodisponibilitatea topică medie (media geometrică) pentru ruxolitinib cremă la pacienții cu dermatită atopică în studiul de fază 3 a fost 8,87% (4,97%).
Distribuție
Pe baza unui studiu in vitro, ruxolitinibul se leagă de proteinele plasmatice umane, în principal de albumină, în proporție de 97%.
Metabolizare
Ruxolitinibul este metabolizat prin intermediul CYP3A4 și într-o măsură mai mică prin intermediul CYP2C9.
Eliminare
Timpul mediu de înjumătățire plasmatică prin eliminare al ruxolitinibului administrat oral este de aproximativ 3 ore. Timpul mediu ± STD (mediană; medie geometrică) de înjumătățire plasmatică terminal aparent al ruxolitinibului după aplicarea topică de Opzelura a fost estimat la 9 pacienți adulți și adolescenți cu implicare BSA ≥ 25% cu dermatită atopică și este de aproximativ 116 ± 251 (16,4; 32,5) ore, ceea ce reflectă rata mică de absorbție a medicamentului și nu rata de eliminare a medicamentului.
Grupe speciale de pacienți
Insuficiență renală
ASC estimată, ajustată pentru activitatea farmacologică a ruxolitinibului plus metaboliții acestuia, crește de aproximativ două ori în caz de boală renală în stadiu terminal (BRST). Ca măsură de precauție, Opzelura nu trebuie utilizat la pacienți cu BRST, din cauza absenței datelor privind siguranța.
Insuficiență hepatică
Cu toate că ASC a crescut după administrarea orală de ruxolitinib la pacienți cu insuficiență hepatică, nu a existat o relație clară între severitatea insuficienței hepatice și creșterea ASC. Nu este necesară o recomandare de administrare la pacienții cu insuficiență hepatică.
Copii și adolescenți
Datele farmacocinetice din 2 studii de fază 1 efectuate la pacienți copii cu dermatită atopică cu vârsta cuprinsă între 2 și < 18 ani (INCB 18424-102 și INCB 18424-103) au fost în concordanță cu studiile efectuate la adulți.
5.3 Date preclinice de siguranță
Ruxolitinibul a fost evaluat în studii farmacologice privind evaluarea siguranței, toxicitatea după doze repetate, genotoxicitatea și toxicitatea asupra funcției de reproducere și carcinogenitatea după administrarea orală. Au fost efectuate studii suplimentare după administrarea dermică la miniporci și șoareci. Organele țintă asociate cu acțiunea farmacologică a ruxolitinibului în studiile cu doze repetate
| administrate | oral | includ măduva osoasă, sângele periferic și țesuturile limfoide. La câini au fost |
|---|---|---|
| observate infecții asociate în general cu imunosupresia. | ||
valori ale dozei fără reacții adverse în studiile de toxicitate cronică au fost de aproximativ 6 și 200 ori mai mari la masculii și femelele de șobolan și de 10 ori mai mari la câini, în raport cu expunerea sistemică observată la pacienții cu vitiligo și de 3,5 și 136 ori mai mari la masculii și femelele de șobolan și de 7 ori mai mari la câini, în raport cu expunerea sistemică observată la pacienții cu dermatită atopică moderată care au aplicat ruxolitinib cremă 1,5% de două ori pe zi. Au fost observate
| scăderi ale tensiunii arteriale, asociate cu creșteri ale frecvenței cardiace, într-un studiu de telemetrie | |||||||
|---|---|---|---|---|---|---|---|
| efectuat la câini și a fost observată o scădere a minut-volumului într-un studiu respirator efectuat la | |||||||
| șobolani. | Limitele expunerii | (pe baza maxnelegată) la | fără reacții adverse în studiile | ||||
| efectuate la câini și șobolani au fost de | cel puțin 546 | ori, respectiv | ori mai mari decât | expunerea | |||
sistemică observată la pacienții cu vitiligo sau cu dermatită atopică moderată care au aplicat ruxolitinib
| cremă 1,5% de două ori pe zi. | Nu au fost observate reacții adverse în cadrul unei evaluări a efectelor | ||
| neurofarmacologice ale ruxolitinibului | la șobolani. | ||
Un studiu cu doze repetate administrate dermic, cu durata de 3 luni, a evidențiat scăderea numărului de limfocite la șoareci. Limitele expunerii (pe baza ASC nelegate) la valori ale dozei fără reacții adverse au fost de aproximativ 10 ori mai mari la masculii de șoarece și de 24 ori mai mari la femelele de șoarece în raport cu expunerea sistemică observată la pacienții cu vitiligo și de 5,7 ori mai mari la masculii de șoarece și de 15 ori mai mari la femelele de șoarece în raport cu expunerea sistemică observată la pacienții cu dermatită atopică moderată care au aplicat ruxolitinib cremă 1,5% de două ori pe zi. De asemenea, în cadrul unui studiu de toxicitate dermică, cu durata de 9 luni, efectuat la porci miniaturali s-a observat scăderea fără reacții adverse a numărului de limfocite periferice. Limitele expunerii (pe baza ASC nelegate) la valori ale dozei fără reacții adverse la miniporci au fost de aproximativ 3 ori mai mari în raport cu expunerea sistemică observată la pacienții cu vitiligo și de 2 ori mai mari în raport cu expunerea sistemică observată la pacienții cu dermatită atopică moderată care au aplicat ruxolitinib cremă 1,5% de două ori pe zi. Acest efect nu a fost observat în cadrul unui studiu de toxicitate dermică, cu durata de 3 luni, efectuat la miniporci. Nu s-au observat semne de toxicitate sistemică la porcii miniaturali Gottingen după administrarea topică a formulei ruxolitinib cremă 1,5% de două ori pe zi timp de până la 9 luni.
| În studiile efectuate cu exemplare tinere de șobolan, administrarea orală de ruxolitinib a determinat | ||||
|---|---|---|---|---|
| apariția de efecte asupra creșterii și parametrilor osoși. S-a observat reducerea creșterii osoase la doze | ||||
| ≥ 5 mg/kg și zi atunci când tratamentul a fost inițiat în ziua postnatală 7 (comparabil cu un nou-născut | ||||
| uman) și la doze de ≥ 15 mg/kg și zi atunci când tratamentul a fost inițiat în ziua postnatală 14 sau 21 | ||||
| (comparabil cu un sugar uman, 1-3 ani). S-au observat fracturi și eutanasiere prematură a șobolanilor | ||||
| la doze ≥ 30 mg/kg și zi atunci când tratamentul a fost inițiat în ziua postnatală 7. Pe baza ASC | ||||
| nelegate, expunerea la NOAEL | (valori ale dozei | fără reacții adverse observate) la exemplarele tinere | ||
| de șobolan începând chiar din ziua postnatală 7 a fost de aproximativ 20 ori mai mare decât cea a | ||||
| pacienților adulți cu vitiligo și de 14 ori mai mare decât cea a pacienților cu dermatită atopică | ||||
| moderată, în timp ce reducerea creșterii osoase și fracturile au survenit la expuneri de 22 ori, respectiv | ||||
| 150 ori mai mari decât cea a pacienților adulți cu vitiligo și de 14 ori, respectiv 90 ori mai mari decât | ||||
| cea a pacienților adulți cu dermatită atopică. În general, efectele au fost mai severe la masculi și atunci | ||||
| când administrarea a fost inițiată mai devreme în perioada postnatală. În afară de efectele asupra | ||||
| dezvoltării osoase, efectele ruxolitinibului la exemplarele tinere de șobolan au fost similare cu cele la | ||||
| exemplarele adulte de șobolan. Exemplarele tinere de șobolan sunt mai sensibile decât cele adulte la toxicitatea ruxolitinibului. | ||||
| toxicitatea ruxolitinibului. | ||||
| administrarea orală de | ruxolitinib |
|---|
perioada de gestație a determinat o scădere a greutății fetale și o creștere a pierderii post-implantare la doze asociate cu toxicitate maternă. Nu au existat dovezi de efecte teratogene la șobolani și iepuri. Limitele expunerii (pe baza ASC nelegate) la valori ale dozei fără reacții adverse pentru toxicitatea asupra dezvoltării la șobolani au fost de aproximativ 25 ori mai mari decât expunerea sistemică observată la pacienții cu vitiligo și de 16 ori mai mare decât cea observată la pacienții cu dermatită
| atopică moderată care au aplicat ruxolitinib cremă 1,5% de două ori pe zi. | Nu au fost observate efecte | |
| ale ruxolitinibului administrat pe cale orală asupra fertilității la masculii sau femelele de șobolan. În | ||
|---|---|---|
| cadrul unui studiu de dezvoltare prenatală și postnatală s-a observat o ușoară prelungire a perioadei de | ||
| gestație, reducerea numărului de locuri de implantare și reducerea numărului de pui născuți. La pui s-a | ||
| observat scăderea greutății corporale inițiale medii și o perioadă scurtă de diminuare a creșterii medii | ||
| în greutate. La femelele de șobolan care alăptau, ruxolitinibul și/sau metaboliții acestuia s-au excretat | ||
| în lapte la o concentrație de 13 ori mai mare decât concentrația plasmatică maternă. Ruxolitinibul nu | ||
| fost mutagen sau clastogen. | Ruxolinitibul nu a manifestat potențial carcinogen după administrarea | |
topică la șoareci sau după administrarea orală la șobolani Sprague-Dawley și la șoareci Tg.rasH2.
6. PROPRIETĂȚI FARMACEUTICE
6.1 Lista excipienților
Butilhidroxitoluen (sub formă de antioxidant în parafină, alb moale) (E321)
Alcool cetilic
Dimeticonă (E900)
Edetat disodic (E385)
Gliceril stearat autoemulsifiant
Macrogol
Trigliceride cu lanț mediu
Metilhidroxibenzoat (E218)
Parafină (E905), lichid ușor
Parafină (E905), alb moale
Fenoxietanol
Acid fosforic (E338)
Polisorbat 20 (E432)
Propilenglicol (E1520)
Propilhidroxibenzoat
Apă purificată
Alcool stearilic
Gumă xantan (E415)
6.2 Incompatibilități
Nu este cazul
6.3 Perioadă de valabilitate
21 luni
După prima deschidere: 6 luni.
6.4 Precauții speciale pentru păstrare
A nu se păstra la temperaturi peste 30 ºC.
6.5 Natura și conținutul ambalajului
Tub laminat cu un strat interior din polietilenă de joasă densitate și de înaltă densitate, prevăzut cu capac din polipropilenă, sau tub din aluminiu cu înveliș interior din lac, cu capac fără filet din polipropilenă (100 g) sau din polietilenă de înaltă densitate (tub de 5 g) pentru perforare.
Tuburi de 5 g și 100 g. Un tub per cutie.
Este posibil ca nu toate dimensiunile de ambalaj să fie comercializate.
6.6 Precauții speciale pentru eliminarea reziduurilor
Orice medicament neutilizat sau material rezidual trebuie eliminat în conformitate cu reglementările locale.
7. DEȚINĂTORUL AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
Incyte Biosciences Distribution B.V.
Paasheuvelweg 25
1105 BP Amsterdam
Olanda
8. NUMĂRUL(ELE) AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
EU/1/23/1726/001
EU/1/23/1726/002
EU/1/23/1726/003
9. DATA PRIMEI AUTORIZĂRI SAU A REÎNNOIRII AUTORIZAȚIEI
Data primei autorizări: 19 aprilie 2023
10. DATA REVIZUIRII TEXTULUI
Informații detaliate privind acest medicament sunt disponibile pe site-ul Agenției Europene pentru Medicamente https://www.ema.europa.eu.