ORLADEYO 150 mg
Rezumatul caracteristicilor produsului (RCP)
- 1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
- 2. COMPOZIȚIA CALITATIVĂ ȘI CANTITATIVĂ
- 3. FORMA FARMACEUTICĂ
-
4. DATE CLINICE
- 4.1 Indicații terapeutice
- 4.2 Doze și mod de administrare
- 4.3 Contraindicații
- 4.4 Atenționări și precauții speciale pentru utilizare
- 4.5 Interacțiuni cu alte medicamente și alte forme de interacțiune
- 4.6 Fertilitatea, sarcina și alăptarea
- 4.7 Efecte asupra capacității de a conduce vehicule și de a folosi utilaje
- 4.8 Reacții adverse
- 4.9 Supradozaj
- 5. PROPRIETĂȚI FARMACOLOGICE
- 6. PROPRIETĂȚI FARMACEUTICE
- 7. DEȚINĂTORUL AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
- 8. NUMĂRUL(ELE) AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
- 9. DATA PRIMEI AUTORIZĂRI SAU A REÎNNOIRII AUTORIZAȚIEI
- 10. DATA REVIZUIRII TEXTULUI
1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
Orladeyo 150 mg capsule
2. COMPOZIȚIA CALITATIVĂ ȘI CANTITATIVĂ
Fiecare capsulă conține berotralstat 150 mg (sub formă de diclorhidrat).
Pentru lista tuturor excipienților, vezi pct. 6.1.
3. FORMA FARMACEUTICĂ
Capsulă.
Capsulă (19,4 mm × 6,9 mm) cu corp alb opac inscripționat cu „150” și capac bleu opac inscripționat cu „BCX”.
4. DATE CLINICE
4.1 Indicații terapeutice
Orladeyo este indicat pentru prevenirea de rutină a crize recurente de angioedem ereditar (AEE) la pacienți adulți și adolescenți cu vârsta de 12 ani și peste, cu greutatea de cel puțin 40 kg.
4.2 Doze și mod de administrare
Doze
Doza recomandată pentru adulți și adolescenți cu vârsta de 12 ani și peste care cântăresc ≥ 40 kg este de 150 mg Orladeyo (o capsulă) o dată pe zi.
Trebuie luată în considerare întreruperea tratamentului la pacienții cu AEE cu inhibitor normal al esterazei C1 (nC1-INH) care au prezentat o reducere insuficientă a crizelor după 3 luni de tratament (vezi pct. 4.4 și 5.1).
Pentru pacienții adolescenți cu vârsta de 12 ani și peste, cu greutatea < 40 kg, trebuie să se facă referire la Rezumatul caracteristicilor produsului pentru Orladeyo granule.
Doze omise
Dacă a fost omisă o doză de Orladeyo, pacientul trebuie să administreze doza uitată cât mai repede posibil, fără să depășească o doză pe zi.
Orladeyo nu este indicat pentru tratamentul crizelor acute de AEE (vezi pct. 4.4).
Grupe speciale de pacienți
Vârstnici
Nu este necesară ajustarea dozei la pacienții în vârstă de peste 65 de ani (vezi pct. 4.4 și 5.2).
Insuficiență renală
Nu este necesară ajustarea dozei la pacienții cu insuficiență renală ușoară sau moderată. La pacienții cu insuficiență renală severă este de preferat să se evite administrarea berotralstatului. Dacă este necesar tratamentul, trebuie avută în vedere monitorizarea adecvată (de exemplu, prin ECG) (vezi pct. 4.4).
Nu sunt disponibile date clinice privind administrarea berotralstatului la pacienți cu boală renală în stadiu terminal (BRST) care necesită hemodializă. Ca măsură de precauție, este de preferat să se evite administrarea berotralstatului la pacienți cu BRST (vezi pct. 5.2).
Insuficiență hepatică
Nu este necesară ajustarea dozei la pacienții cu insuficiență hepatică ușoară. Trebuie evitată administrarea berotralstatului la pacienții cu insuficiență hepatică moderată sau severă (clasa B sau C conform clasificării Child-Pugh) (vezi pct. 5.2).
Copii și adolescenți
Siguranța și eficacitatea berotralstatului la copii cu vârsta cuprinsă între 2 și mai puțin de 12 ani au fost stabilite utilizând doza în funcție de greutate. Dozele recomandate pentru copiii cu vârsta cuprinsă între 2 și mai puțin de 12 ani sunt furnizate în Rezumatul caracteristicilor produsului pentru Orladeyo granule. Orladeyo 150 mg capsule nu este indicat utilizării la copii cu vârsta sub 12 ani.
Mod de administrare
Administrare orală. Capsula poate fi administrată oricând în timpul zilei, împreună cu alimente (vezi pct. 5.2).
4.3 Contraindicații
Hipersensibilitate la substanța activă sau la oricare dintre excipienții enumerați la pct. 6.1.
4.4 Atenționări și precauții speciale pentru utilizare
Aspecte generale
Berotralstat nu este indicat în tratamentul crizelor acute de AEE, pentru care trebuie inițiat tratament individualizat cu un medicament de salvare autorizat.
Sunt disponibile date clinice limitate privind administrarea berotralstatului la pacienții cu AEE cu activitate nC1-INH.
Este posibil ca unele categorii de AEE nC1-INH să nu răspundă la tratament din cauza căilor alternative care nu includ activarea kalikreinei plasmatice. În acest grup de pacienți, se recomandă efectuarea testării genetice, dacă este disponibilă, conform ghidurilor AEE actuale și întreruperea tratamentului dacă nu se obține răspuns clinic (vezi pct. 4.2 și 5.1).
Prelungirea intervalului QT
La concentrații mai crescute de berotralstat se poate observa un risc crescut de prelungire a intervalului QT (vezi pct. 5.1).
Pacienții cu insuficiență hepatică moderată sau severă pot prezenta concentrații serice crescute ale berotralstatului care sunt asociate cu risc de interval QT prelungit. Trebuie evitată administrarea berotralstatului la acești pacienți.
Pacienții cu insuficiență renală severă pot fi expuși riscului de interval QT prelungit. Este de preferat să se evite administrarea berotralstatului la acești pacienți. Dacă este necesar tratamentul, trebuie avută în vedere monitorizarea adecvată (de exemplu, prin ECG).
Nu sunt disponibile date privind administrarea berotralstatului la pacienții cu factori de risc independenți pentru prelungirea intervalului QT, cum sunt tulburări ale echilibrului electrolitic, prelungirea intervalului QT preexistentă (dobândită sau ereditară) cunoscută, vârsta înaintată (vezi pct. 4.2) sau administrarea concomitentă a altor medicamente despre care se știe că prelungesc intervalul QT. Este de preferat să se evite administrarea berotralstatului la acești pacienți. Dacă tratamentul este necesar, trebuie avută în vedere monitorizarea adecvată (de exemplu, prin ECG).
4.5 Interacțiuni cu alte medicamente și alte forme de interacțiune
Berotralstatul este un substrat pentru glicoproteina P (P-gp) și pentru proteina de rezistență la cancerul de sân (BCRP).
Efecte ale altor medicamente asupra berotralstatului
Inhibitori ai P-gp și ai BCRP
Ciclosporina, un inhibitor al P-gp și al BCRP, a scăzut concentrația maximă (Cmax) unei doze unice de 150 mg de berotralstat cu 7 % și a crescut aria de sub curbă (ASC) concentrație versus timp cu 27 %. Nu se recomandă ajustarea dozei de berotralstat la administrarea concomitentă cu inhibitori ai P-gp și ai BCRP.
Inductori ai P-gp și ai BCRP
Berotralstatul este substrat al P-gp și BCRP. Inductorii P-gp și ai BCRP (de exemplu, rifampicină, sunătoare) pot scădea concentrațiile plasmatice ale berotralstatului, ceea ce duce la scăderea eficacității berotralstatului. Nu se recomandă administrarea inductorilor P-gp în asociere cu berotralstatul.
Efectele berotralstatului asupra altor medicamente
Substraturi ale CYP3A4
Berotralstatul este un inhibitor moderat al CYP3A4, care mărește Cmax și ASC ale midazolamului administrat oral cu 45 % și respectiv cu 124 %, precum și Cmax și ASC ale amlodipinei cu 45 % și respectiv 77 %. Administrarea concomitentă poate mări concentrațiile altor medicamente care sunt substraturi ale CYP3A4. Vezi RCP pentru medicamentele administrate concomitent care sunt metabolizate predominant de CYP3A4, în special cele cu indice terapeutic îngust (de exemplu ciclosporină, fentanil). Pot fi necesare ajustări ale dozelor acestor medicamente (vezi pct. 5.2).
Substraturi ale CYP2D6
Berotralstatul este un inhibitor moderat al CYP2D6, care crește Cmax și ASC ale dextrometorfanului cu 196 % și respectiv cu 177 %, precum și Cmax și ASC ale desipraminei cu 64 % și respectiv 87 %. Administrarea concomitentă poate mări expunerea la alte medicamente care sunt substraturi ale CYP2D6. Vezi RCP pentru medicamentele administrate concomitent care sunt metabolizate predominant de CYP2D6, în special cele cu indice terapeutic îngust (de exemplu, tioridazină, pimozidă) sau cele ale căror informații de prescriere recomandă monitorizarea terapeutică (de exemplu, antidepresive triciclice). Pot fi necesare ajustări ale dozelor acestor medicamente (vezi pct. 5.2).
Substraturi ale CYP2C9
Berotralstatul este un inhibitor slab al CYP2C9, care mărește Cmax și ASC ale tolbutamidei cu 19 % și respectiv 73 %. Nu se recomandă ajustarea dozei pentru administrarea concomitentă de medicamente care sunt metabolizate predominant de CYP2C9 (de exemplu, tolbutamidă) (vezi pct. 5.2).
Efectul berotralstatului asupra conversiei CYP2C9 a desogestrelului în etonogestrel (metabolit activ) a fost neglijabil. Nu se recomandă ajustarea dozei pentru administrarea concomitentă de desogestrel.
Substraturi ale CYP2C19
Berotralstatul nu este un inhibitor al CYP2C19, deoarece Cmax și ASC ale omeprazolului au crescut cu numai 21 % și respectiv 24 %. Nu se recomandă ajustarea dozei pentru administrarea concomitentă de medicamente care sunt metabolizate predominant de CYP2C19 (de exemplu, omeprazol) (vezi pct. 5.2).
Substraturi ale P-gp
Berotralstatul este un inhibitor slab al P-gp, care a mărit Cmax și ASC ale substratului P-gp digoxină cu 58 % și respectiv 48 %. Vezi RCP pentru medicamentele administrate concomitent care sunt substraturi ale P-gp, în special cele cu indice terapeutic îngust (de exemplu, digoxină) sau cele ale căror informații de prescriere recomandă monitorizarea terapeutică (de exemplu, dabigatran etexilat). Pot fi necesare ajustări ale dozelor acestor medicamente (vezi pct. 5.2).
Contraceptive orale
Ca inhibitor moderat al CYP3A4, berotralstatul poate mări concentrațiile contraceptivelor orale metabolizate de CYP3A4. Administrarea de berotralstat concomitent cu desogestrel a crescut ASC a etonogestrelului (metabolit activ) cu 58 %; Cmax nu a fost afectată. Efectul berotralstatului asupra conversiei CYP2C9 a desogestrelului în etonogestrel a fost neglijabil. Nu se recomandă ajustarea dozei pentru administrarea concomitentă de desogestrel.
4.6 Fertilitatea, sarcina și alăptarea
Femei aflate la vârsta fertilă
Femeile aflate la vârsta fertilă trebuie să utilizeze măsuri contraceptive eficace în timpul tratamentului cu berotralstat și cel puțin 1 lună după ultima doză. Berotralstatul nu este recomandat la femei aflate la vârsta fertilă care nu utilizează măsuri contraceptive.
Sarcina
Datele provenite din utilizarea berotralstatului la femeile gravide sunt inexistente sau limitate. Studiile la animale sunt insuficiente pentru evidențierea efectelor toxice asupra funcției de reproducere (vezi pct. 5.3). Berotralstatul nu este recomandat în timpul sarcinii.
Alăptarea
Datele farmacodinamice/toxicologice disponibile la animale au evidențiat excreția berotralstatului în lapte (vezi pct. 5.3). Nu se poate exclude un risc pentru sugari. Trebuie luată decizia fie de a întrerupe alăptarea, fie de a întrerupe/de a se abține de la tratamentul cu berotralstat, având în vedere beneficiul alăptării pentru copil și beneficiul tratamentului pentru femeie.
Fertilitatea
În studiile la animale nu s-a observat niciun efect asupra fertilității (vezi pct. 5.3).
4.7 Efecte asupra capacității de a conduce vehicule și de a folosi utilaje
Berotralstat nu are nicio influență sau are influență neglijabilă asupra capacității de a conduce vehicule sau de a folosi utilaje.
4.8 Reacții adverse
Rezumatul profilului de siguranță
Cele mai frecvente reacții adverse sunt durere abdominală (toate localizările) (raportată de 21 % din pacienți), diaree (raportată de 15 % din pacienți) și cefalee (raportată de 13 % din pacienți). Evenimentele gastrointestinale au fost raportate în principal în primele 1-3 luni de utilizare a berotralstatului (ziua de debut mediană a fost ziua 66 pentru durerea abdominală și ziua 45 pentru diaree) și s-au remis fără medicamente pe parcursul continuării tratamentului cu berotralstat. Aproape toate evenimentele (99 %) de durere abdominală au fost ușoare sau moderate, cu o durată mediană de 3,5 zile (IÎ 95 % 2-8 zile). Aproape toate evenimentele (98 %) de diaree au fost ușoare sau moderate, cu o durată mediană de 3,2 zile (IÎ 95 % 2-8 zile).
Lista reacțiilor adverse sub formă de tabel
Siguranța berotralstatului a fost evaluată în studii clinice pe termen lung la pacienți cu AEE (atât necontrolate, în regim deschis, cât și controlate cu placebo, în regim orb) la 381 de pacienți adulți și adolescenți și 29 de pacienți copii și adolescenți cu vârsta cuprinsă între 3 și < 12 ani. Reacțiile adverse obținute din studiile clinice și supravegherea după punerea pe piață sunt enumerate mai jos în funcție de clasificarea MedDRA pe aparate, sisteme și organe și în funcție de frecvență. Frecvențele sunt definite după cum urmează: foarte frecvente (≥ 1/10); frecvente (≥ 1/100 și < 1/10); mai puțin frecvente (≥ 1/1 000 și < 1/100); rare (≥ 1/10 000 și < 1/1 000); foarte rare (< 1/10 000); cu frecvență necunoscută (care nu poate fi estimată din datele disponibile). În fiecare categorie de frecvență, reacțiile adverse sunt prezentate în ordinea descrescătoare a gravității.
Tabelul 1: Reacții adverse observate în studiile clinice și în supravegherea ulterioară punerii pe piață
| Clasificare pe aparate, sisteme și organe | Frecvență | Reacții adverse |
|---|---|---|
| Tulburări ale sistemului nervos | Foarte frecvente | Cefaleea |
| Tulburări gastrointestinale | Foarte frecvente | Durere abdominalăb, diareec |
| Frecvente | Vărsături, reflux gastroesofagian, flatulență | |
| Cu frecvenţă necunoscută | Greață | |
| Afecțiuni cutanate și ale țesutului subcutanat | Frecvente | Erupție cutanată |
| Tulburări hepatobiliare | Frecvente | Valori mărite ale ALT, valori mărite ale AST |
a Include evenimentele de cefalee, cefalee de cauză sinusală
b Include evenimentele de durere abdominală, disconfort abdominal, durere în etajul abdominal superior, durere în etajul abdominal inferior, disconfort epigastric, sensibilitate la palparea abdomenului
c Include evenimentele de diaree, fecale moi, defecări frecvente
Descrierea reacțiilor adverse selectate
Creșterea concentrațiilor plasmatice ale transaminazelor
La unii pacienți, în special la cei care au întrerupt terapia cu androgeni în decurs de 14 zile de la inițierea tratamentului cu berotralstat, s-au observat valori crescute ale testelor funcționale hepatice (TFH), care în general s-au îmbunătățit cu sau fără întreruperea berotralstatului. Trebuie evitată întreruperea bruscă a androgenilor chiar înainte de inițierea tratamentului cu berotralstat.
Copii și adolescenți
Adolescenți cu vârsta cuprinsă între 12 și mai puțin de 18 ani
Siguranța berotralstatului a fost evaluată în studii clinice la un subgrup format din 28 de pacienți adolescenți cu vârste între 12 și < 18 ani și greutatea de cel puțin 40 kg. Profilul de siguranță a fost asemănător celui observat la adulți.
Copii cu vârsta cuprinsă între 3 și mai puțin de 12 ani
Siguranța berotralstatului a fost evaluată într-un studiu clinic format din 29 de pacienți cu vârste cuprinse între 3 și < 12 ani și greutatea de cel puțin 14,9 kg. Profilul de siguranță a fost similar celui observat la adulți.
Raportarea reacțiilor adverse suspectate
Raportarea reacțiilor adverse suspectate după autorizarea medicamentului este importantă. Acest lucru permite monitorizarea continuă a raportului beneficiu/risc al medicamentului. Profesioniștii din domeniul sănătății sunt rugați să raporteze orice reacție adversă suspectată prin intermediul sistemului național de raportare, astfel cum este menționat în Anexa V.
4.9 Supradozaj
În studiile clinice nu s-a raportat niciun caz de supradozaj. Nu sunt disponibile informații privind identificarea potențialelor semne și simptome de supradozaj. Dacă apar simptome, se recomandă tratamentul simptomatic. Nu este disponibil niciun antidot.
5. PROPRIETĂȚI FARMACOLOGICE
5.1 Proprietăți farmacodinamice
Grupa farmacoterapeutică: Alți agenți hematologici, medicamente folosite în angioedemul ereditar, codul ATC: B06AC06
Mecanism de acțiune
Berotralstatul este un inhibitor al kalikreinei plasmatice. Kalikreina plasmatică este o serin-protează care scindează kininogenul cu greutate moleculară mare (HMWK), eliberând bradichinină, un vasodilatator potent care mărește permeabilitatea vasculară. Din cauza deficitului de C1-INH sau disfuncției acesteia, la pacienții cu AEE este afectată reglarea normală a activității kalikreinei plasmatice, ceea ce duce la creșteri necontrolate ale activității kalikreinei plasmatice și la eliberarea de bradichinină, determinând crize de AEE care se manifestă prin umflare (angioedem).
Electrofiziologie cardiacă
La starea de echilibru Cmax a berotralstatului la doza recomandată de 150 mg o dată pe zi la adulți, intervalul QT mediu corectat a crescut cu 3,4 ms (limită superioară a IÎ 90 % de 6,8 ms), care este sub pragul de alertă de 10 ms. La o doză supraterapeutică de 450 mg o dată pe zi, expunerile la starea de echilibru au fost de 4 ori mai mari decât la doza recomandată de 150 mg la adulți, iar intervalul QT corectat a crescut cu o medie de 21,9 ms.
Eficacitate și siguranță clinică
Eficacitatea berotralstatului a fost studiată în studiul NCT03485911, cu grupuri paralele, multicentric, randomizat, dublu orb, controlat cu placebo.
Studiul NCT03485911
Acest studiu a cuprins 120 de pacienți (114 adulți și 6 copii cu vârsta de 12 ani și peste) cu AEE de tip I sau II, care avuseseră cel puțin două crize confirmate de investigator în primele 8 săptămâni ale perioadei de introducere și care au luat cel puțin o doză din tratamentul de studiu. Nouă pacienți aveau vârsta ≥ 65 de ani. Pacienții au fost randomizați în 1 din cele 3 brațe de tratament paralele, stratificate după rata inițială a crizelor, într-un raport de 1:1:1 (berotralstat 110 mg, berotralstat 150 mg sau placebo cu administrare orală o dată pe zi, împreună cu alimente) pentru o perioadă de tratament de 24 de săptămâni.
Un total de 81 de pacienți au primit cel puțin o doză de berotralstat în perioada de tratament de 24 de săptămâni. În total, 66 % din pacienți erau femei și 93 % din pacienți erau caucazieni, cu vârsta medie de 41,6 ani. La 74 % din pacienți au fost raportate antecedente de crize de angioedem laringian, iar 75 % au raportat utilizarea anterioară a profilaxiei pe termen lung. În perioada de introducere prospectivă (rata inițială a crizelor), rata mediană a crizelor a fost de 2,9 pe lună. Din pacienții înrolați, 70 % aveau o rată inițială a crizelor de ≥ 2 crize pe lună.
Înainte de participarea la studiu, pacienții au întrerupt administrarea altor medicamente pentru tratamentul profilactic al AEE; însă, tuturor pacienților li s-a permis să utilizeze medicamente de salvare pentru tratamentul crizelor acute de AEE. La pacienții tratați cu berotralstat, 51,4 % din crizele acute au fost tratate cu C1-INH (vezi pct. 4.4). Utilizarea concomitentă a C1-INH și a berotralstatului nu a determinat reacții adverse identificabile.
Pe parcursul celor 24 de săptămâni, berotralstat 150 mg a produs o scădere semnificativă statistic și clinic a ratei crizelor de AEE comparativ cu placebo la populația cu intenție de tratament (ITT) pentru principal obiectivul de evaluare primar, după cum se vede în Tabelul 2. Reducerea procentuală a ratei crizelor de AEE a fost mai mare la administrarea de berotralstat 150 mg comparativ cu placebo, indiferent de rata crizelor în perioada de introducere.
Tabelul 2: Reducerea ratei crizelor de AEE la populația ITT tratată cu berotralstat 150 mg
| Rezultat | Berotralstat 150 mg (n=40) | Placebo (n=40a) | ||
| Rata per 28 de zile | Reducere procentuală față de placebo (IÎ 95 %) | Valoare p | Rata per 28 de zile | |
| Rata crizelor de AEE | 1,31 | 44,2 % (23,0, 59,5) | < 0,001 | 2,35 |
a Un pacient din analiza ITT a fost randomizat la placebo dar nu a fost tratat.
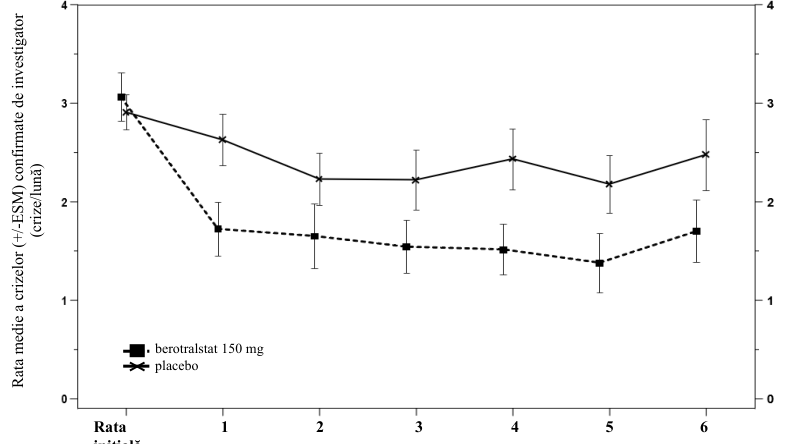
Reducerea ratei crizelor s-a menținut pe durata a 24 de săptămâni, după cum se vede în Figura 1.
Figura 1: Rata crizelor de AEE pe lună pe durata celor 24 de săptămâni de tratament cu berotralstat 150 mg (n=40) sau placebo (n=40)

Luna
berotralstat 150 mg N= 40 37 37 37 37 37 37
Placebo N= 39 39 38 37 36 34 34
ESM: eroarea standard a mediei
Din pacienții care au primit 150 mg berotralstat, 58 % au avut o reducere de ≥ 50 % a ratei crizelor de AEE comparativ cu ratele inițiale, față de 25 % din pacienții cărora li s-a administrat placebo.
Berotralstat 150 mg a redus cu 49,2 % rata crizelor de AEE care necesitau tratamente cu terapia standard de îngrijire pentru crize acute (IÎ 95 %: 25,5 %, 65,4 %) comparativ cu placebo (rata per 28 de zile: 1,04 față de 2,05).
Calitatea vieții din punctul de vedere al sănătății
Pacienții care au primit berotralstat 150 mg au prezentat o îmbunătățire a scorului total al Chestionarului privind calitatea vieții cu angioedem (AE-QoL) și a scorurilor pe domenii (funcționalitate, oboseală/dispoziție, frică/rușine și nutriție) comparativ cu grupul la care s-a administrat placebo, după cum reiese din Tabelul 3. O scădere de 6 puncte se consideră o îmbunătățire semnificativă clinic. Cea mai importantă îmbunătățire s-a fost observat la scorul funcționalității.
Tabelul 3: Modificarea scorului AE-QoL* – berotralstat comparativ cu placebo în săptămâna 24
| Modificarea medie a LS (SE) în săptămâna 24 față de rata inițială | Diferența medie a LS față de placebo (IÎ 95 %) | ||
| Berotralstat 150 mg | Placebo | ||
| Scor total AE-QoL | -14,6 (2,6) | -9,7 (2,6) | -4,90 (-12,23, 2,43) |
| Scor funcționalitate | -19,5 (3,4) | -10,4 (3,4) | -9,10 (-18,58, 0,38) |
| Scor oboseală/dispoziție | -11,3 (3,2) | -9,2 (3,3) | -2,16 (-11,35, 7,03) |
| Scor frică/rușine | -15,4 (3,2) | -10,5 (3,3) | -4,96 (-14,05, 4,13) |
| Scor nutriție | -8,8 (3,0) | -6,1 (3,1) | -2,68 (-11,27, 5,92) |
AE-QoL=Chestionar privind calitatea vieții cu angioedem; IÎ=interval de încredere; LS=cele mai mici pătrate; SE=eroare standard
*Scorurile mai mici indică o îmbunătățire a calității vieții (o afectare mai mică)
Populația cu AEE cu C1-INH normal
S-a efectuat o analiză a datelor clinice observaționale la 311 pacienți adulți cu AEE cu nC1-INH, care au fost tratați cu berotralstat timp de până la 18 luni. Tipul de AEE a fost determinat în funcție de valorilor C1-INH, funcția C1-INH și valorile C4 fără testare genetică. Acest studiu observațional sugerează o tendință similară în ceea ce privește eficacitatea la pacienții cu AEE cu nC1-INH.
Copii și adolescenți
Adolescenți cu vârsta cuprinsă între 12 și mai puțin de 18 ani (Studiul NCT03485911,
Studiul NCT03472040)
Siguranța și eficacitatea berotralstatului au fost evaluate la 28 de pacienți adolescenți cu vârsta cuprinsă între 12 și < 18 ani din ambele studii. Profilul de siguranță și rata crizelor în timpul studiului au fost asemănătoare cu cele observate la adulți.
Copii cu vârsta cuprinsă între 2 și mai puțin de 12 ani
Siguranța și eficacitatea berotralstatului au fost evaluate într-un studiu multicentric, în regim deschis, secvențial, cu un singur braț, care a evaluat 29 de pacienți copii și adolescenți cu vârsta cuprinsă între 3 și < 12 ani cu AEE cărora li s-a administrat Orladeyo granule o dată pe zi, cu alimente
(Studiul NCT05453968). Rata mediană a crizelor raportată la momentul inițial (perioada Standard de îngrijire) a fost de 0,96 crize/lună (interval: 0 până la 5 crize/lună). Pentru a obține expuneri la medicament similare celor observate la adulții tratați cu 150 mg, pacienții au fost repartizați într-unul dintre cele 4 grupuri de doză în funcție de greutate la momentul inițial: ≥ 40 kg (n=7), 32 până la < 40 kg (n=9), 24 până la < 32 kg (n=9) și 12 până la < 24 kg (n=4).
Toți cei 29 de pacienți au finalizat 12 săptămâni de tratament cu berotralstat, 27 de pacienți finalizând 48 de săptămâni de tratament.
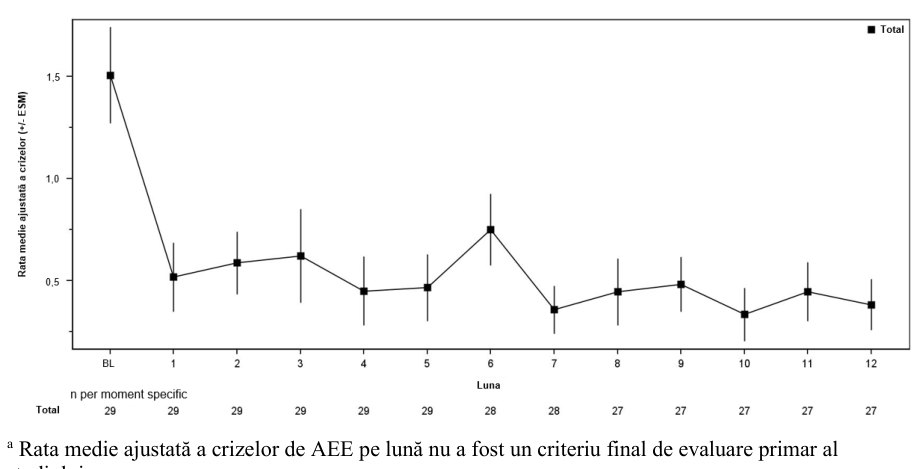
Reducerea ratei medii lunare a crizelor față de momentul inițial a fost susținută pe timp de 48 de săptămâni (Figura 2).
Figura 2: Rata medie ajustată a crizelor de AEE pe lunăa timp de 48 de săptămâni de tratament cu doza de berotralstat în funcție de greutate
studiului
Siguranța și eficacitatea berotralstatului la copii și adolescenți cu vârsta sub 2 ani nu au fost stabilite.
5.2 Proprietăți farmacocinetice
Absorbție
După administrarea orală de berotralstat 150 mg o dată pe zi, Cmax și ASC în intervalul dintre doze (ASCtau) sunt 158 ng/ml (interval: 110-234 ng/ml) și respectiv 2 770 ng*h/ml (interval: 1 880- 3 790 ng*h/ml). Farmacocinetica berotralstatului la pacienții cu AEE este asemănătoare celei a persoanelor sănătoase.
Expunerea la berotralstat (Cmax și ASC) crește mai mult decât proporțional cu doza, iar starea de echilibru se atinge în zilele 6-12.
Efectul alimentelor
Nu s-au observat diferențe în Cmax și ASC ale berotralstatului după administrarea unei mese bogate în grăsimi. Cu toate acestea, tmax median a fost întârziat cu 3 ore, de la 2 ore (à jeun) la 5 ore (postprandial, interval: 1-8 ore). Berotralstatul trebuie administrat cu alimente pentru a minimiza reacțiile adverse gastrointestinale.
Distribuție
Capacitatea de legare a proteinelor plasmatice este de aproximativ 99 %. După o doză unică de berotralstat 300 mg marcat radioactiv, raportul sânge-plasmă a fost de aproximativ 0,92. La starea de echilibru, media geometrică (%CV) Vd/F a fost de 3 123 l (40 %) pentru berotralstat 150 mg o dată pe zi.
Metabolizare
Berotralstatul este metabolizat de CYP2D6 și de CYP3A4, cu turnover scăzut in vitro. După o doză orală unică de berotralstat 300 mg marcat radioactiv, berotralstatul a reprezentat 34 % din radioactivitatea plasmatică totală, cu 8 metaboliți, fiecare reprezentând între 1,8 și 7,8 % din radioactivitatea totală. Structurile a 5 din cei 8 metaboliți sunt cunoscute. Nu se știe dacă vreunul dintre metaboliți este activ din punct de vedere farmacologic.
Berotralstatul 150 mg administrat o dată pe zi este inhibitor moderat al CYP2D6 și al CYP3A4 și inhibitor slab al CYP2C9. Berotralstatul nu este inhibitor al CYP2C19.
Berotralstatul la dublul dozei recomandate este inhibitor slab al P-gp și nu este inhibitor al BCRP.
Eliminare
După administrarea unei doze unice de 150 mg, timpul mediu de înjumătățire al berotralstatului a fost de aproximativ 93 de ore (interval: 39-152 de ore).
După o doză unică administrată oral de berotralstat 300 mg marcat radioactiv, aproximativ 9 % s-a excretat în urină (3,4 % nemodificat; interval 1,8-4,7 %) și 79 % s-a excretat în fecale. Analizele suplimentare au indicat că aproximativ 50 % din fracția recuperată din fecale a constat în berotralstat nemodificat.
Grupe speciale de pacienți
Analizele farmacocinetice populaționale au arătat că vârsta, sexul și rasa nu influențează semnificativ farmacocinetica berotralstatului. Greutatea corporală a fost identificată drept factor covariabil care descrie variabilitatea clearance-ului și a volumului de distribuție, determinând o expunere mai mare (ASC și Cmax) la pacienții cu greutate mai mică. Această diferență nu se consideră însă relevantă clinic și nu se recomandă ajustări ale dozelor pentru niciuna din aceste grupe demografice.
Copii și adolescenți
Pe baza analizelor farmacocinetice populaționale care au inclus pacienți copii și adolescenți cu vârste între 12 și < 18 ani și cu greutatea de minimum 40 kg, expunerea la starea de echilibru după administrarea orală de berotralstat 150 mg o dată pe zi a fost puțin mai mare (cu 29 % mai mare) decât expunerea la adulți, cu o medie geometrică estimată (CV%) a ASCtau de 2 515 (38,6) ng*h/ml. Această diferență nu este însă considerată relevantă clinic și nu se recomandă ajustări ale dozelor la pacienții copii și adolescenți cu vârste între 12 și < 18 ani și cu greutatea de 40 kg sau peste.
Expunerea la berotralstat la pacienții copii și adolescenți cu vârsta cuprinsă între 2 și < 12 ani este furnizată în Rezumatul caracteristicilor produsului pentru Orladeyo granule. Orladeyo 150 mg capsule nu este indicat utilizării la copii cu vârsta < 12 ani.
Insuficiență renală
A fost studiată farmacocinetica unei doze orale unice de 200 mg de berotralstat la pacienții adulți cu insuficiență renală severă (RFGe sub 30 ml/min). În cadrul unei comparații cu o cohortă concomitentă cu funcție renală normală (RFGe mai mare de 90 ml/min), Cmax a crescut cu 39 %, în timp ce la ASC nu s-a observat nicio diferență. Nu este necesară ajustarea dozei la pacienții cu insuficiență renală ușoară sau moderată. Pacienții cu insuficiență renală severă pot avea risc de interval QT prelungit. Este de preferat să se evite utilizarea berotralstatului la acești pacienți.
Nu a fost studiată farmacocinetica berotralstatului la pacienți cu insuficiență renală care necesită hemodializă. Dat fiind că berotralstatul are capacitate mare de legare de proteinele plasmatice, este puțin probabil să fie eliminat prin hemodializă.
Insuficiență hepatică
Farmacocinetica unei doze orale unice de 150 mg de berotralstat a fost studiată la pacienți adulți cu disfuncție hepatică ușoară, moderată și severă (clasa A, B sau C conform clasificării Child-Pugh). Farmacocinetica berotralstatului a fost nemodificată la pacienții cu insuficiență hepatică ușoară comparativ cu pacienții cu funcție hepatică normală. La pacienții cu insuficiență hepatică moderată, Cmax a crescut cu 77 %, iar ASC0-inf a crescut cu 78 %. La subiecții cu insuficiență hepatică severă, Cmax a crescut cu 27 %, iar ASC0-inf a scăzut cu 6 %. Creșterea estimată a QTcF mediu la pacienții cu disfuncție hepatică moderată până la severă a fost de până la 8,8 ms (limită superioară a IÎ 90 % bilateral de 13,1 msec). Trebuie evitată utilizarea berotralstatului la pacienții cu insuficiență hepatică moderată sau severă (clasa B sau C conform clasificării Child-Pugh).
Vârstnici
Berotralstatul nu a fost studiat la pacienți cu vârsta peste 75 de ani; însă nu este de așteptat ca vârsta să afecteze expunerea la berotralstat.
5.3 Date preclinice de siguranță
În studiile nonclinice de toxicitate la doză repetată, fosfolipidoza (prezența de macrofage vacuolate spongioase) a fost observată (prin microscopie electronică) în ficatul șobolanilor și suspectată în ficat, intestinul subțire, plămâni, splină și țesutul limfatic la șobolani și maimuțe, la expuneri relevante clinic. Nu se cunoaște semnificația clinică a acestor constatări.
Degenerarea/necroza fibrei musculare scheletice a fost observată într-un studiu cu durata de 2 ani (durata de viață) la șobolani. Expunerea la nivelul la care nu se observă niciun efect advers (NOAEL) pentru aceste constatări la șobolani a fost de 4,5 ori mai mare decât expunerea obținută (pe baza ASC) la doza clinică de 150 mg de berotralstat.
Datele non-clinice nu au evidențiat niciun risc special pentru om pe baza studiilor convenționale de genotoxicitate.
Nu au existat creșteri ale tumorilor într-un studiu cu durata de 6 luni pe șoareci transgenici Tg rasH2. Expunerea în acest studiu de carcinogenitate la șoarece a fost de 10 ori mai mare decât expunerea obținută (pe baza ASC) la doza clinică de 150 mg de berotralstat.
Într-un studiu cu durata de 2 ani (durata de viață), s-au observat rar sarcoame stromale endometriale și sarcoame nediferențiate cutanate la șobolani cărora li s-a administrat berotralstat la expunere de 4,5 ori mai mare decât expunerea obținută (pe baza ASC) la doza clinică de 150 mg de berotralstat. Aceste constatări sunt neconcludente, cu o incidență puțin mai mare decât cea din grupurile de control. Nu se cunoaște semnificația clinică a acestor constatări.
Berotralstatul a traversat bariera placentară la șobolani și iepuri. Un studiu de dezvoltare embriofetală efectuat pe femele de șobolan gestante, cărora li s-a administrat berotralstat la expuneri de 9,7 ori mai mari decât expunerea obținută (pe baza ASC) la doza clinică de 150 mg de berotralstat, nu a evidențiat niciun efect nociv asupra fătului aflat în dezvoltare. Nu s-a efectuat alt studiu de dezvoltare embriofetală pe o specie nerozătoare relevantă.
Berotralstatul a fost detectat în plasma puilor de șobolan în ziua de lactație 14 la o valoare de aproximativ 5 % din concentrația plasmatică maternă.
Berotralstatul nu are efecte asupra capacității de împerechere sau a fertilității la masculii și femelele de șobolan la o doză de 2,9 ori mai mare decât doza clinică de 150 mg de berotralstat exprimată în mg/m2.
Nu s-au evidențiat noi rezultate în studiul definitiv de toxicitate juvenilă la șobolanii masculi și femele. Nu s-au observat efecte adverse cu doze de până la 50 mg/kg/zi cu ASC0-24 cu expuneri de 5,8 până la 6,5 ori comparativ cu expunerile terapeutice pediatrice recomandate.
6. PROPRIETĂȚI FARMACEUTICE
6.1 Lista excipienților
Conținutul capsulei
Crospovidonă (tip A)
Stearat de magneziu
Dioxid de siliciu coloidal anhidru
Amidon pregelatinizat
Învelișul capsulei
Gelatină
Dioxid de titan (E 171)
Carmin indigo (E 132)
Oxid negru de fier (E 172)
Oxid roșu de fier (E 172)
Cerneală pentru inscripționare
Oxid negru de fier (E 172)
Hidroxid de potasiu
Șelac
Propilenglicol (E 1520)
6.2 Incompatibilități
Nu este cazul.
6.3 Perioada de valabilitate
4 ani.
6.4 Precauții speciale pentru păstrare
Acest medicament nu necesită condiții speciale de păstrare.
6.5 Natura și conținutul ambalajului
Blistere din PCTFE/PVC-Alu într-o cutie de carton cu 7 capsule per blister
Dimensiunea ambalajului: 28 sau 98 de capsule.
Este posibil ca nu toate mărimile de ambalaj să fie comercializate.
6.6 Precauții speciale pentru eliminarea reziduurilor
Orice medicament neutilizat sau material rezidual trebuie eliminat în conformitate cu reglementările locale.
7. DEȚINĂTORUL AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
BioCryst Ireland Limited
Block 4, Harcourt Centre, Harcourt Road, DUBLIN 2, D02HW77
Irlanda
8. NUMĂRUL(ELE) AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
EU/1/21/1544/001
EU/1/21/1544/002
9. DATA PRIMEI AUTORIZĂRI SAU A REÎNNOIRII AUTORIZAȚIEI
Data primei autorizări: 30 aprilie 2021
Data ultimei reînnoiri a autorizației: 12 februarie 2026
10. DATA REVIZUIRII TEXTULUI
Informații detaliate privind acest medicament sunt disponibile pe site-ul Agenției Europene pentru Medicamente https://www.ema.europa.eu.
1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
Orladeyo 72 mg granule drajefiate în plic
Orladeyo 96 mg granule drajefiate în plic
Orladeyo 108 mg granule drajefiate în plic
Orladeyo 132 mg granule drajefiate în plic
2. COMPOZIȚIA CALITATIVĂ ȘI CANTITATIVĂ
Orladeyo 72 mg granule drajefiate în plic
Fiecare plic conține berotralstat 72 mg (sub formă de diclorhidrat).
Orladeyo 96 mg granule drajefiate în plic
Fiecare plic conține berotralstat 96 mg (sub formă de diclorhidrat).
Orladeyo 108 mg granule drajefiate în plic
Fiecare plic conține berotralstat 108 mg (sub formă de diclorhidrat).
Orladeyo 132 mg granule drajefiate în plic
Fiecare plic conține berotralstat 132 mg (sub formă de diclorhidrat).
Pentru lista tuturor excipienților, vezi pct. 6.1.
3. FORMA FARMACEUTICĂ
Granule drajefiate în plic.
Granule drajefiate rotunde, plate, de culoare albă până la aproape albă, cu diametrul de aproximativ 2 mm.
4. DATE CLINICE
4.1 Indicații terapeutice
Orladeyo este indicat pentru prevenirea de rutină a crize recurente de angioedem ereditar (AEE) la:
- copii cu vârsta cuprinsă între 2 și mai puțin de 12 ani, cu greutatea de cel puțin 15 kg
- adolescenți cu vârsta de 12 ani și peste, cu greutatea sub 40 kg
4.2 Doze și mod de administrare
Doze
Doza recomandată pentru copii cu vârsta cuprinsă între 2 și mai puțin de 12 ani este în funcție de greutate și indicată în Tabelul 1.
Tabelul 1: Doza recomandată pentru copiii cu vârsta cuprinsă între 2 și mai puțin de 12 ani
| Greutate corporală (kg) | Doza recomandată de Orladeyo granule drajefiate |
|---|---|
| Între 15 kg și mai puțin de 24 kg | Un plic de 72 mg o dată pe zi |
| Între 24 kg și mai puțin de 32 kg | Un plic de 96 mg o dată pe zi |
| Între 32 kg și mai puțin de 40 kg | Un plic de 108 mg o dată pe zi |
| 40 kg sau mai mult | Un plic de 132 mg o dată pe zi |
Doza recomandată pentru adulți și adolescenți cu vârsta de 12 ani și peste, cu o greutate corporală mai mică de 40 kg este de un plic de 108 mg Orladeyo granule o dată pe zi.
Pentru adolescenții cu vârsta de 12 ani și peste, cu o greutate corporală ≥ 40 kg, trebuie să se facă referire la Rezumatul caracteristicilor produsului pentru Orladeyo capsule.
Trebuie luată în considerare întreruperea tratamentului la pacienții cu AEE cu inhibitor normal al esterazei C1 (nC1-INH) care au prezentat o reducere insuficientă a crizelor după 3 luni de tratament (vezi pct. 4.4 și 5.1).
Doze omise
Dacă a fost omisă o doză de Orladeyo, pacientul trebuie să administreze doza uitată cât mai repede posibil, fără să depășească o doză pe zi.
Orladeyo nu este indicat pentru tratamentul crizelor acute de AEE (vezi pct. 4.4).
Grupe speciale de pacienți
Insuficiență renală
Nu este necesară ajustarea dozei la pacienții cu insuficiență renală ușoară sau moderată. La pacienții cu insuficiență renală severă este de preferat să se evite administrarea berotralstatului. Dacă este necesar tratamentul, trebuie avută în vedere monitorizarea adecvată (de exemplu, prin ECG) (vezi pct. 4.4).
Nu sunt disponibile date clinice privind administrarea berotralstatului la pacienți cu boală renală în stadiu terminal (BRST) care necesită hemodializă. Ca măsură de precauție, este de preferat să se evite administrarea berotralstatului la pacienți cu BRST (vezi pct. 5.2).
Insuficiență hepatică
Nu este necesară ajustarea dozei la pacienții cu insuficiență hepatică ușoară. Trebuie evitată administrarea berotralstatului la pacienții cu insuficiență hepatică moderată sau severă (clasa B sau C conform clasificării Child-Pugh) (vezi pct. 5.2).
Copii și adolescenți
Siguranța și eficacitatea Orladeyo la copii cu vârsta sub 2 ani nu au fost stabilite. Nu sunt disponibile date.
Mod de administrare
Administrare orală.
Fiecare plic este exclusiv de unică folosință.
Fiecare plic cu granule drajefiate trebuie luat la aproximativ aceeași oră în fiecare zi cu o masă (vezi pct. 5.2).
Granulele drajefiate trebuie înghițite întregi. Pentru a evita un gust amar după administrare, pacienții nu trebuie să mestece sau să zdrobească granulele.
Orladeyo granule drajefiate poate fi administrat într-unul din următoarele moduri:
- Întregul conținut al unui plic trebuie turnat direct în gură și înghițit imediat cu un lichid non-acid (apă sau lapte).
- Întregul conținut al unui plic trebuie presărat peste aproximativ o lingură (15 ml) de alimente moi, neacide și consumat imediat. Alimentele trebuie să fie la sau sub temperatura camerei. Exemple de alimente moi, neacide includ budinca de ciocolată, piureul de cartofi, crema de porumb și piureul de mazăre sau banane.
Alimentele acide, cum ar fi iaurtul și sosul de mere, nu trebuie utilizate deoarece pot dizolva învelișul de mascare a gustului și aceasta poate avea ca rezultat un gust amar. Toate granulele trebuie luate în decurs de 10 minute de la presărarea peste alimente, pentru a preveni dizolvarea învelișului de mascare a gustului.
4.3 Contraindicații
Hipersensibilitate la substanța activă sau la oricare dintre excipienții enumerați la pct. 6.1.
4.4 Atenționări și precauții speciale pentru utilizare
Aspecte generale
Berotralstat nu este indicat în tratamentul crizelor acute de AEE, pentru care trebuie inițiat tratament individualizat cu un medicament de salvare autorizat.
Sunt disponibile date clinice limitate privind administrarea berotralstatului la pacienții cu AEE cu activitate nC1-INH.
Este posibil ca unele categorii de AEE nC1-INH să nu răspundă la tratament din cauza căilor alternative care nu includ activarea kalikreinei plasmatice. În acest grup de pacienți, se recomandă efectuarea testării genetice, dacă este disponibilă, conform ghidurilor AEE actuale și întreruperea tratamentului dacă nu se obține răspuns clinic (vezi pct. 4.2 și 5.1).
Prelungirea intervalului QT
La concentrații mai crescute de berotralstat se poate observa un risc crescut de prelungire a intervalului QT (vezi pct. 5.1). Copiii nu trebuie să ia doze de berotralstat mai mari decât cele indicate pentru greutatea lor.
Pacienții cu insuficiență hepatică moderată sau severă pot prezenta concentrații serice crescute ale berotralstatului care sunt asociate cu risc de interval QT prelungit. Trebuie evitată administrarea berotralstatului la acești pacienți.
Pacienții cu insuficiență renală severă pot fi expuși riscului de interval QT prelungit. Este de preferat să se evite administrarea berotralstatului la acești pacienți. Dacă este necesar tratamentul, trebuie avută în vedere monitorizarea adecvată (de exemplu, prin ECG).
Nu sunt disponibile date privind administrarea berotralstatului la pacienții cu factori de risc independenți pentru prelungirea intervalului QT, cum sunt tulburări ale echilibrului electrolitic, prelungirea intervalului QT preexistentă (dobândită sau ereditară) cunoscută, vârsta înaintată sau administrarea concomitentă a altor medicamente despre care se știe că prelungesc intervalul QT. Este de preferat să se evite administrarea berotralstatului la acești pacienți. Dacă tratamentul este necesar, trebuie avută în vedere monitorizarea adecvată (de exemplu, prin ECG).
Excipienți
Acest medicament conține sodiu mai puțin de 1 mmol (23 mg) per plic, adică practic „nu conține sodiu”.
4.5 Interacțiuni cu alte medicamente și alte forme de interacțiune
Berotralstatul este un substrat pentru glicoproteina P (P-gp) și pentru proteina de rezistență la cancerul de sân (BCRP).
Efecte ale altor medicamente asupra berotralstatului
Inhibitori ai P-gp și ai BCRP
Ciclosporina, un inhibitor al P-gp și al BCRP, a scăzut concentrația maximă (Cmax) unei doze unice de 150 mg de berotralstat cu 7 % și a crescut aria de sub curbă (ASC) concentrație versus timp cu 27 %. Nu se recomandă ajustarea dozei de berotralstat la administrarea concomitentă cu inhibitori ai P-gp și ai BCRP.
Inductori ai P-gp și ai BCRP
Berotralstatul este substrat al P-gp și BCRP. Inductorii P-gp și ai BCRP (de exemplu, rifampicină, sunătoare) pot scădea concentrațiile plasmatice ale berotralstatului, ceea ce duce la scăderea eficacității berotralstatului. Nu se recomandă administrarea inductorilor P-gp în asociere cu berotralstatul.
Efectele berotralstatului asupra altor medicamente
Substraturi ale CYP3A4
Berotralstatul este un inhibitor moderat al CYP3A4, care mărește Cmax și ASC ale midazolamului administrat oral cu 45 % și respectiv cu 124 %, precum și Cmax și ASC ale amlodipinei cu 45 % și respectiv 77 %. Administrarea concomitentă poate mări concentrațiile altor medicamente care sunt substraturi ale CYP3A4. Vezi RCP pentru medicamentele administrate concomitent care sunt metabolizate predominant de CYP3A4, în special cele cu indice terapeutic îngust (de exemplu ciclosporină, fentanil). Pot fi necesare ajustări ale dozelor acestor medicamente (vezi pct. 5.2).
Substraturi ale CYP2D6
Berotralstatul este un inhibitor moderat al CYP2D6, care crește Cmax și ASC ale dextrometorfanului cu 196 % și respectiv cu 177 %, precum și Cmax și ASC ale desipraminei cu 64 % și respectiv 87 %. Administrarea concomitentă poate mări expunerea la alte medicamente care sunt substraturi ale CYP2D6. Vezi RCP pentru medicamentele administrate concomitent care sunt metabolizate predominant de CYP2D6, în special cele cu indice terapeutic îngust (de exemplu, tioridazină, pimozidă) sau cele ale căror informații de prescriere recomandă monitorizarea terapeutică (de exemplu, antidepresive triciclice). Pot fi necesare ajustări ale dozelor acestor medicamente (vezi pct. 5.2).
Substraturi ale CYP2C9
Berotralstatul este un inhibitor slab al CYP2C9, care mărește Cmax și ASC ale tolbutamidei cu 19 % și respectiv 73 %. Nu se recomandă ajustarea dozei pentru administrarea concomitentă de medicamente care sunt metabolizate predominant de CYP2C9 (de exemplu, tolbutamidă) (vezi pct. 5.2).
Efectul berotralstatului asupra conversiei CYP2C9 a desogestrelului în etonogestrel (metabolit activ) a fost neglijabil. Nu se recomandă ajustarea dozei pentru administrarea concomitentă de desogestrel.
Substraturi ale CYP2C19
Berotralstatul nu este un inhibitor al CYP2C19, deoarece Cmax și ASC ale omeprazolului au crescut cu numai 21 % și respectiv 24 %. Nu se recomandă ajustarea dozei pentru administrarea concomitentă de medicamente care sunt metabolizate predominant de CYP2C19 (de exemplu, omeprazol) (vezi pct. 5.2).
Substraturi ale P-gp
Berotralstatul este un inhibitor slab al P-gp, care a mărit Cmax și ASC ale substratului P-gp digoxină cu 58 % și respectiv 48 %. Vezi RCP pentru medicamentele administrate concomitent care sunt substraturi ale P-gp, în special cele cu indice terapeutic îngust (de exemplu, digoxină) sau cele ale căror informații de prescriere recomandă monitorizarea terapeutică (de exemplu, dabigatran etexilat). Pot fi necesare ajustări ale dozelor acestor medicamente (vezi pct. 5.2).
Contraceptive orale
Ca inhibitor moderat al CYP3A4, berotralstatul poate mări concentrațiile contraceptivelor orale metabolizate de CYP3A4. Administrarea de berotralstat concomitent cu desogestrel a crescut ASC a etonogestrelului (metabolit activ) cu 58 %; Cmax nu a fost afectată. Efectul berotralstatului asupra conversiei CYP2C9 a desogestrelului în etonogestrel a fost neglijabil. Nu se recomandă ajustarea dozei pentru administrarea concomitentă de desogestrel.
4.6 Fertilitatea, sarcina și alăptarea
Femei aflate la vârsta fertilă
Femeile aflate la vârsta fertilă trebuie să utilizeze măsuri contraceptive eficace în timpul tratamentului cu berotralstat și cel puțin 1 lună după ultima doză. Berotralstatul nu este recomandat la femei aflate la vârsta fertilă care nu utilizează măsuri contraceptive.
Sarcina
Datele provenite din utilizarea berotralstatului la femeile gravide sunt inexistente sau limitate. Studiile la animale sunt insuficiente pentru evidențierea efectelor toxice asupra funcției de reproducere (vezi pct. 5.3). Berotralstatul nu este recomandat în timpul sarcinii.
Alăptarea
Datele farmacodinamice/toxicologice disponibile la animale au evidențiat excreția berotralstatului în lapte (vezi pct. 5.3). Nu se poate exclude un risc pentru sugari. Trebuie luată decizia fie de a întrerupe alăptarea, fie de a întrerupe/de a se abține de la tratamentul cu berotralstat, având în vedere beneficiul alăptării pentru nou-născut/sugar și beneficiul tratamentului pentru femeie.
Fertilitatea
În studiile la animale nu s-a observat niciun efect asupra fertilității (vezi pct. 5.3).
4.7 Efecte asupra capacității de a conduce vehicule și de a folosi utilaje
Berotralstat nu are nicio influență sau are influență neglijabilă asupra capacității de a conduce vehicule sau de a folosi utilaje. Nu se anticipează ca Berotralstat să afecteze vigilența sau capacitatea copiilor de a participa la activități.
4.8 Reacții adverse
Rezumatul profilului de siguranță
Cele mai frecvente reacții adverse observate la pacienții cu vârsta de 12 ani și peste sunt durere abdominală (toate localizările) (raportată de 21 % din pacienți), diaree (raportată de 15 % din pacienți) și cefalee (raportată de 13 % din pacienți). Evenimentele gastrointestinale au fost raportate în principal în primele 1-3 luni de utilizare a berotralstat (ziua de debut mediană a fost ziua 66 pentru durerea abdominală și ziua 45 pentru diaree) și s-au remis fără medicamente pe parcursul continuării tratamentului cu berotralstat. Aproape toate evenimentele (99 %) de durere abdominală au fost ușoare sau moderate, cu o durată mediană de 3,5 zile (IÎ 95 % 2-8 zile). Aproape toate evenimentele (98 %) de diaree au fost ușoare sau moderate, cu o durată mediană de 3,2 zile (IÎ 95 % 2-8 zile).
Profilul de siguranță la pacienții cu vârsta cuprinsă între 2 și < 12 ani a fost similar cu cel observat la adulți.
Lista reacțiilor adverse sub formă de tabel
Siguranța berotralstatului a fost evaluată în studii clinice pe termen lung la pacienți cu AEE (atât necontrolate, în regim deschis, cât și controlate cu placebo, în regim orb) la 381 de pacienți adulți și adolescenți și 29 de pacienți copii și adolescenți cu vârsta cuprinsă între 3 și < 12 ani. Reacțiile adverse obținute din studiile clinice și supravegherea după punerea pe piață sunt enumerate mai jos în funcție de clasificarea MedDRA pe aparate, sisteme și organe și în funcție de frecvență.
Frecvențele sunt definite după cum urmează: foarte frecvente (≥ 1/10); frecvente (≥ 1/100 și < 1/10); mai puțin frecvente (≥ 1/1 000 și < 1/100); rare (≥ 1/10 000 și < 1/1 000); foarte rare (< 1/10 000); cu frecvență necunoscută (care nu poate fi estimată din datele disponibile). În fiecare categorie de frecvență, reacțiile adverse sunt prezentate în ordinea descrescătoare a gravității.
Tabelul 2: Reacții adverse observate în studiile clinice și în supravegherea ulterioară punerii pe piață
| Clasificare pe aparate, sisteme și organe | Frecvență | Reacții adverse |
|---|---|---|
| Tulburări ale sistemului nervos | Foarte frecvente | Cefaleea |
| Tulburări gastrointestinale | Foarte frecvente | Durere abdominalăb, diareec |
| Frecvente | Vărsături, reflux gastroesofagian, flatulență | |
| Cu frecvenţă necunoscută | Greață | |
| Afecțiuni cutanate și ale țesutului subcutanat | Frecvente | Erupție cutanată |
| Tulburări hepatobiliare | Frecvente | Valori mărite ale ALT, valori mărite ale AST |
a Include evenimentele de cefalee, cefalee de cauză sinusală
b Include evenimentele de durere abdominală, disconfort abdominal, durere în etajul abdominal superior, durere în etajul abdominal inferior, disconfort epigastric, sensibilitate la palparea abdomenului
c Include evenimentele de diaree, fecale moi, defecări frecvente
Descrierea reacțiilor adverse selectate
Creșterea transaminazelor
La unii pacienți, în special la cei care au întrerupt terapia cu androgeni în decurs de 14 zile de la inițierea tratamentului cu berotralstat, s-au observat valori crescute ale testelor funcționale hepatice (TFH), care în general s-au îmbunătățit cu sau fără întreruperea berotralstatului. Trebuie evitată întreruperea bruscă a androgenilor chiar înainte de inițierea tratamentului cu berotralstat.
Copii și adolescenți
Adolescenți cu vârsta cuprinsă între 12 și mai puțin de 18 ani
Siguranța berotralstatului a fost evaluată în studii clinice la un subgrup format din 28 de pacienți adolescenți cu vârste între 12 și < 18 ani și greutatea de cel puțin 40 kg. Profilul de siguranță a fost asemănător celui observat la adulți.
Copii cu vârsta cuprinsă între 3 și mai puțin de 12 ani
Siguranța berotralstatului a fost evaluată într-un studiu clinic format din 29 de pacienți cu vârste cuprinse între 3 și < 12 ani și greutatea de cel puțin 14,9 kg. Profilul de siguranță a fost similar celui observat la adulți.
Raportarea reacțiilor adverse suspectate
Raportarea reacțiilor adverse suspectate după autorizarea medicamentului este importantă. Acest lucru permite monitorizarea continuă a raportului beneficiu/risc al medicamentului. Profesioniștii din domeniul sănătății sunt rugați să raporteze orice reacție adversă suspectată prin intermediul sistemului național de raportare, astfel cum este menționat în Anexa V.
4.9 Supradozaj
În studiile clinice nu s-a raportat niciun caz de supradozaj. Nu sunt disponibile informații privind identificarea potențialelor semne și simptome de supradozaj. Dacă apar simptome, se recomandă tratamentul simptomatic. Nu este disponibil niciun antidot.
5. PROPRIETĂȚI FARMACOLOGICE
5.1 Proprietăți farmacodinamice
Grupa farmacoterapeutică: Alți agenți hematologici, medicamente folosite în angioedemul ereditar, codul ATC: B06AC06
Mecanism de acțiune
Berotralstatul este un inhibitor al kalikreinei plasmatice. Kalikreina plasmatică este o serin-protează care scindează kininogenul cu greutate moleculară mare (HMWK), eliberând bradichinină, un vasodilatator potent care mărește permeabilitatea vasculară. Din cauza deficitului de C1-INH sau disfuncției acesteia, la pacienții cu AEE este afectată reglarea normală a activității kalikreinei plasmatice, ceea ce duce la creșteri necontrolate ale activității kalikreinei plasmatice și la eliberarea de bradichinină, determinând crize de AEE care se manifestă prin umflare (angioedem).
Electrofiziologie cardiacă
La starea de echilibru Cmax a berotralstatului la doza recomandată de 150 mg o dată pe zi la adulți, intervalul QT mediu corectat a crescut cu 3,4 ms (limită superioară a IÎ 90 % de 6,8 ms), care este sub pragul de alertă de 10 ms. La o doză supraterapeutică de 450 mg o dată pe zi, expunerile la starea de echilibru au fost de 4 ori mai mari decât la doza recomandată de 150 mg la adulți, iar intervalul QT corectat a crescut cu o medie de 21,9 ms.
Eficacitate și siguranță clinică
Eficacitatea berotralstatului a fost studiată în studiul NCT03485911, cu grupuri paralele, multicentric, randomizat, dublu orb, controlat cu placebo.
Studiul NCT03485911
Acest studiu a cuprins 120 de pacienți (114 adulți și 6 copii cu vârsta de 12 ani și peste) cu AEE de tip I sau II, care avuseseră cel puțin două crize confirmate de investigator în primele 8 săptămâni ale perioadei de introducere și care au luat cel puțin o doză din tratamentul de studiu. Nouă pacienți aveau vârsta ≥ 65 de ani. Pacienții au fost randomizați în 1 din cele 3 brațe de tratament paralele, stratificate după rata inițială a crizelor, într-un raport de 1:1:1 (berotralstat 110 mg, berotralstat 150 mg sau placebo cu administrare orală o dată pe zi, împreună cu alimente) pentru o perioadă de tratament de 24 de săptămâni.
Un total de 81 de pacienți au primit cel puțin o doză de berotralstat în perioada de tratament de 24 de săptămâni. În total, 66 % din pacienți erau femei și 93 % din pacienți erau caucazieni, cu vârsta medie de 41,6 ani. La 74 % din pacienți au fost raportate antecedente de crize de angioedem laringian, iar 75 % au raportat utilizarea anterioară a profilaxiei pe termen lung. În perioada de introducere prospectivă (rata inițială a crizelor), rata mediană a crizelor a fost de 2,9 pe lună. Din pacienții înrolați, 70 % aveau o rată inițială a crizelor de ≥ 2 crize pe lună.
Înainte de participarea la studiu, pacienții au întrerupt administrarea altor medicamente pentru tratamentul profilactic al AEE; însă, tuturor pacienților li s-a permis să utilizeze medicamente de salvare pentru tratamentul crizelor acute de AEE. La pacienții tratați cu berotralstat, 51,4 % din crizele acute au fost tratate cu C1-INH (vezi pct. 4.4). Utilizarea concomitentă a C1-INH și a berotralstatului nu a determinat reacții adverse identificabile.
Pe parcursul celor 24 de săptămâni, berotralstat 150 mg a produs o scădere semnificativă statistic și clinic a ratei crizelor de AEE comparativ cu placebo la populația cu intenție de tratament (ITT) pentru principal obiectivul de evaluare primar, după cum se vede în Tabelul 3. Reducerea procentuală a ratei crizelor de AEE a fost mai mare la administrarea de berotralstat 150 mg comparativ cu placebo, indiferent de rata crizelor în perioada de introducere.
Tabelul 3: Reducerea ratei crizelor de AEE la populația ITT tratată cu berotralstat 150 mg
| Rezultat | Berotralstat 150 mg (n=40) | Placebo (n=40a) | ||
| Rata per 28 de zile | Reducere procentuală față de placebo (IÎ 95 %) | Valoare p | Rata per 28 de zile | |
| Rata crizelor de AEE | 1,31 | 44,2 % (23,0, 59,5) | < 0,001 | 2,35 |
a Un pacient din analiza ITT a fost randomizat la placebo dar nu a fost tratat.
Reducerea ratei crizelor s-a menținut pe durata a 24 de săptămâni, după cum se vede în Figura 1.
Figura 1: Rata crizelor de AEE pe lună pe durata celor 24 de săptămâni de tratament cu berotralstat 150 mg (n=40) sau placebo (n=40)
Luna
berotralstat 150 mg N= 40 37 37 37 37 37 37
Placebo N= 39 39 38 37 36 34 34
ESM: eroarea standard a mediei
Din pacienții care au primit 150 mg berotralstat, 58 % au avut o reducere de ≥ 50 % a ratei crizelor de AEE comparativ cu ratele inițiale, față de 25 % din pacienții cărora li s-a administrat placebo.
Berotralstat 150 mg a redus cu 49,2 % rata crizelor de AEE care necesitau tratamente cu terapia standard de îngrijire pentru crize acute (IÎ 95 %: 25,5 %, 65,4 %) comparativ cu placebo (rata per 28 de zile: 1,04 față de 2,05).
Calitatea vieții din punctul de vedere al sănătății
Pacienții care au primit berotralstat 150 mg au prezentat o îmbunătățire a scorului total al Chestionarului privind calitatea vieții cu angioedem (AE-QoL) și a scorurilor pe domenii (funcționalitate, oboseală/dispoziție, frică/rușine și nutriție) comparativ cu grupul la care s-a administrat placebo, după cum reiese din Tabelul 4. O scădere de 6 puncte se consideră o îmbunătățire semnificativă clinic. Cea mai importantă îmbunătățire s-a fost observat la scorul funcționalității.
Tabelul 4: Modificarea scorului AE-QoL* – berotralstat comparativ cu placebo în săptămâna 24
| Modificarea medie a LS (SE) în săptămâna 24 față de rata inițială | Diferența medie a LS față de placebo (IÎ 95 %) | ||
| Berotralstat 150 mg | Placebo | ||
| Scor total AE-QoL | -14,6 (2,6) | -9,7 (2,6) | -4,90 (-12,23, 2,43) |
| Scor funcționalitate | -19,5 (3,4) | -10,4 (3,4) | -9,10 (-18,58, 0,38) |
| Scor oboseală/dispoziție | -11,3 (3,2) | -9,2 (3,3) | -2,16 (-11,35, 7,03) |
| Scor frică/rușine | -15,4 (3,2) | -10,5 (3,3) | -4,96 (-14,05, 4,13) |
| Scor nutriție | -8,8 (3,0) | -6,1 (3,1) | -2,68 (-11,27, 5,92) |
AE-QoL=Chestionar privind calitatea vieții cu angioedem; IÎ=interval de încredere; LS=cele mai mici pătrate; SE=eroare standard
*Scorurile mai mici indică o îmbunătățire a calității vieții (o afectare mai mică)
Populația cu AEE cu C1-INH normal
S-a efectuat o analiză a datelor clinice observaționale la 311 pacienți adulți cu AEE cu nC1-INH, care au fost tratați cu berotralstat timp de până la 18 luni. Tipul de AEE a fost determinat în funcție de valorilor C1-INH, funcția C1-INH și valorile C4 fără testare genetică. Acest studiu observațional sugerează o tendință similară în ceea ce privește eficacitatea la pacienții cu AEE cu nC1-INH.
Copii și adolescenți
Adolescenți cu vârsta cuprinsă între 12 și mai puțin de 18 ani
Siguranța și eficacitatea berotralstatului au fost evaluate la 28 de pacienți adolescenți cu vârsta cuprinsă între 12 și < 18 ani din ambele studii (Studiu NCT03485911, Studiul NCT03472040). Profilul de siguranță și rata crizelor în timpul studiului au fost asemănătoare cu cele observate la adulți.
Copii cu vârsta cuprinsă între 2 și mai puțin de 12 ani
Siguranța și eficacitatea berotralstatului au fost evaluate într-un studiu multicentric, în regim deschis, secvențial, cu un singur braț, care a evaluat 29 de pacienți copii și adolescenți cu vârsta cuprinsă între 3 și < 12 ani cu AEE cărora li s-au administrat Orladeyo granule o dată pe zi, cu alimente (Studiul NCT05453968). Rata mediană a crizelor raportată la momentul inițial (perioada Standard de îngrijire) a fost de 0,96 crize/lună (interval: 0 până la 5 crize/lună). Pentru a obține expuneri la medicament similare celor observate la adulții tratați cu 150 mg, pacienții au fost repartizați într-unul dintre cele 4 grupuri de doză în funcție de greutate la momentul inițial: ≥ 40 kg (n=7), 32 până la < 40 kg (n=9), 24 până la < 32 kg (n=9) și 12 până la < 24 kg (n=4).
Toți cei 29 de pacienți au finalizat 12 săptămâni de tratament cu berotralstat, 27 de pacienți finalizând 48 de săptămâni de tratament.
Reducerea ratei medii lunare a crizelor de la intrarea în studiu a fost susținută timp de 48 de săptămâni (Figura 2).
Figura 2: Rata medie ajustată a crizelor de AEE pe lunăa timp de 48 de săptămâni de tratament cu doza de berotralstat în funcție de greutate
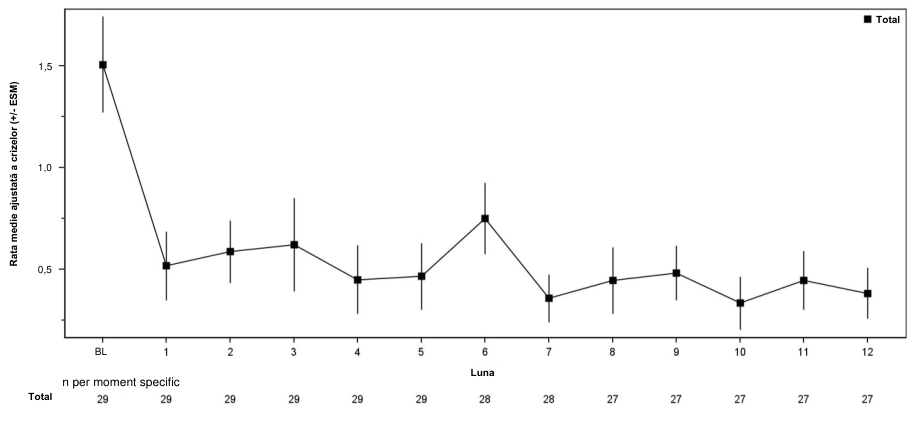
a Rata medie ajustată a crizelor de AEE pe lună nu a fost un criteriu final de evaluare primar al studiului
Siguranța și eficacitatea berotralstatului la copii și adolescenți cu vârsta sub 2 ani nu au fost stabilite.
5.2 Proprietăți farmacocinetice
Absorbție
După administrarea orală de berotralstat 150 mg o dată pe zi, Cmax și ASC în intervalul dintre doze (ASCtau) sunt 158 ng/ml (interval: 110-234 ng/ml) și respectiv 2 770 ng*h/ml (interval: 1 880- 3 790 ng*h/ml). Farmacocinetica berotralstatului la pacienții cu AEE este asemănătoare celei a persoanelor sănătoase.
Expunerea la berotralstat (Cmax și ASC) crește mai mult decât proporțional cu doza, iar starea de echilibru se atinge în zilele 6-12.
Formulele de Orladeyo granulele drajefiate și capsule tari asigură o expunere comparabilă după 7 zile de dozare.
Efectul alimentelor
Nu s-au observat diferențe în Cmax și ASC ale berotralstatului după administrarea unei mese bogate în grăsimi. Cu toate acestea, tmax median a fost întârziat cu 3 ore, de la 2 ore (à jeun) la 5 ore (postprandial, interval: 1-8 ore). Berotralstatul trebuie administrat cu alimente pentru a minimiza reacțiile adverse gastrointestinale.
Distribuție
Capacitatea de legare a proteinelor plasmatice este de aproximativ 99 %. După o doză unică de berotralstat 300 mg marcat radioactiv, raportul sânge-plasmă a fost de aproximativ 0,92. La starea de echilibru, media geometrică (%CV) Vd/F a fost de 3 123 l (40 %) pentru berotralstat 150 mg o dată pe zi.
Metabolizare
Berotralstatul este metabolizat de CYP2D6 și de CYP3A4, cu turnover scăzut in vitro. După o doză orală unică de berotralstat 300 mg marcat radioactiv, berotralstatul a reprezentat 34 % din radioactivitatea plasmatică totală, cu 8 metaboliți, fiecare reprezentând între 1,8 și 7,8 % din radioactivitatea totală. Structurile a 5 din cei 8 metaboliți sunt cunoscute. Nu se știe dacă vreunul dintre metaboliți este activ din punct de vedere farmacologic.
Berotralstatul 150 mg administrat o dată pe zi este inhibitor moderat al CYP2D6 și al CYP3A4 și inhibitor slab al CYP2C9. Berotralstatul nu este inhibitor al CYP2C19.
Berotralstatul la dublul dozei recomandate este inhibitor slab al P-gp și nu este inhibitor al BCRP.
Eliminare
După administrarea unei doze unice de 150 mg, timpul mediu de înjumătățire al berotralstatului a fost de aproximativ 93 de ore (interval: 39-152 de ore).
După o doză unică administrată oral de berotralstat 300 mg marcat radioactiv, aproximativ 9 % s-a excretat în urină (3,4 % nemodificat; interval 1,8-4,7 %) și 79 % s-a excretat în fecale. Analizele suplimentare au indicat că aproximativ 50 % din fracția recuperată din fecale a constat în berotralstat nemodificat.
Grupe speciale de pacienți
Analizele farmacocinetice populaționale au arătat că vârsta, sexul și rasa nu influențează semnificativ farmacocinetica berotralstatului. Greutatea corporală a fost identificată drept factor covariabil care descrie variabilitatea clearance-ului și a volumului de distribuție, determinând o expunere mai mare (ASC și Cmax) la pacienții cu greutate mai mică. Această diferență nu se consideră însă relevantă clinic la adulți și nu se recomandă ajustări ale dozelor pentru niciuna din aceste grupe demografice.
Copii și adolescenți
Pe baza analizelor farmacocinetice populaționale care au inclus pacienți copii și adolescenți cu vârste între 12 și < 18 ani și cu greutatea de minimum 40 kg, expunerea la starea de echilibru după administrarea orală de berotralstat 150 mg o dată pe zi a fost puțin mai mare (cu 29 % mai mare) decât expunerea la adulți, cu o medie geometrică estimată (CV%) a ASCtau de 2 515 (38,6) ng*h/ml. Această diferență nu este însă considerată relevantă clinic și nu se recomandă ajustări ale dozelor la pacienții copii și adolescenți cu vârste între 12 și < 18 ani și cu greutatea de 40 kg sau peste.
Este necesar un regim de dozare bazat pe greutate pentru a obține expuneri la berotralstat la pacienții copii și adolescenți cu vârsta cuprinsă între 2 și < 12 ani, similare cu cele observate la adulții tratați cu berotralstat la doza recomandată de 150 mg. Pe baza analizei farmacocinetice populaționale, dozele recomandate bazate pe greutate pentru pacienții cu vârsta între 2 și < 12 ani asigură o expunere similară cu doza eficace la adulți; Cmax, la starea de echilibru a fost ușor mai mare (cu până la 24% mai mare) decât expunerea la adulți, totuși această diferență nu este considerată semnificativă clinic.
Insuficiență renală
A fost studiată farmacocinetica unei doze orale unice de 200 mg de berotralstat la pacienții adulți cu insuficiență renală severă (RFGe sub 30 ml/min). În cadrul unei comparații cu o cohortă concomitentă cu funcție renală normală (RFGe mai mare de 90 ml/min), Cmax a crescut cu 39 %, în timp ce la ASC nu s-a observat nicio diferență. Nu este necesară ajustarea dozei la pacienții cu insuficiență renală ușoară sau moderată. Pacienții cu insuficiență renală severă pot avea risc de interval QT prelungit. Este de preferat să se evite utilizarea berotralstatului la acești pacienți.
Nu a fost studiată farmacocinetica berotralstatului la pacienți cu insuficiență renală care necesită hemodializă. Dat fiind că berotralstatul are capacitate mare de legare de proteinele plasmatice, este puțin probabil să fie eliminat prin hemodializă.
Insuficiență hepatică
Farmacocinetica unei doze orale unice de 150 mg de berotralstat a fost studiată la pacienți adulți cu disfuncție hepatică ușoară, moderată și severă (clasa A, B sau C conform clasificării Child-Pugh). Farmacocinetica berotralstatului a fost nemodificată la pacienții cu insuficiență hepatică ușoară comparativ cu pacienții cu funcție hepatică normală. La pacienții cu insuficiență hepatică moderată, Cmax a crescut cu 77 %, iar ASC0-inf a crescut cu 78 %. La subiecții cu insuficiență hepatică severă, Cmax a crescut cu 27 %, iar ASC0-inf a scăzut cu 6 %. Creșterea estimată a QTcF mediu la pacienții cu disfuncție hepatică moderată până la severă a fost de până la 8,8 ms (limită superioară a IÎ 90 % bilateral de 13,1 msec). Trebuie evitată utilizarea berotralstatului la pacienții cu insuficiență hepatică moderată sau severă (clasa B sau C conform clasificării Child-Pugh).
Vârstnici
Berotralstatul nu a fost studiat la pacienți cu vârsta peste 75 de ani; însă nu este de așteptat ca vârsta să afecteze expunerea la berotralstat.
5.3 Date preclinice de siguranță
În studiile nonclinice de toxicitate la doză repetată, fosfolipidoza (prezența de macrofage vacuolate spongioase) a fost observată (prin microscopie electronică) în ficatul șobolanilor și suspectată în ficat, intestinul subțire, plămâni, splină și țesutul limfatic la șobolani și maimuțe, la expuneri relevante clinic. Nu se cunoaște semnificația clinică a acestor constatări.
Degenerarea/necroza fibrei musculare scheletice a fost observată într-un studiu cu durata de 2 ani (durata de viață) la șobolani. Expunerea la nivelul la care nu se observă niciun efect advers (NOAEL) pentru aceste constatări la șobolani a fost de 4,5 ori mai mare decât expunerea obținută (pe baza ASC) la doza clinică de 150 mg de berotralstat.
Datele non-clinice nu au evidențiat niciun risc special pentru om pe baza studiilor convenționale de genotoxicitate.
Nu au existat creșteri ale tumorilor într-un studiu cu durata de 6 luni pe șoareci transgenici Tg rasH2. Expunerea în acest studiu de carcinogenitate la șoarece a fost de 10 ori mai mare decât expunerea obținută (pe baza ASC) la doza clinică de 150 mg de berotralstat.
Într-un studiu cu durata de 2 ani (durata de viață), s-au observat rar sarcoame stromale endometriale și sarcoame nediferențiate cutanate la șobolani cărora li s-a administrat berotralstat la expunere de 4,5 ori mai mare decât expunerea obținută (pe baza ASC) la doza clinică de 150 mg de berotralstat. Aceste constatări sunt neconcludente, cu o incidență puțin mai mare decât cea din grupurile de control. Nu se cunoaște semnificația clinică a acestor constatări.
Berotralstatul a traversat bariera placentară la șobolani și iepuri. Un studiu de dezvoltare embriofetală efectuat pe femele de șobolan gestante, cărora li s-a administrat berotralstat la expuneri de 9,7 ori mai mari decât expunerea obținută (pe baza ASC) la doza clinică de 150 mg de berotralstat, nu a evidențiat niciun efect nociv asupra fătului aflat în dezvoltare. Nu s-a efectuat alt studiu de dezvoltare embriofetală pe o specie nerozătoare relevantă.
Berotralstatul a fost detectat în plasma puilor de șobolan în ziua de lactație 14 la o valoare de aproximativ 5 % din concentrația plasmatică maternă.
Berotralstatul nu are efecte asupra capacității de împerechere sau a fertilității la masculii și femelele de șobolan la o doză de 2,9 ori mai mare decât doza clinică de 150 mg de berotralstat exprimată în mg/m2.
Nu s-au evidențiat noi rezultate în studiul definitiv de toxicitate juvenilă la șobolanii masculi și femele. Nu s-au observat efecte adverse cu doze de până la 50 mg/kg/zi cu ASC0-24 cu expuneri de 5,8 până la 6,5 ori comparativ cu expunerile terapeutice pediatrice recomandate.
6. PROPRIETĂȚI FARMACEUTICE
6.1 Lista excipienților
Nucleul granulelor
Crospovidonă (tip A)
Stearat de magneziu
Dioxid de siliciu coloidal anhidru
Amidon pregelatinizat
Învelișul granulelor
Copolimer metacrilat butilat, bazic (E 1205)
Laurilsulfat de sodiu
Dioxid de siliciu coloidal anhidru
Acid stearic
Talc (E 553b)
Dioxid de titan (E 171)
6.2 Incompatibilități
Nu este cazul.
6.3 Perioada de valabilitate
2 ani.
6.4 Precauții speciale pentru păstrare
Acest medicament nu necesită condiții speciale de păstrare.
6.5 Natura și conținutul ambalajului
Plicuri laminate din folie PET/AL/PE.
Dimensiunea ambalajului: 28 de plicuri (fiecare cutie conține 4 portofele cu 7 plicuri fiecare).
6.6 Precauții speciale pentru eliminarea reziduurilor
Orice medicament neutilizat sau material rezidual trebuie eliminat în conformitate cu reglementările locale.
7. DEȚINĂTORUL AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
BioCryst Ireland Limited
Block 4, Harcourt Centre, Harcourt Road, DUBLIN 2, D02HW77
Irlanda
8. NUMĂRUL(ELE) AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
EU/1/21/1544/003
EU/1/21/1544/004
EU/1/21/1544/005
EU/1/21/1544/006
9. DATA PRIMEI AUTORIZĂRI SAU A REÎNNOIRII AUTORIZAȚIEI
Data primei autorizări: 30 aprilie 2021
Data ultimei reînnoiri a autorizației: 12 februarie 2026
10. DATA REVIZUIRII TEXTULUI
Informații detaliate privind acest medicament sunt disponibile pe site-ul Agenției Europene pentru Medicamente https://www.ema.europa.eu.