TAFAMIDIS ACCORD
Rezumatul caracteristicilor produsului (RCP)
- 1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
- 2. COMPOZIŢIA CALITATIVĂ ŞI CANTITATIVĂ
- 3. FORMA FARMACEUTICĂ
-
4. DATE CLINICE
- 4.1 Indicaţii terapeutice
- 4.2 Doze şi mod de administrare
- 4.3 Contraindicaţii
- 4.4 Atenţionări şi precauţii speciale pentru utilizare
- 4.5 Interacţiuni cu alte medicamente şi alte forme de interacţiune
- 4.6 Fertilitatea, sarcina şi alăptarea
- 4.7 Efecte asupra capacităţii de a conduce vehicule şi de a folosi utilaje
- 4.8 Reacţii adverse
- 4.9 Supradozaj
- 5. PROPRIETĂŢI FARMACOLOGICE
- 6. PROPRIETĂŢI FARMACEUTICE
- 7. DEŢINĂTORUL AUTORIZAŢIEI DE PUNERE PE PIAŢĂ
- 8. NUMĂRUL(ELE) AUTORIZAŢIEI DE PUNERE PE PIAŢĂ
- 9. DATA PRIMEI AUTORIZĂRI SAU A REÎNNOIRII AUTORIZAŢIEI
- 10. DATA REVIZUIRII TEXTULUI
1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
Tafamidis Accord 61 mg capsule moi
2. COMPOZIŢIA CALITATIVĂ ŞI CANTITATIVĂ
Fiecare capsulă moale conţine tafamidis micronizat 61 mg.
Excipient cu efect cunoscut
Fiecare capsulă moale conţine sorbitol (E 420) maximum 25 mg.
Pentru lista tuturor excipienţilor, vezi pct. 6.1.
3. FORMA FARMACEUTICĂ
Capsulă moale.
Capsule gelatinoase moi, de formă oblongă, opace, de culoare maro-roșiatică, cu lungimea de aproximativ 19,5 mm, marcate cu „61” pe o parte a capsulelor, care conțin o suspensie de culoare albă până la roz.
4. DATE CLINICE
4.1 Indicaţii terapeutice
Tafamidis Accord este indicat pentru tratamentul amiloidozei ereditare cu transtiretină la pacienţi adulţi cu cardiomiopatie (ATTRh-CM).
4.2 Doze şi mod de administrare
Tratamentul trebuie iniţiat sub supravegherea unui medic cu experienţă în managementul pacienţilor cu amiloidoză sau cardiomiopatie.
Atunci când există suspiciuni la pacienții care prezintă antecedente medicale specifice sau semne de insuficiență cardiacă sau cardiomiopatie, diagnosticul etiologic trebuie efectuat de către un medic care are cunoștințe despre gestionarea amiloidozei sau cardiomiopatiei pentru a confirma ATTRh-CM și a exclude amiloidoza AL înainte de inițierea tratamentului cu tafamidis, utilizând instrumente de evaluare adecvate, cum ar fi: scintigrafia osoasă și evaluarea sângelui/urinei și/sau evaluarea histologică prin biopsie și genotiparea transtiretinei (TTR) pentru a o caracteriza ca ereditară.
Doze
Doza recomandată este o capsulă de Tafamidis Accord 61 mg (tafamidis) o dată pe zi, administrată oral (vezi pct. 5.1).
Tafamidis Accord 61 mg (tafamidis) corespunde cu 80 mg tafamidis meglumină. Tafamidis şi tafamidis meglumină nu sunt interschimbabile mg pe mg (vezi pct. 5.2).
Tratamentul cu Tafamidis Accord trebuie inițiat cât mai devreme posibil în cursul evoluției bolii, atunci când beneficiul clinic asupra progresiei bolii ar putea fi mai evident. În schimb, atunci când afectarea cardiacă asociată amiloidozei este mai avansată, cum ar fi NYHA clasa III, decizia de a iniția sau de a menține tratamentul trebuie luată la discreția unui medic care are cunoștințe despre gestionarea pacienților cu amiloidoză sau cardiomiopatie (vezi pct. 5.1). Există date clinice limitate la pacienții cu clasa IV NYHA.
Dacă apar vărsături după administrare, iar capsula intactă de Tafamidis Accord poate fi identificată, trebuie administrată o nouă doză de Tafamidis Accord, dacă este posibil. Dacă nu poate fi identificată capsula, atunci nu mai este necesară o doză suplimentară, iar administrarea medicamentului va continua ziua următoare, conform schemei stabilite.
Grupe speciale de pacienţi
Vârstnici
Nu sunt necesare ajustari ale dozelor la pacienţii vârstnici (≥ 65 ani) (vezi pct. 5.2).
Insuficienţă hepatică şi renală
Nu sunt necesare ajustari ale dozelor la pacienţii cu insuficienţă renală sau insuficienţă hepatică uşoară şi moderată. Sunt disponibile date limitate la pacienţi cu insuficienţă renală severă (clearance-ul creatininei mai mic sau egal cu 30 ml/min). Administrarea tafamidis la pacienţi cu insuficienţă hepatică severă nu a fost studiată, ca urmare se recomandă prudenţă (vezi pct. 5.2).
Copii şi adolescenţi
Tafamidis nu prezintă utilizare relevantă la copii şi adolescenţi.
Mod de administrare
Administrare orală.
Capsulele moi trebuie înghiţite întregi şi fără a fi zdrobite sau tăiate (deoarece conțin suspensie, vezi pct. 3). Tafamidis Accord poate fi luat cu sau fără alimente.
4.3 Contraindicaţii
Hipersensibilitate la substanţa activă sau la oricare dintre excipienţii enumeraţi la pct. 6.1.
4.4 Atenţionări şi precauţii speciale pentru utilizare
Femeile aflate la vârsta fertilă trebuie să utilizeze măsuri contraceptive corespunzătoare atunci când utilizează tafamidis şi să continue să ia măsuri contraceptive adecvate timp de 1 lună după întreruperea tratamentului cu tafamidis (vezi pct. 4.6).
Tafamidis trebuie asociat terapiei standard utilizate pentru tratamentul pacienţilor cu amiloidoză cu transtiretină. În cadrul acestei terapii standard, medicii trebuie să monitorizeze pacienţii şi să continue să evalueze necesitatea instituirii altor tratamente, inclusiv necesitatea unui transplant de organe. Deoarece nu există date disponibile cu privire la utilizarea tafamidis după transplant de organe, tratamentul cu tafamidis trebuie întrerupt la pacienţii supuşi unui transplant de organe.
Pot apărea creșteri ale testelor funcționale hepatice și scăderea nivelului de tiroxină (vezi pct. 4.5 și 4.8).
Administrarea concomitentă de tafamidis cu substraturi ale proteinei de rezistență la cancerul de sân (BCRP) poate crește expunerea la substratul BCRP. În cazul administrării concomitente, pacienții trebuie monitorizați pentru reacții adverse asociate substraturilor BCRP și poate fi luată în considerare reducerea dozei de substrat BCRP (vezi pct. 4.5).
Acest medicament conţine sorbitol maximum 25 mg în fiecare capsulă. Sorbitolul este o sursă de fructoză.
Efectul aditiv al produselor care conţin sorbitol (sau fructoză) administrate concomitent şi aportul alimentar de sorbitol (sau fructoză) trebuie să fie luate în considerare.
Conţinutul de sorbitol din medicamentele cu administrare orală poate afecta biodisponibilitatea altor medicamente cu administrare orală administrate concomitent.
4.5 Interacţiuni cu alte medicamente şi alte forme de interacţiune
Într-un studiu clinic la voluntari sănătoşi, 20 mg tafamidis meglumină nu a determinat inducţia sau inhibarea activităţii izoenzimei CYP3A4 a citocromului P450.
In vitro, tafamidis inhibă transportorul de eflux BCRP la doza de tafamidis de 61 mg/zi cu CI50=1,16 µM şi poate cauza interacţiuni medicamentoase la concentraţii relevante clinic cu substraturile acestui transportor (de exemplu, metotrexat, rosuvastatină, atorvastatină, apixaban, rivaroxaban, imatinib). Într-un studiu clinic cu participanți sănătoși, expunerea la substratul BCRP rosuvastatină a crescut de aproximativ 2 ori, după administrarea de doze zilnice repetate de tafamidis 61 mg. Prin urmare, pacienții trebuie monitorizați pentru reacții adverse asociate substraturilor BCRP în cazul utilizării concomitente cu tafamidis. Poate fi luată în considerare reducerea dozei de substrat BCRP (vezi pct. 4.4).
De asemenea, tafamidis inhibă transportorii de captare OAT1 şi OAT3 (transportori de anioni organici) cu CI50=2,9 µM, respectiv CI50=2,36 µM şi poate cauza interacţiuni medicamentoase la concentraţii relevante clinic cu substraturi ale acestor transportori (de exemplu, antiinflamatoare nesteroidiene, bumetanidă, furosemidă, lamivudină, metotrexat, oseltamivir, tenofovir, ganciclovir, adefovir, cidofovir, zidovudină, zalcitabină). Pe baza datelor in vitro, modificările maxime estimate ale ASC pentru substraturile OAT1 şi OAT3 au fost stabilite ca fiind mai mici decât 1,25 pentru doza de 61 mg de tafamidis, prin urmare, nu este de aşteptat ca inhibarea transportorilor OAT1 şi OAT3 de către tafamidis să ducă la interacţiuni semnificative clinic.
Nu au fost efectuate studii privind interacţiunile care să evalueze efectul altor medicamente asupra tafamidis.
Modificări ale testelor de laborator
Tafamidis poate scădea concentraţiile plasmatice ale tiroxinei totale, fără o modificare concomitentă a tiroxinei libere (T4) sau a hormonului de stimulare tiroidiană (TSH). Această constatare cu privire la valorile tiroxinei totale poate fi, mai probabil, rezultatul legării reduse a tiroxinei de transtiretină (TTR) sau deplasării de la nivelul transtiretinei datorită afinităţii crescute de legare pe care tafamidis o are faţă de receptorul TTR al tiroxinei. Nu au fost observate manifestări clinice concordante cu disfuncţia tiroidiană.
4.6 Fertilitatea, sarcina şi alăptarea
Femei aflate la vârsta fertilă
În timpul tratamentului cu tafamidis, precum şi o lună după oprirea acestuia femeile aflate la vârstă fertilă trebuie să utilizeze măsuri contraceptive din cauza timpului lung de înjumătăţire plasmatică.
Sarcina
Nu există date privind utilizarea tafamidis la femeile gravide. Studiile la animale au arătat un efect toxic asupra dezvoltării (vezi pct. 5.3). Tafamidis nu este recomandat în timpul sarcinii şi la femeile de vârstă fertilă care nu utilizează măsuri contraceptive.
Alăptarea
Datele disponibile provenind din studiile la animale au demonstrat excreţia tafamidis în lapte. Un risc asupra nou-născutului/sugarului nu poate fi exclus. Tafamidis nu trebuie utilizat în cursul alăptării.
Fertilitatea
În cadrul studiilor non-clinice nu a fost observată afectarea fertilităţii (vezi pct. 5.3).
4.7 Efecte asupra capacităţii de a conduce vehicule şi de a folosi utilaje
Pe baza profilului farmacodinamic şi farmacocinetic, se consideră că tafamidis nu are nicio influenţă sau are influenţă neglijabilă asupra capacităţii de a conduce vehicule sau de a folosi utilaje.
4.8 Reacţii adverse
Rezumatul profilului de siguranţă
Datele de siguranță reflectă expunerea a 176 pacienţi cu ATTR-CM la tafamidis meglumină 80 mg (administrat ca 4 x 20 mg) o dată pe zi, într-un studiu clinic controlat cu placebo, cu durata de 30 de luni, efectuat la pacienți diagnosticați cu ATTR-CM (vezi pct. 5.1).
Frecvența evenimentelor adverse la pacienții tratați cu tafamidis meglumină 80 mg a fost în general similară și comparabilă cu placebo.
Următoarele evenimente adverse au fost raportate mai des la pacienții tratați cu tafamidis meglumină 80 mg comparativ cu placebo: flatulență [8 pacienți (4,5%) față de 3 pacienți (1,7%)] și creșterea valorilor testelor funcției hepatice [6 pacienți (3,4%) față de 2 pacienți (1,1%)]. Nu a fost stabilită o relație cauzală.
Datele de siguranță pentru tafamidis 61 mg sunt disponibile din studiul de extensie pe termen lung, în regim deschis.
Rezumatul reacţiilor adverse sub formă de tabel
Reacţiile adverse sunt enumerate mai jos conform clasificării MeDRA pe aparate, sisteme şi organe şi categorii de frecvenţă, conform convenţiei standard: Foarte frecvente (≥ 1/10), Frecvente (≥ 1/100 şi < 1/10) şi Mai puţin frecvente (≥1 /1000 şi < 1/100). În cadrul categoriei de frecvenţă, reacţiile adverse sunt prezentate în ordinea scăderii gravităţii. Reacţiile adverse enumerate în tabelul de mai jos provin din date clinice cumulative de la participanții cu ATTR-CM.
| Aparate, sisteme şi organe | Frecvente |
|---|---|
| Tulburări gastro-intestinale | Diaree |
| Afecțiuni ale pielii și ale țesutului subcutanat | Erupție cutanată Prurit |
Raportarea reacţiilor adverse suspectate
Raportarea reacţiilor adverse suspectate după autorizarea medicamentului este importantă. Acest lucru permite monitorizarea continuă a raportului beneficiu/risc al medicamentului. Profesioniştii din domeniul sănătăţii sunt rugaţi să raporteze orice reacţie adversă suspectată prin intermediul sistemului naţional de raportare, aşa cum este menţionat în Anexa V.
4.9 Supradozaj
Simptome
Există o experienţă clinică minimă în caz de supradozaj. În timpul studiilor clinice, doi pacienţi diagnosticaţi cu ATTR-CM au ingerat în mod accidental o doză unică de tafamidis meglumină de 160 mg fără apariţia oricăror evenimente adverse asociate. Cea mai mare doză de tafamidis meglumină administrată unor voluntari sănătoşi într-un studiu clinic a fost de 480 mg ca doză unică. A existat o reacţie adversă raportată, asociată tratamentului, de orjelet uşor la această doză.
Tratament
În caz de supradozaj, trebuie instituite măsurile terapeutice standard de susținere, în funcție de caz.
5. PROPRIETĂŢI FARMACOLOGICE
5.1 Proprietăţi farmacodinamice
Grupa farmacoterapeutică: Alte medicamente pentru sistemul nervos, codul ATC: N07XX08
Mecanism de acţiune
Tafamidis este un stabilizator selectiv al TTR. Tafamidis se leagă de TTR la locurile de legare a tiroxinei, stabilizând tetramerul şi încetinind disocierea în monomeri, fază limitantă în procesul amiloidogenic.
Efecte farmacodinamice
Amiloidoza cu transtiretină este o afecțiune severă, debilitantă, indusă de acumularea de diferite proteine fibrilare insolubile, sau amiloid, în interiorul ţesuturilor, în cantităţi suficiente pentru a afecta funcţia normală. Disocierea tetramerilor de transtiretină în monomeri reprezintă etapa determinantă a patogenezei amiloidozei cu transtiretină. Monomerii pliaţi suferă o denaturare parţială producând intermediari monomerici amiloidogeni pliaţi alternativ. Aceşti intermediari se asamblează apoi într-o manieră anormală în oligomeri solubili, profilamente, filamente şi fibrile de amiloid. Tafamidis se leagă cu cooperativitate negativă de cele două situsuri de legare a tiroxinei din forma nativă tetramerică a transtiretinei, prevenind disocierea în monomeri. Inhibarea disocierii tetramerului de TTR reprezintă motivul utilizării tafamidis la pacienții cu ATTRh-CM.
Pentru evaluarea stabilității tetramerului de TTR a fost utilizat un test de stabilizare a TTR ca marker farmacodinamic.
Tafamidis a stabilizat tetramerii celor 14 variante de TTR testate clinic după o administrare de tafamidis o dată pe zi. Tafamidis a stabilizat de asemenea tetramerul de TTR pentru cele 25 de variante testate ex vivo, demonstrând astfel stabilizarea TTR pentru 40 de genotipuri amiloidogene de TTR.
Într-un studiu multicentric, internațional, dublu-orb, controlat cu placebo, randomizat (vezi secțiunea Eficacitate și siguranță clinică), stabilizarea TTR a fost observată în luna 1 și s-a menținut până în luna 30.
Biomarkerii asociați cu insuficiența cardiacă (NT-proBNP și Troponina I) au favorizat tafamidis față de placebo.
Eficacitate şi siguranţă clinică
Eficacitatea a fost demonstrată într-un studiu internațional multicentric, dublu-orb, controlat cu placebo, randomizat, cu 3 brațe, la 441 de pacienți, din care 106 pacienți cu ATTRh-CM.
Pacienții au fost randomizați pentru a li se administra fie tafamidis meglumină 20 mg (n=88) sau 80 mg [administrat sub formă de patru capsule de tafamidis meglumină a câte 20 mg] (n=176), fie placebo corespunzător (n=177) o dată pe zi, în plus față de tratamentul standard (de exemplu, diuretice) timp de 30 de luni. Repartizarea tratamentului a fost stratificată în funcție de prezența sau absența unei variante de genotip TTR, precum și de severitatea inițială a bolii (clasa NYHA). Tabelul 1 descrie datele demografice ale pacienților și caracteristicile inițiale.
Tabelul 1: Date demografice ale pacienților și caracteristici inițiale
| Characteristică | Tafamidis cumulat N=264 | Placebo N=177 |
|---|---|---|
| Vârsta — ani | ||
| Media (abaterea standard) | 74,5 (7,2) | 74,1 (6,7) |
| Mediana (minimum, maximum) | 75 (46, 88) | 74 (51, 89) |
| Sex — număr (%) | ||
| Bărbați | 241 (91,3) | 157 (88,7) |
| Femei | 23 (8,7) | 20 (11,3) |
| Genotip TTR— număr (%) | ||
| ATTRm | 63 (23,9) | 43 (24,3) |
| Altele | 201 (76,1) | 134 (75,7) |
| Clasa NYHA— număr (%) | ||
| Clasa NYHA I | 24 (9,1) | 13 (7,3) |
| Clasa NYHA II | 162 (61,4) | 101 (57,1) |
| Clasa NYHA III | 78 (29,5) | 63 (35,6) |
Abrevieri: ATTRm= variantă de amiloidoză cu transtiretină, NYHA = New York Heart Association
Analiza primară a utilizat o combinație ierarhică aplicând metoda Finkelstein-Schoenfeld (F-S) la mortalitatea din orice cauză și frecvența spitalizărilor de cauză cardiovasculară, definită ca numărul de spitalizări (adică internări) ale unui subiect pentru morbiditate de cauză cardiovasculară. Metoda a comparat fiecare pacient cu fiecare al doilea pacient din fiecare strat într-o manieră pereche, care se desfășoară într-un mod ierarhic, utilizând mortalitatea din orice cauză, urmată de frecvența spitalizărilor de cauză cardiovasculară, atunci când pacienții nu pot fi diferențiați în funcție de mortalitate.
Această analiză a demonstrat o reducere semnificativă (p=0,0006) a mortalității din orice cauză și a frecvenței spitalizărilor de cauză cardiovasculară în grupul cu doze cumulate de tafamidis 20 mg și 80 mg comparativ cu placebo (Tabelul 2).
Tabelul 2: Analiza primară utilizând metoda Finkelstein-Schoenfeld (F-S) pentru mortalitatea din orice cauză și frecvența spitalizărilor de cauză cardiovasculară
| Analiza primară | Tafamidis cumulat N=264 | Placebo N=177 |
|---|---|---|
| Numărul (%) de subiecți aflați în viață* în luna 30 | 186 (70,5) | 101 (57,1) |
| Numărul mediu de spitalizări legate de boli cardiovasculare pe parcursul a 30 de luni (per pacient pe an) printre cei aflați în viață în luna 30† | 0,297 | 0,455 |
| Valoarea p din metoda F-S | 0,0006 | |
* Transplantul de inimă și implantarea de dispozitive de asistență mecanică cardiacă sunt considerate indicatori ai apropierii stadiului final. Ca atare, acești subiecți sunt tratați în analiză ca fiind echivalenți cu decesul. Prin urmare, acești subiecți nu sunt incluși în calculul „Numărului de subiecți aflați în viață la 30 de luni”, chiar dacă acești subiecți sunt în viață pe baza evaluării statusului privind supraviețuirea la 30 de luni.
† Media descriptivă în rândul celor care au supraviețuit la 30 de luni.
Analiza componentelor individuale ale analizei primare (mortalitatea din orice cauză și spitalizarea din motive cardiovasculare) a demonstrat, de asemenea, reduceri semnificative pentru tafamidis față de placebo.
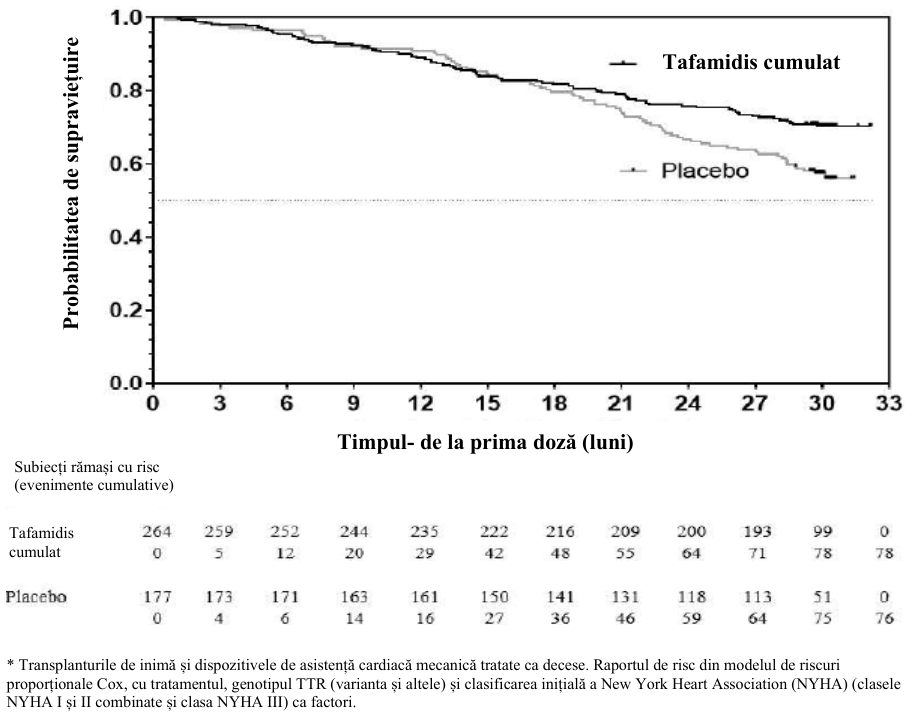
Raportul de risc din modelul de risc proporțional Cox pentru mortalitatea din orice cauză pentru tafamidis cumulat a fost de 0,698 (IÎ 95% 0,508, 0,958), indicând o reducere de 30,2% a riscului de deces față de grupul placebo (p=0,0259). Un grafic Kaplan-Meier al timpului până la evenimentul mortalității din orice cauză este prezentat în Figura 1.
Figura 1: Mortalitatea din orice cauză*
Au existat semnificativ mai puține spitalizări legate de cauze cardiovasculare în cazul tratamentului cu tafamidis comparativ cu placebo, cu o reducere a riscului de 32,4% (Tabelul 3).
Tabelul 3: Frecvența spitalizărilor legate de cauze cardiovasculare
| Tafamidis cumulat N=264 | Placebo N=177 | |
| Număr total (%) de subiecți cu spitalizări din motive cardiovasculare | 138 (52,3) | 107 (60,5) |
| Spitalizări din motive cardiovasculare pe an* | 0,4750 | 0,7025 |
| Diferența grupată între tratamentul cu tafamidis și placebo (rata riscului relativ)* | 0,6761 | |
| Valoarea p* | < 0,0001 | |
Abreviere: NYHA=New York Heart Association.
* Această analiză s-a bazat pe un model de regresie Poisson cu tratamentul, genotipul TTR (varianta și altele), clasificarea inițială a New York Heart Association (NYHA) (clasele NYHA I și II combinate și clasa NYHA III), interacțiunea tratament-genotip TTR și interacțiune tratament-clasificare NYHA inițială ca factori.
Efectul tratamentului cu tafamidis asupra capacității funcționale și stării de sănătate a fost evaluat prin testul de mers de 6 minute (6MWT) și, respectiv, scorul Kansas City Cardiomyopathy Questionnaire-Overall Summary (KCCQ-OS) (compus din domeniile Simptome totale, Limitare fizică, Calitatea vieții și Limitare socială). Un efect semnificativ al tratamentului în favoarea tafamidis a fost observat pentru prima dată în luna 6 și a rămas constant până în luna 30 atât privind testul pe distanța 6MWT, cât și scorul KCCQ-OS (Tabelul 4).
Tabelul 4: Scorurile 6MWT și KCCQ-OS și domeniile componente
| Criterii finale de evaluare | Media la momentul initial (SD) | Modificarea de la momentul initial până în Luna 30, media LS (SE) | Diferența între tratament și placebo media LS (IÎ 95%) | valoarea p | ||
| Tafamidis cumulat N=264 | Placebo N=177 | Tafamidis cumulat | Placebo | |||
| 6MWT* (metri) | 350,55 (121,30) | 353,26 (125,98) | -54,87 (5,07) | -130,55 (9,80) | 75,68 (57,56, 93,80) | p< 0,0001 |
| KCCQ-OS* | 67,27 (21,36) | 65,90 (21,74) | -7,16 (1,42) | -20,81 (1,97) | 13,65 (9,48, 17,83) | p< 0,0001 |
* Valorile mai mari indică o stare de sănătate mai bună.
Abrevieri: 6MWT = Test de mers de 6 minute; KCCQ-OS = Chestionarul de cardiomiopatie Kansas City - Rezumat general; LS = least squares (metoda celor mai mici pătrate); IÎ = interval de încredere.
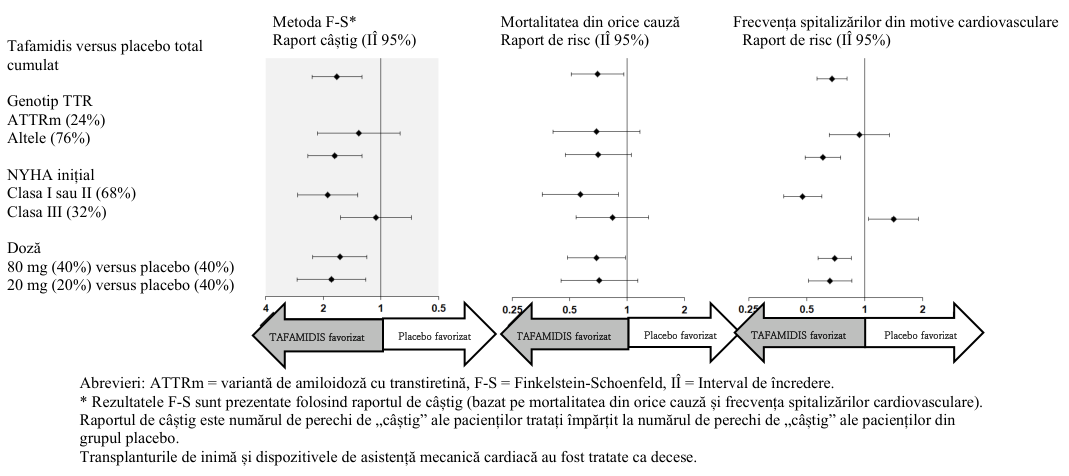
Rezultatele metodei F-S, reprezentate prin raportul de câștig pentru criteriul de evaluare combinat și componentele sale (mortalitatea din orice cauză și frecvența spitalizărilor din motive cardiovasculare), au favorizat în mod constant tafamidis față de placebo, în funcție de doză și în toate subgrupurile (variantă, altele și clasa NYHA I/II și III), cu excepția frecvenței spitalizărilor din motive cardiovasculare în clasa NYHA III (Figura 2), care este mai mare în grupul tratat cu tafamidis comparativ cu placebo (vezi pct. 4.2). Analizele 6MWT și KCCQ- OS au favorizat, de asemenea, tafamidis față de placebo în cadrul fiecărui subgrup.
Figura 2: Rezultatele metodei F-S și componente pe subgrupuri și doze
Prin aplicarea metodei F-S la fiecare grup de doze în mod individual, tafamidis a redus combinația dintre mortalitatea din orice cauză și frecvența spitalizărilor de cauză cardiovasculară atât pentru doza de 80 mg, cât și pentru cea de 20 mg, comparativ cu placebo (p=0,0030 și respectiv p=0,0048). Rezultatele analizei primare, 6MWT în luna 30 și KCCQ-OS în luna 30 au fost semnificative statistic atât pentru doza de tafamidis meglumină 80 mg, cât și pentru cea de 20 mg, comparativ cu placebo, existând rezultate similare pentru ambele doze.
Datele privind eficacitatea pentru tafamidis 61 mg nu sunt disponibile, deoarece această formulă nu a fost evaluată în studiul de fază 3, randomizat, dublu-orb, controlat cu placebo. Biodisponibilitatea relativă a tafamidis 61 mg este similară cu cea a tafamidis meglumină 80 mg la starea de echilibru (vezi pct. 5.2).
Administrarea unei supradoze terapeutice, unice, de 400 mg soluţie de tafamidis meglumină, pe cale orală, la voluntari sănătoşi nu a determinat alungirea intervalului QTc.
Agenţia Europeană a Medicamentului a acordat o derogare de la obligaţia de depunere a rezultatelor studiilor efectuate cu tafamidis la toate subgrupele de copii şi adolescenţi în amiloidoza cu transtiretină (vezi pct. 4.2 pentru informaţii privind utilizarea la copii şi adolescenţi).
5.2 Proprietăţi farmacocinetice
Absorbţie
După administrarea orală a capsulei moi o dată pe zi, concentraţia maximă (Cmax) este atinsă într-un timp median (tmax) de 4 ore pentru tafamidis 61 mg și 2 ore pentru tafamidis meglumină 80 mg (4 x 20 mg) după administrarea în stare de repaus alimentar. Administrarea concomitentă a unei mese bogată în grăsimi, bogată în calorii a modificat viteza de absorbţie, dar nu cantitatea absorbită. Aceste rezultate susţin administrarea tafamidis cu sau fără alimente.
Distribuţie
Tafamidis se leagă în proporţie mare de proteinele plasmatice (≥ 99%). Volumul aparent de distribuţie la starea de echilibru este de 18,5 litri.
Proporţia legării tafamidis de proteinele plasmatice a fost evaluată utilizând plasmă de la animale şi de la om. Afinitatea tafamidis pentru TTR este mai mare decât cea pentru albumină. Prin urmare, în plasmă, este probabil ca tafamidis să se lege preferenţial de TTR, în ciuda concentraţiei semnificativ mai mari de albumină (600 μM) faţă de cea de TTR (3,6 μM).
Metabolizare și eliminare
Nu există dovezi directe privind excreţia biliară a tafamidis la om. Pe baza datelor non-clinice se sugerează că tafamidis este metabolizat prin glucuronoconjugare şi este excretat prin bilă. Această cale de metabolizare este plauzibilă la om, deoarece aproximativ 59% din doza totală administrată este regăsită în fecale şi aproximativ 22% în urină. Pe baza rezultatelor de farmacocinetică populaţională, clearance-ul oral aparent al tafamidis este de 0,263 l/oră şi timpul mediu de înjumătăţire în populaţie este de aproximativ 49 de ore.
Liniaritatea doză și timp
Expunerea la administrarea unică zilnic de tafamidis meglumină a crescut odată cu creşterea dozelor până la o doză unică de 480 mg şi la doze repetate de până la 80 mg/zi. În general, creşterile au fost proporţionale sau aproape proporţionale cu doza, iar clearance-ul tafamidis a rămas neschimbat în timp.
Biodisponibilitatea relativă a tafamidis 61 mg este similară cu cea a tafamidis meglumină 80 mg la starea de echilibru. Tafamidis și tafamidis meglumină nu sunt interschimbabile în raport cu doza per mg.
Parametrii farmacocinetici au fost similari după administrarea unică sau repetată a dozei de 20 mg de tafamidis meglumină, indicând lipsa inducţiei sau a inhibării metabolizării tafamidis.
Rezultatele studiului cu administrare unică zilnică de tafamidis meglumină 15 mg sau 60 mg sub formă de soluție orală, timp de 14 zile au demonstrat că starea de echilibru a fost atinsă la ziua 14.
Grupe speciale de pacienţi
Insuficienţă hepatică
Datele farmacocinetice au evidenţiat scăderea expunerii sistemice (aproximativ 40%) şi creşterea clearance-ului total (0,52 L/oră faţă de 0,31 L/oră) al tafamidis meglumină la pacienţii cu insuficienţă hepatică moderată (scor Child-Pugh de 7-9 inclusiv) faţă de subiecţii sănătoşi datorită unei fracţii mai mari de tafamidis nelegată de proteinele plasmatice. Deoarece pacienţii cu insuficienţă hepatică moderată au nivele mai scăzute ale TTR faţă de subiecţii sănătoşi, nu este necesară ajustarea dozelor pentru că stoichiometria tafamidisului cu proteina TTR ţintă este suficientă pentru a asigura stabilizarea tetramerului TTR. Expunerea pacienţilor cu insuficienţă hepatică severă la tafamidis este necunoscută.
Insuficienţă renală
Tafamidis nu a fost evaluat în mod specific într-un studiu dedicat la pacienţii cu insuficienţă renală. Influenţa clearance-ului creatininei asupra farmacocineticii tafamidis a fost evaluată într-o analiză farmacocinetică populaţională la pacienţi cu clearance-ului creatininei mai mare de 18 ml/min. Estimările farmacocinetice nu au indicat nicio diferenţă în clearance-ul oral aparent al tafamidis la pacienţi cu clearance-ului creatininei mai mic de 80 ml/min, comparativ cu cei cu clearance-ul creatininei mai mare sau egal cu 80 ml/min. Ajustarea dozelor la pacienţii cu insuficienţă renală nu este considerată necesară.
Pacienţi în vârstă
Pe baza datelor de farmacocinetică la nivelul populaţiei, subiecţii cu vârsta ≥ 65 ani au avut în medie un clearance oral aparent la starea de echilibru cu 15% mai mic decât al subiecţilor cu vârsta sub 65 ani. Cu toate acestea, diferenţa în clearance duce la creşteri < 20% ale Cmax medii şi ASC, comparativ cu subiecţii mai tineri şi nu este semnificativă din punct de vedere clinic.
Relaţii farmacocinetice/farmacodinamice
Datele in vitro au arătat că tafamidis nu inhibă semnificativ enzimele citocromului P450 CYP1A2, CYP3A4, CYP3A5, CYP2B6, CYP2C8, CYP2C9, CYP2C19 şi CYP2D6. Nu este de aşteptat ca tafamidis să provoace interacţiuni medicamentoase relevante clinic determinate de inducerea CYP1A2, CYP2B6 sau CYP3A4.
Studiile in vitro sugerează că este puţin probabil ca tafamidis să producă interacţiuni medicamentoase la concentraţii relevante clinic cu substraturile UDP glucuronoziltransferazei (UGT) la nivel sistemic. Tafamidis poate inhiba activitatea intestinală a UGT1A1.
Tafamidis a demonstrat un potențial redus de a inhiba proteina rezistentă la medicamente multiple (MDR1) (cunoscută de asemenea ca glicoproteina P; P-gp) la nivel sistemic şi în tractul gastrointestinal (GI), transportorul de cationi organici 2 (OCT2), transportorul mai multor medicamente şi proteine de extruzie a toxinelor 1 (MATE1) şi MATE2K, polipeptidul de transport al anionilor organici 1B1 (OATP1B1) şi OATP1B3 la concentraţii relevante clinic.
5.3 Date preclinice de siguranţă
Datele non-clinice nu au evidenţiat niciun risc special pentru om pe baza studiilor convenţionale de farmacologie de siguranță, fertilitate şi dezvoltare embrionară precoce, genotoxicitate şi potenţial carcinogen. În studiile de evaluare a toxicităţii şi carcinogenităţii după doze repetate la diferitele specii testate, ficatul a părut a fi organul ţintă pentru toxicitate. Efectele hepatice au fost observate la expuneri de aproximativ egale cu expunerea ASC la om în starea de echilibru la doza clinică de tafamidis 61 mg.
Într-un studiu de toxicitate asupra dezvoltării la iepuri, la expuneri de aproximativ ≥ 2,1 ori mai mari faţă de ASC la om la starea de echilibru la doza clinică de tafamidis 61 mg, a fost observată o uşoară creştere a incidenței malformaţiilor şi deformărilor la nivelul scheletului, avorturi în cazul câtorva femele, supraviețuire embrio-fetală redusă şi scăderi ale greutăţii fetale.
La șobolan, în studiul de urmărire a dezvoltării pre- şi post-natale cu tafamidis, după administrarea pe perioada sarcinii şi a alăptării a dozelor materne de 15 mg/kg şi 30 mg/kg şi zi, s-a constatat scăderea ratei de supravieţuire şi scăderea greutăţii la naştere a puilor. Scăderea greutăţii puilor masculi a fost asociată cu întârzierea maturizării sexuale (separarea prepuţului) la doze de 15 mg/kg şi zi. A fost observată diminuarea performanţelor de învăţare şi memorie la testul labirintului cu apă la doze de 15 mg/kg şi zi. Nivelul NOAEL pentru viabilitate şi creştere al primei generaţii de urmaşi, după administrarea dozei materne pe perioada sarcinii şi alăptării cu tafamidis, a fost de 5 mg/kg şi zi (doză de tafamidis echivalentă la om = 0,8 mg/kg şi zi), doză aproximativ egală cu doza clinică de 61 mg tafamidis.
6. PROPRIETĂŢI FARMACEUTICE
6.1 Lista excipienţilor
Capsula
Gelatină (E 441)
Glicerol (E 422)
Sorbitol, lichid parțial deshidratat (E 420)
Oxid roșu de fer (E 172)
Apă purificată
Conţinutul capsulei
Macrogol 400 (E 1521)
Polisorbat 20 (E 432)
Povidonă
Butilhidroxitoluen (E 321)
6.2 Incompatibilităţi
Nu este cazul.
6.3 Perioada de valabilitate
24 de luni
6.4 Precauţii speciale pentru păstrare
A nu se păstra la temperaturi care depășesc 30°C.
6.5 Natura şi conţinutul ambalajului
Blistere perforate pentru eliberarea unei unități dozate din PVC/OPA/AL/PVC- hârtie/ PET/Al, fiecare blister conținând 10 x 1 capsule moi.
Mărimi de ambalaj:
Un ambalaj cu 30 x 1 capsule moi
Ambalaj multiplu care conține 90 x 1 (3 cutii de 30 x 1) capsule moi.
Este posibil ca nu toate mărimile de ambalaj să fie comercializate.
6.6 Precauţii speciale pentru eliminarea reziduurilor
Orice medicament neutilizat sau material rezidual trebuie eliminat în conformitate cu reglementările locale.
7. DEŢINĂTORUL AUTORIZAŢIEI DE PUNERE PE PIAŢĂ
Accord Healthcare S.L.U.
World Trade Center, Moll de Barcelona, s/n
Edifici Est, 6a Planta
08039 Barcelona
Spania
8. NUMĂRUL(ELE) AUTORIZAŢIEI DE PUNERE PE PIAŢĂ
EU/1/26/2065/001
EU/1/26/2065/002
9. DATA PRIMEI AUTORIZĂRI SAU A REÎNNOIRII AUTORIZAŢIEI
Data primei autorizări: 18 septembrie 2026
10. DATA REVIZUIRII TEXTULUI
Informaţii detaliate privind acest medicament sunt disponibile pe site-ul Agenţiei Europene pentru Medicamente https://www.ema.europa.eu.