JASCAYD 9 mg
Rezumatul caracteristicilor produsului (RCP)
- 1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
- 2. COMPOZIȚIA CALITATIVĂ ȘI CANTITATIVĂ
- 3. FORMA FARMACEUTICĂ
-
4. DATE CLINICE
- 4.1 Indicații terapeutice
- 4.2 Doze și mod de administrare
- 4.3 Contraindicații
- 4.4 Atenționări și precauții speciale pentru utilizare
- 4.5 Interacțiuni cu alte medicamente și alte forme de interacțiune
- 4.6 Fertilitatea, sarcina și alăptarea
- 4.7 Efecte asupra capacității de a conduce vehicule și de a folosi utilaje
- 4.8 Reacții adverse
- 4.9 Supradozaj
- 5. PROPRIETĂȚI FARMACOLOGICE
- 6. PROPRIETĂȚI FARMACEUTICE
- 7. DEȚINĂTORUL AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
- 8. NUMĂRUL(ELE) AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
- 9. DATA PRIMEI AUTORIZĂRI SAU A REÎNNOIRII AUTORIZAȚIEI
- 10. DATA REVIZUIRII TEXTULUI
1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
Jascayd 9 mg comprimate filmate
Jascayd 18 mg comprimate filmate
2. COMPOZIȚIA CALITATIVĂ ȘI CANTITATIVĂ
Jascayd 9 mg comprimate filmate
Fiecare comprimat filmat conține nerandomilast 9 mg.
Excipient cu efect cunoscut
Fiecare comprimat filmat conține 81,1 mg lactoză (sub formă de monohidrat).
Jascayd 18 mg comprimate filmate
Fiecare comprimat filmat conține nerandomilast 18 mg.
Excipient cu efect cunoscut
Fiecare comprimat filmat conține 162,2 mg lactoză (sub formă de monohidrat).
Pentru lista tuturor excipienților, vezi pct. 6.1.
3. FORMA FARMACEUTICĂ
Comprimat filmat (comprimat)
Jascayd 9 mg comprimate filmate
Comprimat filmat de culoare galben deschis, oval, biconvex, ștanțat cu „F9” pe o față și cu sigla Boehringer Ingelheim pe cealaltă față (lungimea comprimatului: 9,5 mm; lățimea comprimatului: 4,6 mm).
Jascayd 18 mg comprimate filmate
Comprimat filmat de culoare roșu deschis, oval, biconvex, ștanțat cu „F18” pe o față și cu sigla Boehringer Ingelheim pe cealaltă față (lungimea comprimatului: 12 mm; lățimea comprimatului: 5,9 mm).
4. DATE CLINICE
4.1 Indicații terapeutice
Jascayd este indicat pentru tratamentul pacienților adulți cu fibroză pulmonară idiopatică (FPI).
Jascayd este indicat pentru tratamentul pacienților adulți cu fibroză pulmonară progresivă (FPP).
4.2 Doze și mod de administrare
Tratamentul trebuie inițiat de către medici cu experiență în tratarea bolilor pentru care este aprobat Jascayd.
Doze
Doza recomandată este de 18 mg de două ori pe zi, administrată la intervale de aproximativ 12 ore.
Pe baza toleranței individuale a pacientului la reacțiile adverse de diaree sau scădere ponderală (vezi pct. 4.4 și pct. 4.8) și pe baza beneficiului anticipat al tratamentului cu nerandomilast (vezi pct. 5.1), doza poate fi redusă la 9 mg de două ori pe zi (cu excepția pacienților care utilizează concomitent pirfenidonă sau inductori puternici sau moderați ai citocromului P450 3A (CYP3A), vezi pct. 4.5). După ce reacția adversă s-a remis sau este controlată în mod adecvat, tratamentul poate fi reluat cu doza recomandată de 18 mg de două ori pe zi.
Utilizare concomitentă cu inhibitori puternici ai CYP3A
Dacă se utilizează concomitent cu inhibitori puternici ai CYP3A, doza trebuie redusă la 9 mg de două ori pe zi (vezi pct. 4.5).
Utilizare concomitentă cu inductori puternici sau moderați ai CYP3A
Dacă se utilizează concomitent cu inductori puternici sau moderați ai CYP3A, doza recomandată este de 18 mg de două ori pe zi și nu trebuie redusă la 9 mg de două ori pe zi (vezi pct. 4.5).
Utilizare concomitentă cu pirfenidonă
Utilizarea concomitentă cu pirfenidonă a scăzut expunerea la nerandomilast cu aproximativ 50% (vezi pct. 4.5). La pacienții care utilizează pirfenidonă, doza recomandată este de 18 mg de două ori pe zi și nu trebuie redusă la 9 mg de două ori pe zi.
Doză omisă
Dacă se omite o doză, doza următoare trebuie administrată la următorul moment programat. Pacientul nu trebuie să ia o doză suplimentară. Nu trebuie depășită doza maximă recomandată de 18 mg de două ori pe zi.
Grupe speciale de pacienți
Vârstnici
Nu este necesară ajustarea dozei la pacienți vârstnici (vezi pct. 5.2).
Insuficiență renală
Nu este necesară ajustarea dozei la pacienți cu insuficiență renală ușoară, moderată sau severă (RFGe ≥ 15 și < 90 ml/min, pe baza formulei CKD-EPI) (vezi pct. 5.2).
Nu se recomandă tratamentul la pacienții cu boală renală în stadiu terminal (RFGe < 15 ml/min). Farmacocinetica, siguranța și eficacitatea nerandomilast la acești pacienți nu au fost investigate.
Insuficiență hepatică
Nu este necesară ajustarea dozei la pacienți cu insuficiență hepatică ușoară (clasa A Child-Pugh) sau moderată (clasa B Child-Pugh) (vezi pct. 5.2).
Nu se recomandă tratamentul la pacienții cu insuficiență hepatică severă (clasa C Child-Pugh). Farmacocinetica, siguranța și eficacitatea nerandomilast la acești pacienți nu au fost investigate.
Copii și adolescenți
Siguranța și eficacitatea la copii și adolescenți nu au fost încă stabilite.
Nu sunt disponibile date.
Mod de administrare
Jascayd este destinat administrării orale. Comprimatele trebuie înghițite întregi, cu apă.
Jascayd poate fi luat cu sau fără alimente (vezi pct. 5.2).
Mod de administrare alternativ
La pacienții care au dificultăți de înghițire a comprimatului întreg, un comprimat poate fi dispersat într-un pahar cu aproximativ 100 ml de apă potabilă necarbonatată, la temperatura camerei. Nu trebuie utilizate alte lichide. Comprimatul trebuie lăsat să cadă în apă fără a fi zdrobit și se amestecă cu regularitate timp de aproximativ 15-20 de minute, până când comprimatul se dispersează în bucățele foarte mici (comprimatele nu se vor dizolva complet). Dispersia rezultată trebuie băută în decurs de 2 ore de la amestecare. Dacă dispersia nu este băută imediat, pacienții trebuie să o amestece din nou înainte de a o bea. Paharul trebuie clătit cu aproximativ 100 ml de apă, care trebuie de asemenea băută, pentru a exista siguranța că a fost administrată doza completă.
4.3 Contraindicații
Hipersensibilitate la substanța activă sau la oricare dintre excipienții enumerați la pct. 6.1.
4.4 Atenționări și precauții speciale pentru utilizare
Diaree, greață și scădere a apetitului alimentar
În studiile clinice, diareea, greața și scăderea apetitului alimentar au fost reacții adverse raportate frecvent (vezi pct. 4.8), mai ales la pacienții cărora li se administra nerandomilast în asociere cu nintedanib sau pirfenidonă. La majoritatea pacienților, aceste reacții adverse au fost ușoare până la moderate ca intensitate. Pacienții trebuie monitorizați și reacțiile adverse gestionate prin tratamente simptomatice adecvate, de exemplu hidratare și antidiareice sau antiemetice, dacă este cazul. Reducerea tratamentului de fond cu nintedanib sau pirfenidonă trebuie abordată conform recomandărilor din RCP-urile respective. Se recomandă prudență la pacienții debilitați, care prezintă simptome gastro-intestinale sau care au prezentat anterior reacții adverse gastro-intestinale semnificative la nintedanib sau pirfenidonă. Dacă pacienții cu diaree, greață sau scădere a apetitului alimentar severe sau persistente nu răspund la tratamentul simptomatic, la reducerea dozei (vezi pct. 4.2) sau la întreruperea tratamentului, tratamentul cu nerandomilast trebuie oprit definitiv.
Scădere ponderală
Tratamentul cu nerandomilast a fost asociat cu scădere ponderală dependentă de doză, mai ales în cazul utilizării concomitente de nintedanib. Greutatea corporală trebuie monitorizată periodic în timpul tratamentului. Dacă o scădere ponderală inexplicabilă devine progresivă sau un motiv de îngrijorare din punct de vedere clinic, tratamentul trebuie reevaluat și trebuie avută în vedere reducerea dozei sau oprirea tratamentului. Nerandomilast trebuie utilizat cu prudență la pacienți subponderali sau care au afecțiuni în care o scădere ponderală suplimentară poate fi indezirabilă din punct de vedere medical (vezi pct. 4.8).
Tulburări psihice
Tulburările psihice pot fi o comorbiditate frecventă la pacienții cu FPI și FPP. În studiile clinice efectuate cu nerandomilast în diferite grupuri de tratament au fost raportate evenimente psihice, inclusiv cazuri foarte rare de ideație suicidară și comportament suicidar. Se recomandă monitorizare de rutină pentru identificarea tulburărilor psihice.
Excipienți cu efect cunoscut
Lactoză
Pacienții cu afecțiuni ereditare rare de intoleranță la galactoză, deficit total de lactază sau sindrom de malabsorbție la glucoză-galactoză nu trebuie să utilizeze acest medicament.
Sodiu
Acest medicament conține sodiu mai puțin de 1 mmol (23 mg) per comprimat filmat, adică practic „nu conține sodiu”.
4.5 Interacțiuni cu alte medicamente și alte forme de interacțiune
Pe baza evaluării in vitro, nerandomilast este metabolizat în principal de către CYP3A și este un substrat al glicoproteinei-P (gp-P).
Efecte ale altor medicamente asupra nerandomilast
Inhibitori puternici ai CYP3A
| Impact clinic: | Atunci când o doză unică de 6 mg nerandomilast a fost administrată concomitent cu doze multiple de itraconazol (un inhibitor dublu puternic al CYP3A și gp-P) la voluntari sănătoși, expunerea la nerandomilast a crescut de 2,2 ori pentru ASC și de 1,3 ori pentru Cmax. |
|---|---|
| Intervenție: | Dacă se utilizează concomitent cu inhibitori puternici ai CYP3A, doza trebuie redusă la 9 mg de două ori pe zi (vezi pct. 4.2). |
| Exemple: | Claritromicină, itraconazol, ritonavir |
Inductori puternici sau moderați ai CYP3A
| Impact clinic: | Atunci când o doză unică de 18 mg nerandomilast s-a administrat concomitent cu doze multiple de carbamazepină (un inductor puternic al CYP3A) la voluntari sănătoși, expunerea la nerandomilast a scăzut cu 51% pentru ASC și cu 31% pentru Cmax. Atunci când o doză unică de 18 mg nerandomilast s-a administrat concomitent cu doze multiple de bosentan (un inductor moderat al CYP3A) la voluntari sănătoși, expunerea la nerandomilast a scăzut cu 41% pentru ASC și cu 15% pentru Cmax. |
|---|---|
| Intervenție: | Dacă se utilizează concomitent cu inductori puternici sau moderați ai CYP3A, doza recomandată este de 18 mg de două ori pe zi și nu trebuie redusă la 9 mg de două ori pe zi (vezi pct. 4.2). |
| Exemple: | Carbamazepină, sunătoare, rifampicină, fenitoină, bosentan, metamizol |
Pirfenidonă
| Impact clinic: | Utilizarea concomitentă cu pirfenidonă a scăzut expunerea la nerandomilast cu aproximativ 50%, pe baza Cmin,ss observate în studiul de fază 3 efectuat la pacienți cu FPI. Pe baza datelor in vitro, pirfenidona poate induce activitatea CYP3A, ceea ce duce la scăderea expunerii la nerandomilast. Atunci când nerandomilast a fost administrat concomitent cu pirfenidonă la pacienți cu FPI în cadrul acestui studiu de fază 3, nu a fost observată eficacitate la doza de 9 mg, dar a fost observată o reducere a declinului Capacității Vitale Forțate (CVF) la doza de 18 mg (vezi pct. 5.1). |
|---|---|
| Intervenție: | La pacienții care utilizează pirfenidonă, doza recomandată este de 18 mg de două ori pe zi și nu trebuie redusă la 9 mg de două ori pe zi (vezi pct. 4.2). |
Nintedanib
Utilizarea concomitentă cu nintedanib nu a modificat expunerea la nerandomilast pe baza concentrațiilor minime la starea de echilibru.
Efecte ale nerandomilast asupra altor medicamente
Nu au fost observate diferențe relevante clinic în ceea ce privește parametrii farmacocinetici ai următoarelor substanțe active atunci când acestea au fost utilizate concomitent cu nerandomilast: pirfenidonă, nintedanib și midazolam oral (substrat al CYP3A4). Pe baza rezultatelor privind utilizarea concomitentă cu midazolam, nu se anticipează ca nerandomilast să scadă sau să crească expunerea sistemică la alte medicamente care sunt metabolizate în principal prin intermediul CYP3A, de exemplu contraceptive orale.
4.6 Fertilitatea, sarcina și alăptarea
Contracepția
Pe baza constatărilor din studiile efectuate la animale, nerandomilast poate cauza pierderea sarcinii (vezi pct. Sarcina de mai jos și pct. 5.3).
Femeilor aflate la vârsta fertilă trebuie să li se recomande să evite să rămână gravide și să utilizeze metode contraceptive eficace în timpul tratamentului.
Sarcina
Datele provenite din utilizarea nerandomilast la femeile gravide sunt inexistente. Pe baza constatărilor din studiile efectuate la animale, nerandomilast poate cauza pierderea sarcinii (vezi pct. 5.3).
Femeilor aflate la vârsta fertilă trebuie să li se recomande să evite să rămână gravide în timp ce iau Jascayd. Jascayd nu este recomandat în timpul sarcinii și la femei aflate la vârsta fertilă care nu utilizează măsuri contraceptive.
Pacientelor trebuie să li se recomande să își înștiințeze medicul curant dacă rămân gravide sau cred că ar putea fi gravide în timpul tratamentului cu Jascayd. Femeilor gravide și celor aflate la vârsta fertilă trebuie să li se atragă atenția asupra posibilului risc de pierdere fetală.
Alăptarea
Datele privind prezența nerandomilast în laptele uman sau efectele acestuia asupra copilului alăptat sau asupra producției de lapte sunt inexistente. Studiile efectuate la șobolani au evidențiat dovezi de excreție a nerandomilast în lapte (vezi pct. 5.3).
Nu se poate exclude un risc pentru sugari. Alăptarea trebuie întreruptă în timpul tratamentului cu Jascayd.
Fertilitatea
Datele privind impactul nerandomilast asupra fertilității umane sunt inexistente. Nu au fost observate efecte adverse asupra fertilității la masculii și femelele de șobolan la expuneri de 4 ori mai mari decât expunerea la om (vezi pct. 5.3).
4.7 Efecte asupra capacității de a conduce vehicule și de a folosi utilaje
Jascayd nu are nicio influență sau are influență neglijabilă asupra capacității de a conduce vehicule și de a folosi utilaje.
4.8 Reacții adverse
Rezumatul profilului de siguranță
Reacțiile adverse cele mai frecvente sunt diaree și scădere ponderală.
Lista reacțiilor adverse sub formă de tabel
Tabelul 1 prezintă frecvențele reacțiilor adverse pe baza datelor la 52 de săptămâni provenite din două studii clinice de fază III randomizate, controlate cu placebo, în regim dublu-orb (FIBRONEER-IPF la FPI și FIBRONEER-ILD la FPP) cu doze de nerandomilast de 9 mg sau 18 mg de două ori pe zi. Reacțiile adverse sunt prezentate în funcție de clasificarea MedDRA pe aparate, sisteme și organe (ASO).
Frecvențele sunt definite astfel: foarte frecvente (≥ 1/10); frecvente (≥ 1/100 și < 1/10), mai puțin frecvente (≥ 1/1 000 și < 1/100), rare (≥ 1/10 000 și < 1/1 000), foarte rare (< 1/10 000), cu frecvență necunoscută (care nu poate fi estimată din datele disponibile).
Tabelul 1. Reacții adverse
| Clasificarea pe aparate, sisteme și organe | Reacții adverse | Categoria de frecvență | |
| FPIb | FPP | ||
| Tulburări metabolice și de nutriție | Scădere a apetitului alimentar | Frecvente | Frecvente |
| Tulburări gastro-intestinale | Diareea | Foarte frecvente | Foarte frecvente |
| Greață | Frecvente | Frecvente | |
| Tulburări musculo-scheletice și ale țesutului conjunctiv | Dorsalgie | Frecvente | Frecvente |
| Investigații diagnostice | Scădere ponderalăa | Frecvente | Frecvente |
a vezi pct. Descrierea reacțiilor adverse selectate
b Frecvențele au fost calculate excluzând pacienții din grupul cu doză de 9 mg cărora li s-a administrat concomitent pirfenidonă, deoarece această asociere nu este recomandată din cauza unei interacțiuni medicamentoase relevante clinic (vezi pct. 4.2 și pct. 4.5).
Descrierea reacțiilor adverse selectate
Diaree
La majoritatea pacienților tratați cu nerandomilast, diareea a fost ușoară până la moderată ca intensitate și, în general, a survenit în primele 3 luni de tratament.
Majoritatea cazurilor au fost gestionate prin tratament simptomatic cu antidiareice și, dacă a fost cazul, prin reducerea tratamentului de fond cu nintedanib sau pirfenidonă.
Diareea severă a fost raportată mai frecvent la pacienții cărora li se administra nerandomilast în asociere cu nintedanib.
Frecvența diareii a depins de prezența și tipul tratamentului de fond (vezi Tabelul 2).
Tabelul 2. Frecvența diareii în funcție de subgrupele de tratament de fond pe parcursul a 52 săptămâni în studiul FIBRONEER-IPF (pacienți cu FPI) și în studiul FIBRONEER-ILD (pacienți cu FPP).
| FPI (FIBRONEER-IPF) | FPP (FIBRONEER-ILD) | |||||
| Placebo | Nerandomilast 9 mg 2×zi | Nerandomilast 18 mg 2×zi | Placebo | Nerandomilast 9 mg 2×zi | Nerandomilast 18 mg 2×zi | |
| Fără tratament de fond | 8% | 17% | 26% | 16% | 15% | 27% |
| Tratament de fond cu nintedanib | 27% | 49% | 62% | 36% | 48% | 49% |
| Tratament de fond cu pirfenidonă | 8% | n.c.a | 23% | n.c.b | n.c.b | n.c.b |
a Nu este cazul, întrucât doza de nerandomilast 9 mg 2 × zi nu este recomandată la pacienții cărora li se administrează pirfenidonă.
b Nu este cazul, întrucât pirfenidona nu a fost permisă ca tratament de fond în cadrul studiului FIBRONEER-ILD.
2 × zi = de două ori pe zi
FPI
La pacienții tratați în studiul FIBRONEER-IPF, fără tratament de fond pentru FPI, nu a fost raportată diaree severă; în cazul tratamentului de fond cu nintedanib, aceasta a fost raportată la 5% dintre pacienții tratați cu 18 mg, 2% dintre pacienții tratați cu 9 mg și < 1% dintre pacienții tratați cu placebo; în cazul tratamentului de fond cu pirfenidonă, aceasta nu a fost raportată.
Diareea a fost cea mai frecventă reacție adversă asociată cu oprirea tratamentului și a apărut cel mai frecvent în cazul tratamentului de fond cu nintedanib. Fără tratament de fond pentru FPI, opririle tratamentului au avut loc la 1% dintre pacienții tratați cu 18 mg și nu au fost raportate la 9 mg sau placebo; în cazul tratamentului de fond cu nintedanib, la 13% dintre pacienții tratați cu 18 mg, 2% dintre pacienții tratați cu 9 mg și 1% dintre pacienții tratați cu placebo; în cazul tratamentului de fond cu pirfenidonă, nu au fost raportate opriri ale tratamentului la doza de 18 mg sau placebo.
FPP
La pacienții tratați în studiul FIBRONEER-ILD, fără tratament de fond cu nintedanib, nu a fost raportată diaree severă; în cazul tratamentului de fond cu nintedanib, aceasta a fost raportată la 2% dintre pacienții tratați cu 18 mg, 1% dintre pacienții tratați cu 9 mg și < 1% dintre pacienții tratați cu placebo.
Diareea a fost cea mai frecventă reacție adversă asociată cu oprirea tratamentului și a apărut cel mai frecvent în cazul tratamentului de fond cu nintedanib. Fără tratament de fond cu nintedanib, opririle tratamentului au avut loc la 1% dintre pacienții tratați cu 18 mg și nu au fost raportate la pacienții tratați cu 9 mg sau placebo; în cazul tratamentului de fond cu nintedanib, la 4% dintre pacienții tratați cu 18 mg, 3% dintre pacienții tratați cu 9 mg și 1% dintre pacienții tratați cu placebo.
Scădere ponderală
În studiile clinice, scăderea ponderală a debutat după a doua săptămână de tratament și s-a stabilizat după 12 săptămâni de tratament.
FPI
În studiul FIBRONEER-IPF, modificarea medie absolută a greutății corporale de la momentul inițial până în săptămâna 52 a fost -2,6 kg la pacienții tratați cu nerandomilast 18 mg, -2,4 kg la pacienții tratați cu nerandomilast 9 mg și -1,8 kg la pacienții cărora li s-a administrat placebo.
Frecvența scăderii ponderale a depins de prezența și tipul tratamentului de fond pentru FPI: fără tratament de fond pentru FPI, 7% la pacienții tratați cu 18 mg, 1% la pacienții tratați cu 9 mg și 6% la pacienții tratați cu placebo; în cazul tratamentului de fond cu nintedanib, 16% la pacienții tratați cu 18 mg, 13% la pacienții tratați cu 9 mg și 11% la pacienții tratați cu placebo; în cazul tratamentului de fond cu pirfenidonă, 5% la pacienții tratați cu 18 mg și la pacienții tratați cu placebo.
FPP
În studiul FIBRONEER-ILD, modificarea medie absolută a greutății corporale de la momentul inițial până în săptămâna 52 a fost -3,2 kg la pacienții tratați cu nerandomilast 18 mg, -2,0 kg la pacienții tratați cu nerandomilast 9 mg și -2,0 kg la pacienții cărora li s-a administrat placebo.
Frecvența scăderii ponderale a depins de prezența sau absența tratamentului de fond cu nintedanib: fără tratament de fond cu nintedanib, 10% la pacienții tratați cu 18 mg, 5% la pacienții tratați cu 9 mg și 4% la pacienții tratați cu placebo; în cazul tratamentului de fond cu nintedanib, 11% la pacienții tratați cu 18 mg, 9% la pacienții tratați cu 9 mg și 8% la pacienții tratați cu placebo.
Raportarea reacțiilor adverse suspectate
Raportarea reacțiilor adverse suspectate după autorizarea medicamentului este importantă. Acest lucru permite monitorizarea continuă a raportului beneficiu/risc al medicamentului. Profesioniștii din domeniul sănătății sunt rugați să raporteze orice reacție adversă suspectată prin intermediul sistemului național de raportare, astfel cum este menționat în Anexa V.
4.9 Supradozaj
Simptome
În studiile clinice au fost studiate doze unice de până la 48 mg de nerandomilast la voluntari sănătoși, fără dovezi de toxicități care să limiteze doza. Au fost raportate cazuri de supradozaj accidental la pacienții cărora li s-au administrat doze de până la 72 mg/zi timp de până la 17 zile.
Reacțiile adverse observate au fost în concordanță cu profilul de siguranță cunoscut al nerandomilast.
Tratament
În caz de supradozaj, se recomandă ca pacientul să fie monitorizat pentru depistarea oricăror semne sau simptome de reacții adverse și se administrează tratament simptomatic adecvat.
5. PROPRIETĂȚI FARMACOLOGICE
5.1 Proprietăți farmacodinamice
Grupa farmacoterapeutică: imunosupresoare selective, codul ATC: L04AA61
Mecanism de acțiune
Nerandomilast este un inhibitor selectiv al fosfodiesterazei 4 (PDE4) cu o inhibare preferențială a izoenzimei PDE4B față de PDE4A, C și D. Există o selectivitate de 9 ori mai mare față de PDE4D, o selectivitate de 24 ori mai mare față de PDE4A și o selectivitate de 870 ori mai mare față de PDE4C, pe baza datelor in vitro. La dozele recomandate, se pot anticipa inhibarea PDE4B și inhibarea mai slabă a PDE4D. PDE4 hidrolizează și inactivează adenozinul monofosfat ciclic (AMPc). Nerandomilast exercită efecte atât antifibrotice, cât și imunomodulatoare, întrucât inhibarea preferențială a PDE4B crește nivelurile de AMPc intracelular și reduce expresia factorilor de creștere profibrotici și a citokinelor inflamatorii, care sunt supraexprimate în afectarea pulmonară fibrotică.
Efecte farmacodinamice
Electrofiziologie cardiacă
La doze unice de nerandomilast de până la 48 mg (de 2,2 ori mai mult decât expunerea Cmax,ss estimată la doza maximă recomandată la om), nu s-a observat o prelungire semnificativă clinic a intervalului QTc.
Eficacitate și siguranță clinică
Fibroză pulmonară idiopatică (FPI)
Un studiu randomizat, în regim dublu-orb, controlat cu placebo (FIBRONEER-IPF) a evaluat eficacitatea clinică și siguranța nerandomilast la pacienții adulți cu FPI, cu sau fără administrarea unui tratament de fond cu nintedanib sau pirfenidonă. A fost necesar ca pacienții să aibă o capacitate vitală forțată (CVF) mai mare sau egală cu 45% din valoarea prezisă și un factor de transfer gazos prin membrana alveolo-capilară (DLCO) mai mare sau egală cu 25% din valoarea prezisă normală corectată pentru hemoglobină (Hb). 1 177 pacienți au fost randomizați în raport de 1:1:1 pentru a li se administra nerandomilast 9 mg de două ori pe zi, nerandomilast 18 mg de două ori pe zi sau placebo de două ori pe zi timp de cel puțin 52 săptămâni. Randomizarea a fost stratificată în funcție de prezența nintedanib sau a pirfenidonă în comparație cu absența acestor tratamente de fond la momentul inițial. Obiectivul primar de evaluare al studiului a fost reprezentat de modificarea absolută a CVF în ml de la momentul inițial la 52 săptămâni, comparativ cu placebo. Obiectivul-cheie secundar de evaluare a fost reprezentat de timpul până la prima apariție a oricăreia dintre componentele obiectivului de evaluare compozit: prima exacerbare acută a FPI, prima spitalizare din cauze respiratorii sau deces, pe toată durata studiului. Pacienții au fost monitorizați pentru o perioadă mediană de 14,6 luni la momentul evaluării principale și de 17,0 luni la evaluarea de final a studiului.
Populația de studiu a fost formată din 83% bărbați și 17% femei, cu o vârstă medie de 70 ani (interval: 42-90 de ani). 31% dintre pacienți aveau vârsta de 75 de ani și peste. 68% din populația de studiu au fost de rasă caucaziană, 32% asiatică și 0,5% negroidă/afro-americană. Hipertensiunea pulmonară a fost raportată la 3% dintre pacienți la momentul inițial. 78% dintre pacienți urmau un tratament stabil cu nintedanib (46%) sau cu pirfenidonă (32%) și 22% nu urmau niciunul dintre aceste tratamente (15% dintre pacienți nu fuseseră tratați anterior și 8% opriseră anterior tratamentul cu nintedanib sau pirfenidonă). La momentul inițial, CVF medie a fost 2 843 ml și 78% din valoarea normală prezisă. Pacienții cărora li se administra tratament de fond cu nintedanib sau pirfenidonă au avut boală mai avansată la momentul inițial comparativ cu pacienții cărora nu li se administra tratament de fond, așa cum s-a reflectat printr-o valoare CVF % prezisă medie mai mică (77% față de 82%), o valoare DLCO % prezisă medie mai mică (50% față de 55%), o durată medie mai lungă de la primul diagnostic (3,7 ani față de 2,8 ani) și o utilizare mai frecventă a oxigenului suplimentar (23% față de 16%).
Modificarea CVF față de momentul inițial
Per total, obiectivul primar de evaluare reprezentat de modificarea absolută a CVF (în ml) față de momentul inițial la 52 de săptămâni la pacienții cărora li s-a administrat nerandomilast a manifestat o îmbunătățire semnificativă statistic comparativ cu pacienții cărora li s-a administrat placebo. Declinul mediu ajustat la pacienții cărora li s-a administrat nerandomilast în doze de 18 mg sau 9 mg de două ori pe zi a fost -115 ml, respectiv -139 ml, în timp ce în grupul cu placebo s-a observat un declin mediu ajustat de -183 ml. Diferența respectivă dintre tratament și grupul cu placebo a fost 69 ml (IÎ 95%: 30, 107; valoarea p: 0,0005) și 45 ml (IÎ 95%: 6, 83; valoarea p: 0,0222).
La pacienții cărora li se administra pirfenidonă ca tratament de fond pentru FPI s-a observat o interacțiune între medicamente (vezi pct. 4.5). La acești pacienți nu s-a observat niciun efect al tratamentului în cazul administrării de nerandomilast 9 mg de două ori pe zi.
Rezultatele aferente obiectivului primar de evaluare la populația globală și în funcție de tratamentul de fond pentru FPI pentru dozele de nerandomilast de 18 mg și 9 mg față de placebo sunt prezentate în Figura 1, respectiv Figura 2.
Figura 1. Modificarea absolută a CVF (ml) față de momentul inițial la 52 de săptămâni în studiul
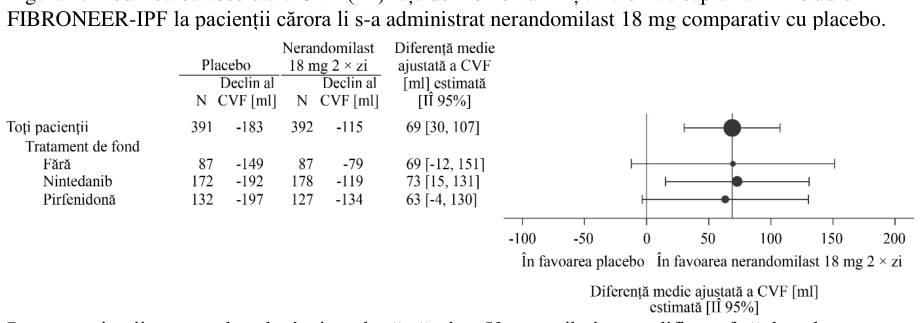
Pentru pacienții care au decedat înainte de săptămâna 52 s-a atribuit o modificare față de valoarea inițială echivalentă cu percentila 10.
2 × zi = de două ori pe zi
Figura 2. Modificarea absolută a CVF (ml) față de momentul inițial la 52 de săptămâni în studiul
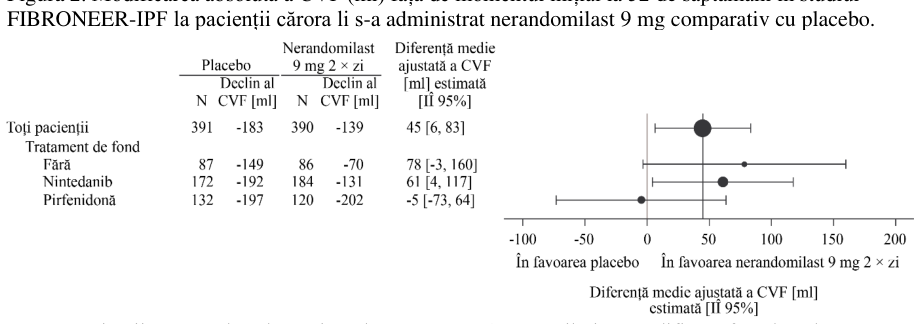
Pentru pacienții care au decedat înainte de săptămâna 52 s-a atribuit o modificare față de valoarea inițială echivalentă cu percentila 10.
2 × zi = de două ori pe zi
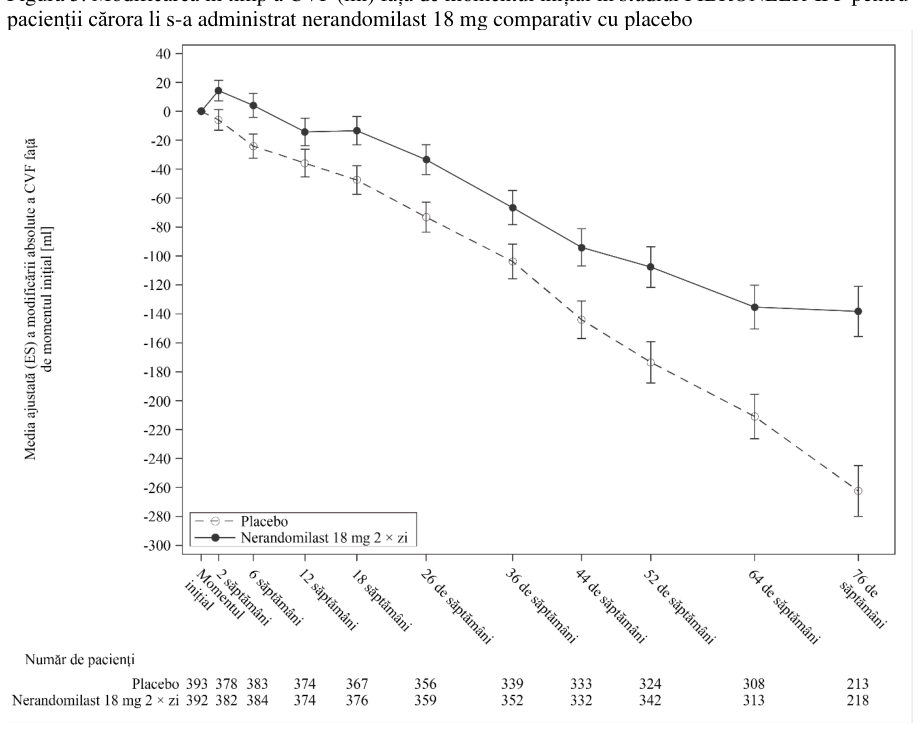
Figura 3 prezintă modificarea CVF în timp față de momentul inițial la pacienții cărora li s-a administrat nerandomilast 18 mg de două ori pe zi, comparativ cu placebo echivalent. Atunci când s-a efectuat graficul modificării medii ajustate în timp a CVF față de momentul inițial, curbele au început să se separe în săptămâna 2 și au continuat să fie divergente până în săptămâna 52 și după aceasta. Acest efect în timp a fost observat în mod consecvent în toate subgrupurile, în funcție de tratamentul de fond pentru FPI.
Figura 3. Modificarea în timp a CVF (ml) față de momentul inițial în studiul FIBRONEER-IPF pentru
2 × zi = de două ori pe zi
Timpul până la prima exacerbare acută a FPI, prima spitalizare din cauze respiratorii sau deces
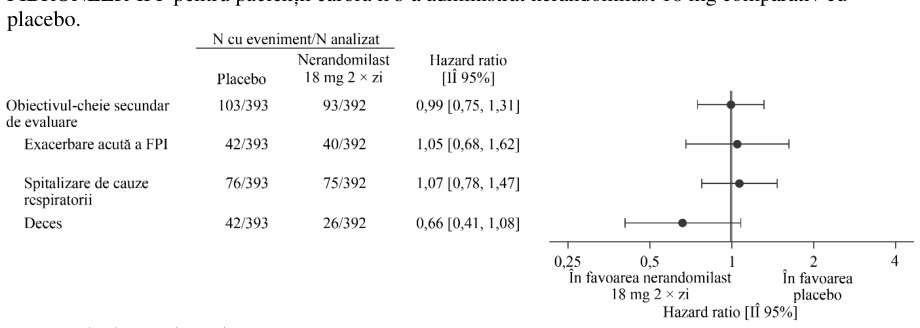
Obiectivul-cheie secundar de evaluare compozit a fost reprezentat de timpul până la primul eveniment de exacerbare acută a FPI, spitalizare din cauze respiratorii sau deces, pe toată durata studiului. Exacerbarea acută a FPI a fost definită ca agravare acută sau apariție a dispneei, în mod tipic cu durata sub o lună, tomografie computerizată cu opacitate nouă bilaterală în geam mat și/sau consolidare suprapusă pe un pattern de fond concordant cu FPI și deteriorare neexplicată complet prin insuficiență cardiacă sau supraîncărcare lichidiană. Nu s-au adjudecat nici exacerbările acute ale FPI, nici spitalizările din cauze respiratorii. În general, nu au existat diferențe semnificative statistic între tratamentele din grupurile cu nerandomilast 18 mg sau 9 mg comparativ cu placebo pentru obiectivulcheie secundar de evaluare compozit. La momentul analizei principale, evenimentele aferente obiectivului-cheie secundar de evaluare au survenit la 85 de pacienți (22%) din grupul cu 18 mg, la 79 de pacienți (20%) din grupul cu 9 mg și la 80 de pacienți (20%) din grupul cu placebo. Comparativ cu placebo, hazard ratio (HR) pentru timpul până la primul eveniment a fost 1,17 (IÎ 95%: 0,86; 1,59; p = 0,3102) pentru doza de 18 mg și 1,03 (IÎ 95%: 0,75; 1,41; p = 0,8568) pentru doza de 9 mg.
Vezi Figura 4 și Figura 5 pentru rezultatele nerandomilast 18 mg și 9 mg față de placebo în ceea ce privește obiectivul-cheie secundar de evaluare și componentele acestuia pe durata studiului FIBRONEER-IPF la momentul evaluării de final a studiului.
Figura 4. Exacerbare acută a FPI, spitalizare din cauze respiratorii sau deces pe durata studiului FIBRONEER-IPF pentru pacienții cărora li s-a administrat nerandomilast 18 mg comparativ cu
2 × zi = de două ori pe zi
Figura 5. Exacerbare acută a FPI, spitalizare din cauze respiratorii sau deces pe durata studiului FIBRONEER-IPF pentru pacienții cărora li s-a administrat nerandomilast 9 mg comparativ cu
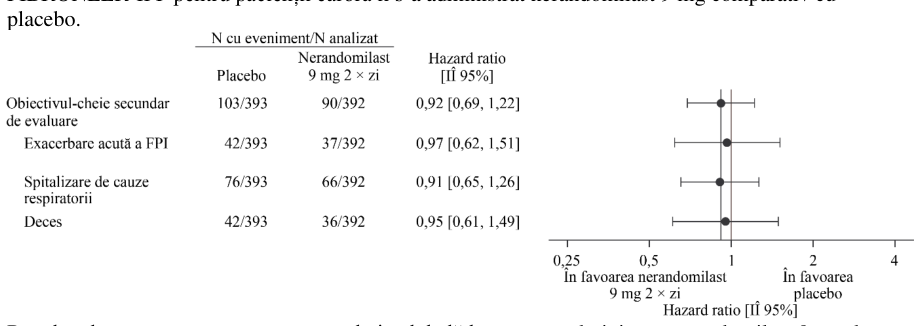
Rezultatele sunt prezentate pentru populația globală la care s-a administrat nerandomilast 9 mg de două ori pe zi față de placebo echivalent.
2 × zi = de două ori pe zi
La evaluarea de final a studiului, decesul a survenit la 26 de pacienți (7%) din grupul cu 18 mg, 36 de pacienți (9%) din grupul cu 9 mg și 42 de pacienți (11%) din grupul cu placebo. Comparativ cu placebo, hazard ratio pentru timpul până la deces a fost 0,66 (IÎ 95%: 0,41; 1,08) pentru doza de 18 mg și 0,95 (IÎ 95%: 0,61; 1,49) pentru doza de 9 mg.
Figura 6 și Figura 7 prezintă analiza timpului până la deces pe tot parcursul studiului (analiza de final al studiului) în grupurile cu doze de nerandomilast de 18 mg, respectiv 9 mg, față de placebo echivalent pentru subgrupuri, în funcție de tratamentul de fond.
Figura 6. Timp până la deces pe durata studiului FIBRONEER-IPF pentru pacienții cărora li s-a
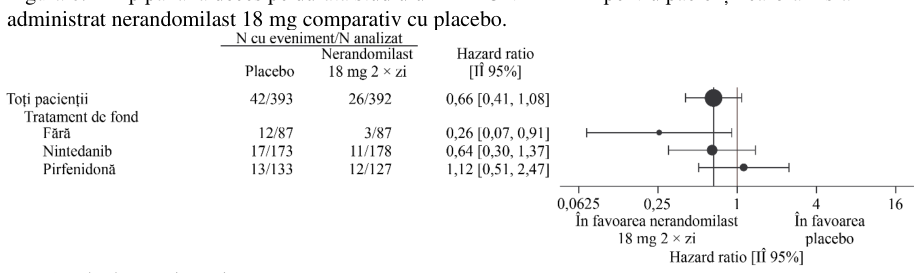
2 × zi = de două ori pe zi
Figura 7. Timp până la deces pe durata studiului FIBRONEER-IPF pentru pacienții cărora li s-a
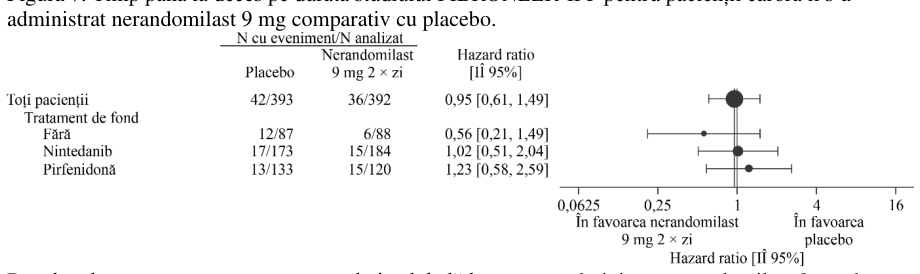
Rezultatele sunt prezentate pentru populația globală la care s-a administrat nerandomilast 9 mg de două ori pe zi față de placebo echivalent.
2 × zi = de două ori pe zi
Fibroză pulmonară progresivă (FPP)
Un studiu randomizat, în regim dublu-orb, controlat cu placebo (FIBRONEER-ILD) a evaluat eficacitatea clinică și siguranța nerandomilast la pacienți adulți cu FPP. Pacienții cu FPP au fost selectați dacă aveau fibroză relevantă (caracteristici fibrotice peste 10%) la tomografia computerizată de înaltă rezoluție (HRCT) și se prezentau cu semne clinice de progresie (definită ca un declin al capacității vitale forțate (CVF) mai mare sau egal cu 10%, un declin al CVF mai mare sau egal cu 5% și mai mică de 10% cu agravare a simptomelor respiratorii sau a rezultatului imagistic sau o agravare a simptomelor respiratorii și agravare a rezultatului imagistic, toate acestea în intervalul de 24 luni anterior selecției). A fost necesar ca pacienții să aibă o CVF mai mare sau egală cu 45% din valoarea prezisă și un factor de transfer prin membrana alveolo-capilară (DLCO) mai mare sau egală cu 25% din valoarea prezisă normală corectată pentru hemoglobină (Hb). Pacienții eligibili urmau sau nu un tratament de fond stabil cu nintedanib. 1 178 pacienți au fost randomizați în raport de 1:1:1 pentru a li se administra nerandomilast 9 mg de două ori pe zi, nerandomilast 18 mg de două ori pe zi sau placebo de două ori pe zi timp de cel puțin 52 de săptămâni. Randomizarea a fost stratificată în funcție de prezența sau absența tratamentului de fond cu nintedanib sau în funcție de pattern-ul de pe tomografia computerizată de înaltă rezoluție (HRCT) (pattern fibrotic de pneumonie interstițială uzuală (UIP) sau UIP-like față de alte pattern-uri fibrotice) utilizând o evaluare centrală.
Obiectivul primar de evaluare a studiului a fost reprezentat de modificarea absolută a CVF în ml de la momentul inițial la 52 săptămâni, comparativ cu placebo. Obiectivul-cheie secundar de evaluare a fost reprezentat de timpul până la prima apariție a oricăreia dintre componentele obiectivului de evaluare compozit: prima exacerbare acută a pneumopatiei interstițiale difuze (PID), prima spitalizare din cauze respiratorii sau deces, pe toată durata studiului. Pacienții au fost monitorizați pentru o perioadă mediană de 15,4 luni la momentul evaluării principale și de 17,2 luni la evaluarea de final a studiului.
Populația de studiu a fost formată din 56% bărbați și 44% femei, cu o vârstă medie de 66 ani (interval: 26-88 de ani). 20% dintre pacienți aveau vârsta de 75 de ani și peste. 58% din populația de studiu au fost de rasă caucaziană, 39% asiatică și 1% negroidă sau afro-americană. Hipertensiunea pulmonară a fost raportată la 5% dintre pacienți la momentul inițial.
44% dintre pacienți urmau un tratament stabil cu nintedanib și 56% nu erau tratați cu nintedanib (44% dintre pacienți nu fuseseră tratați anterior și 12% opriseră anterior tratamentul cu nintedanib). La HRCT inițială, 71% prezentau un pattern fibrotic UIP sau UIP-like și 29% dintre pacienți prezentau alte pattern-uri fibrotice. Diagnosticele clinice de PID subiacentă au fost PID autoimune (28%), pneumonită de hipersensibilitate (20%), pneumopatie interstițială idiopatică neclasificabilă (20%), pneumopatie interstițială idiopatică nespecifică (19%) și alte PID-uri (14%). La momentul inițial, CVF medie a fost 2 353 ml și 70% din valoarea normală prezisă. Pacienții cărora li se administra tratament de fond cu nintedanib au avut boală mai avansată la momentul inițial comparativ cu pacienții cărora nu li se administra tratament de fond, așa cum s-a reflectat printr-o valoare CVF % prezisă medie ușor mai mică (69% față de 71%), o valoare DLCO % prezisă medie mai mică (45% față de 52%), o durată medie ușor mai lungă de la primul diagnostic de PID (4,4 ani față de 4,0 ani) și o utilizare mai frecventă a oxigenului suplimentar (38% față de 19%).
Modificarea CVF față de momentul inițial
Per total, obiectivul primar de evaluare reprezentat de modificarea absolută a CVF (în ml) față de momentul inițial la 52 de săptămâni la pacienții cărora li s-a administrat nerandomilast a manifestat o îmbunătățire semnificativă statistic comparativ cu pacienții cărora li s-a administrat placebo.
Declinul mediu ajustat la pacienții cărora li s-a administrat nerandomilast în doze de 18 mg sau 9 mg de două ori pe zi a fost -99 ml, respectiv -85 ml, în timp ce în grupul cu placebo s-a observat un declin mediu ajustat de -166 ml. Diferența respectivă dintre tratament și grupul cu placebo a fost 67 ml (IÎ 95%: 32, 102; valoarea p: 0,0002) și 81 ml (IÎ 95%: 46, 116; valoarea p: < 0,0001).
Evaluarea primară a fost consecventă în toate subgrupurile prespecificate în funcție de prezența sau absența tratamentului de fond cu nintedanib, pattern-ul HRCT și diagnosticul clinic de PID subiacentă. Vezi Figura 8 și Figura 9.
Figura 8. Modificarea absolută a CVF (ml) față de momentul inițial la 52 de săptămâni în studiul
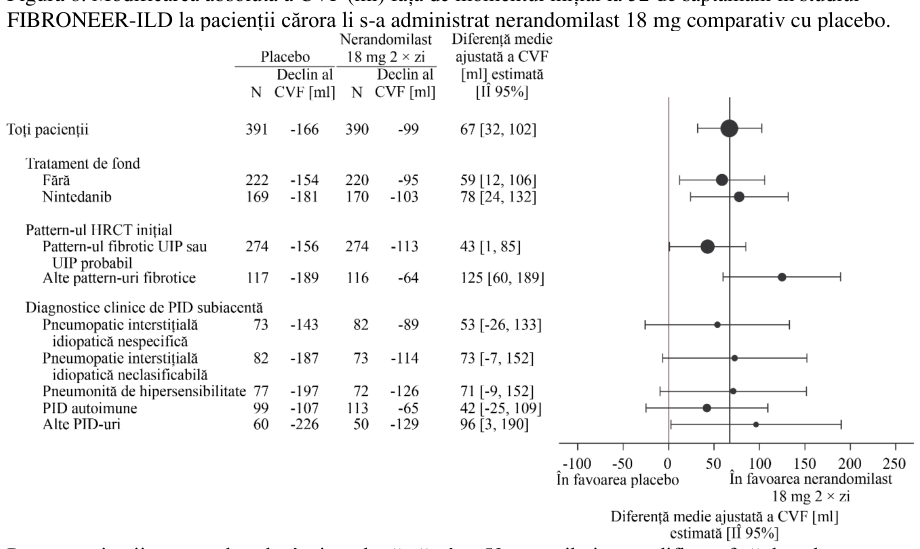
Pentru pacienții care au decedat înainte de săptămâna 52 s-a atribuit o modificare față de valoarea inițială echivalentă cu percentila 10.
2 × zi = de două ori pe zi
Figura 9. Modificarea absolută a CVF (ml) față de momentul inițial la 52 de săptămâni în studiul
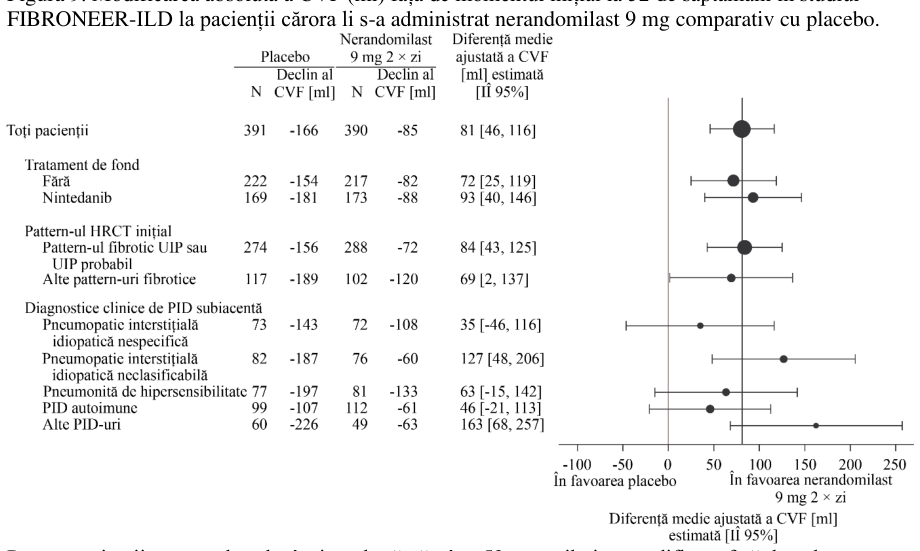
Pentru pacienții care au decedat înainte de săptămâna 52 s-a atribuit o modificare față de valoarea inițială echivalentă cu percentila 10.
2 × zi = de două ori pe zi
Figura 10 prezintă modificarea CVF în timp față de momentul inițial la pacienții cărora li s-a administrat nerandomilast 18 mg de două ori pe zi, comparativ cu placebo. Atunci când s-a efectuat graficul modificării medii ajustate în timp a CVF față de momentul inițial, curbele au început să se separe în săptămâna 2 și separarea s-a menținut până în săptămâna 52 și după aceasta. Acest efect în timp a fost observat în mod consecvent indiferent de tratamentul de fond cu nintedanib.
Figura 10. Modificarea în timp a CVF (ml) față de momentul inițial în studiul FIBRONEER-ILD
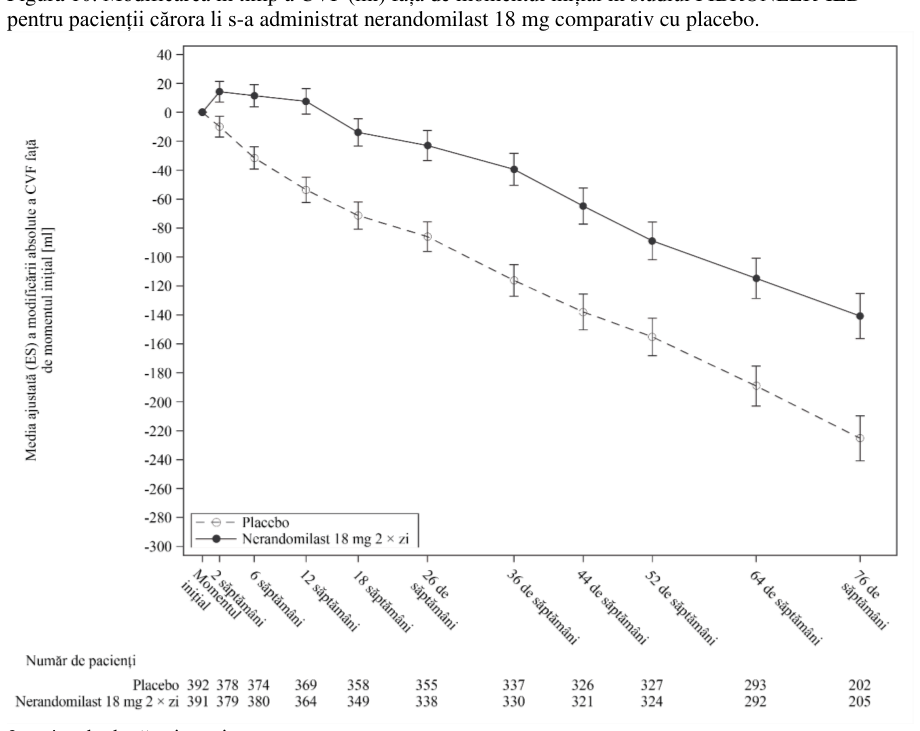
2 × zi = de două ori pe zi
Timpul până la prima exacerbare acută a PID, prima spitalizare din cauze respiratorii sau deces
Obiectivul-cheie secundar de evaluare compozit a fost reprezentat de timpul până la primul eveniment de exacerbare acută a PID, spitalizare din cauze respiratorii sau deces, pe toată durata studiului. Exacerbarea acută a PID a fost definită ca agravare acută sau apariție a dispneei, în mod tipic cu durata sub o lună, tomografie computerizată cu opacitate nouă bilaterală în geam mat și/sau consolidare suprapusă pe un pattern de fond concordant cu PID fibrozantă și deteriorare neexplicată complet prin insuficiență cardiacă sau supraîncărcare lichidiană. Nu s-au adjudecat nici exacerbările acute ale PID, nici spitalizările din cauze respiratorii.
Riscul pentru obiectivul-cheie secundar de evaluare a fost mai mic numeric pentru ambele grupuri cu doze de nerandomilast comparativ cu placebo. La momentul evaluării principale, evenimentele aferente obiectivului-cheie secundar de evaluare au survenit la 95 de pacienți (24%) din grupul cu 18 mg, 110 pacienți (28%) din grupul cu 9 mg și 122 de pacienți (31%) din grupul cu placebo. Comparativ cu placebo, hazard ratio pentru timpul până la primul eveniment a fost 0,77 (IÎ 95%: 0,59; 1,01; valoarea p = 0,0602) pentru doza de 18 mg și 0,88 (IÎ 95%: 0,68; 1,14; valoarea p = 0,3398) pentru doza de 9 mg.
Vezi Figura 11 și Figura 12 pentru rezultatele nerandomilast 18 mg și 9 mg față de placebo în ceea ce privește obiectivul-cheie secundar de evaluare și componentele acestuia pe durata studiului FIBRONEER-ILD la momentul evaluării finale a studiului.
Figura 11. Exacerbare acută a PID, spitalizare din cauze respiratorii sau deces pe durata studiului FIBRONEER-ILD pentru pacienții cărora li s-a administrat nerandomilast 18 mg comparativ cu
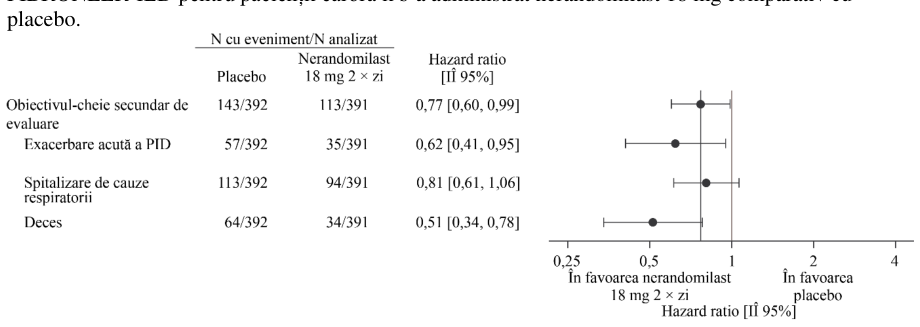
2 × zi = de două ori pe zi
Figura 12. Exacerbare acută a PID, spitalizare din cauze respiratorii sau deces pe durata studiului FIBRONEER-ILD pentru pacienții cărora li s-a administrat nerandomilast 9 mg comparativ cu
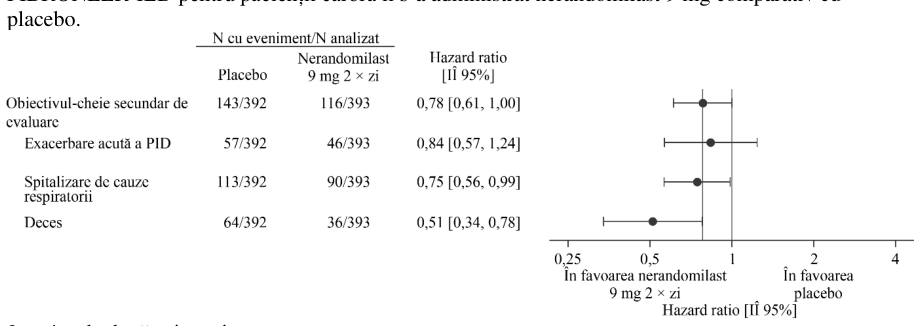
2 × zi = de două ori pe zi
Rezultatele aferente obiectivului-cheie secundar de evaluare au fost în general consecvente indiferent de tratamentul de fond cu nintedanib sau de pattern-ul HRCT.
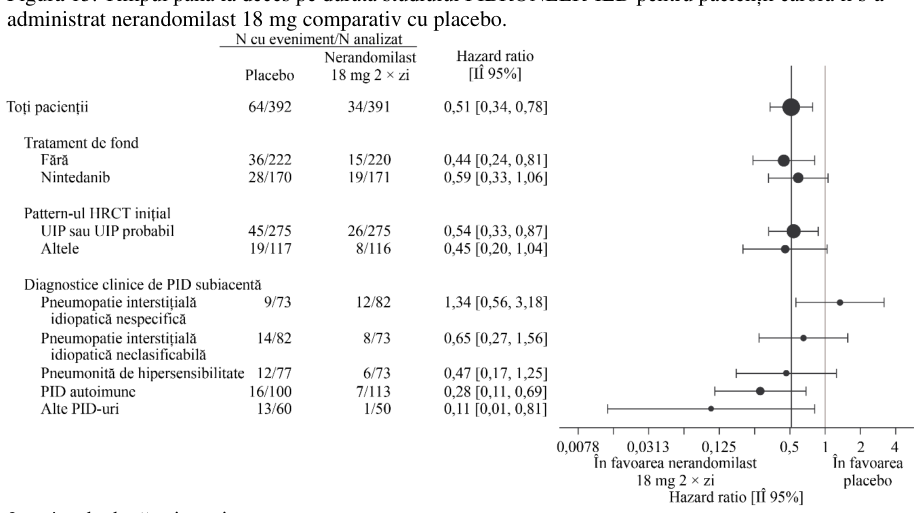
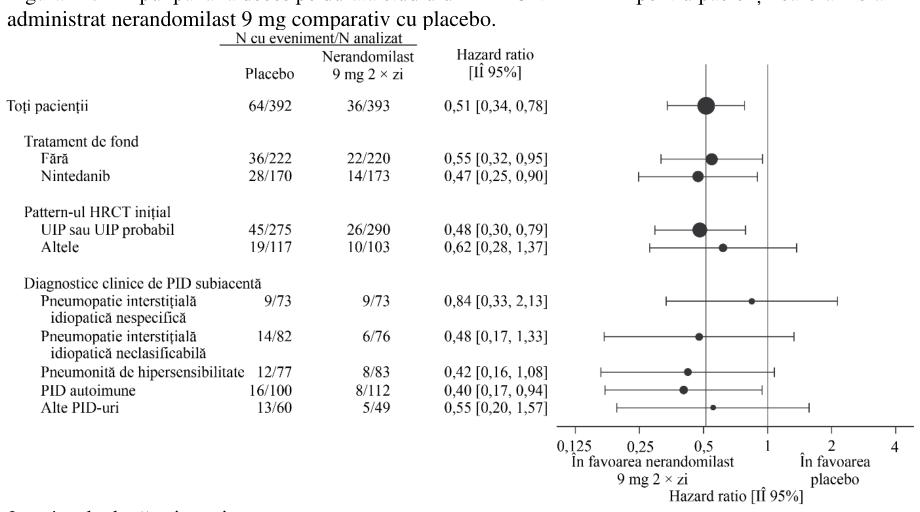
La evaluarea finală a studiului, decesul a survenit la 34 de pacienți (9%) din grupul cu 18 mg, 36 de pacienți (9%) din grupul cu 9 mg și 64 de pacienți (16%) din grupul cu placebo. Comparativ cu placebo, hazard ratio pentru timpul până la deces a fost 0,51 (IÎ 95%: 0,34; 0,78) pentru doza de 18 mg și 0,51 (IÎ 95%: 0,34; 0,78) pentru doza de 9 mg.
Figura 13 și Figura 14 prezintă analiza timpului până la deces pe tot parcursul studiului (analiza de final al studiului) în grupurile cu doze de nerandomilast 18 mg, respectiv 9 mg, față de placebo echivalent pentru subgrupuri, în funcție de tratamentul de fond și modelul HRCT, precum și în funcție de diagnosticul clinic de PID subiacentă.
Figura 13. Timpul până la deces pe durata studiului FIBRONEER-ILD pentru pacienții cărora li s-a
2 × zi = de două ori pe zi
Figura 14. Timpul până la deces pe durata studiului FIBRONEER-ILD pentru pacienții cărora li s-a
2 × zi = de două ori pe zi
Copii și adolescenți
Agenția Europeană pentru Medicamente a amânat temporar obligația de depunere a rezultatelor studiilor efectuate cu Jascayd la una sau mai multe subgrupe de copii și adolescenți în pneumopatia interstițială difuză fibrozantă (vezi pct. 4.2 pentru informații privind utilizarea la copii și adolescenți).
5.2 Proprietăți farmacocinetice
Parametrii farmacocinetici ai nerandomilast au fost caracterizați la voluntari sănătoși, pacienți cu FPI și pacienți cu FPP. Nu au fost observate diferențe relevante clinic între aceste grupuri în ceea ce privește parametrii farmacocinetici ai nerandomilast.
Absorbție
Nerandomilast a atins concentrații plasmatice maxime (Cmax) la un timp median (Tmax) de 1,00-1,25 ore (interval: 0,5-4 ore) după administrarea orală a dozelor de 9 mg și 18 mg.
Biodisponibilitatea orală absolută a nerandomilast a fost 73% (IÎ 90%: 67-79%).
Administrarea de nerandomilast 18 mg împreună cu o masă foarte calorică și cu conținut crescut de grăsimi, nu a modificat expunerea la nerandomilast într-o măsură relevantă clinic (ASC a crescut cu aproximativ 15%, iar Cmax a scăzut cu aproximativ 14%).
Distribuție
După o administrare intravenoasă unică de nerandomilast, media geometrică a volumului de distribuție Vss a fost de aproximativ 94 l (gCV 32,0%). In vitro, nerandomilast a fost un substrat al proteinei transportoare gp-P, dar nu și al BCRP, OATP1B1, OATP1B3, OAT1, OAT3 și OCT2.
In vitro, legarea nerandomilast de proteina plasmatică umană a fost 77%, fără să depindă de concentrație.
La voluntarii sănătoși, nerandomilast s-a distribuit preferențial în plasmă cu un raport sânge-plasmă de 0,6-0,8.
Metabolizare
Nerandomilast este metabolizat în principal prin oxidare de către CYP3A și prin glucuronidare de către mai multe enzime ale uridin-5′-difosfo-glucuronoziltransferazei.
După o administrare orală unică, nerandomilast a fost principala componentă circulantă, reprezentând aproximativ 50% din radioactivitatea circulantă.
După mai multe administrări orale de nerandomilast 12 mg de două ori pe zi, singurul metabolit major identificat în plasmă la starea de echilibru a fost metabolitul di-oxidativ BI 764333/M480(4). Acest metabolit inactiv farmacologic a reprezentat 12% din materialul plasmatic total la starea de echilibru, constând atât din compusul original, cât și din toți metaboliții acestuia.
Nerandomilast are un atom de sulf chiral, iar Jascayd conține predominant nerandomilast pur chiral (R-enantiomer). După administrarea orală de nerandomilast, inversia chirală de la R-enantiomer la S-enantiomer are loc prin metabolizare. S-enantiomerul a fost identificat ca un metabolit minor (3% din radioactivitatea circulantă totală) al nerandomilast și este inactiv farmacologic. R-enantiomerul activ farmacologic a rămas ca enantiomer circulant predominant.
Eliminare
După mai multe doze orale de nerandomilast 18 mg de două ori pe zi, timpul de înjumătățire plasmatică terminal a fost de aproximativ 10-17 ore, iar media geometrică a clearance-ului plasmatic aparent la starea de echilibru a fost 274 ml/min, cu o variabilitate interindividuală (gCV%) de 23,6%. După administrarea orală a unei doze unice de nerandomilast 18 mg marcat radioactiv, aproximativ 95% din doză a fost recuperat în decurs de 9 zile după administrare, din care 58% a fost recuperat în materiile fecale (13% în formă nemodificată) și 36% a fost recuperat în urină (12% în formă nemodificată).
Liniaritate/Non-liniaritate
Nerandomilast a manifestat o farmacocinetică proporțională cu doza după administrarea orală atât a unor doze unice (0,06-48 mg), cât și a unor doze multiple (1-18 mg de două ori pe zi).
După administrarea orală de nerandomilast 18 mg de două ori pe zi, starea de echilibru a fost atinsă în decurs de 4 zile, cu un raport de acumulare de până la 1,38, pe baza ASC și Cmax.
FC la grupe speciale de pacienți
Vârstă, sex, origine etnică, insuficiență renală sau hepatică
Nu au fost observate diferențe semnificative clinic în ceea ce privește parametrii farmacocinetici ai nerandomilast pe baza vârstei (18-90 de ani), sexului, originii etnice (hispanic/latino sau nonhispanic/latino), insuficienței renale ușoare, moderate și severe (RFGe ≥ 15 și < 90 ml/min pe baza formulei CKD-EPI) sau insuficienței hepatice ușoare (clasa A Child Pugh) sau moderate (clasa B Child Pugh). Nu au fost studiați subiecți cu boală renală în stadiu terminal și nici subiecți cu insuficiență hepatică severă (clasa C Child Pugh).
Rasă
Pacienții asiatici prezintă o concentrație minimă de nerandomilast cu până la 47% mai mare decât pacienții caucazieni. Nu se anticipează ca acest efect să fie semnificativ clinic.
Greutate corporală
O analiză FC populațională a arătat o expunere mai mare la nerandomilast la pacienții cu greutate corporală mai mică și o expunere mai mică la pacienții cu greutate corporală mai mare. Nu se anticipează ca impactul greutății corporale asupra concentrațiilor plasmatice de nerandomilast să fie semnificativ clinic.
Relație(i) farmacocinetică(e)/farmacodinamică(e)
Creșterile concentrațiilor minime de nerandomilast la starea de echilibru au fost asociate cu o eficacitate îmbunătățită la pacienții cu FPI și FPP, așa cum se arată printr-un declin mai mic al Capacității Vitale Forțate (CVF) absolute față de momentul inițial în decurs de 52 săptămâni.
5.3 Date preclinice de siguranță
Toxicologie generală
Datele non-clinice nu au evidențiat niciun risc special pentru om pe baza studiilor convenționale farmacologice privind evaluarea siguranței, genotoxicitatea și carcinogenitatea. Nu există dovezi de potențial fototoxic.
Au fost efectuate studii privind toxicitatea după doze repetate la șobolani, porci miniaturali și maimuțe. Vasculopatia (inflamație, hemoragie și necroză a vaselor de sânge) a fost principala constatare observată la șobolan și porc miniatural. Nu au fost observate efecte adverse vasculare la maimuțele cărora li s-au administrat doze de până la 30 mg/kg/zi (de 10 ori mai mult decât expunerea la om pe baza ASC la doza maximă recomandată la om (DMRO) (vezi pct. 4.2)). Efectele adverse vasculare observate la șobolani și porci miniaturali au afectat diferite țesuturi (adică mezenteral și tractul GI la șobolani, inima și plămânii la porci miniaturali). În studiile de lungă durată nu au fost observate modificări adverse vasculare la șobolani la doza de 2 mg/kg/zi și au fost observate modificări vasculare la un porc miniatural la doza de 3 mg/kg/zi (ambele echivalente cu expunerea la om, pe baza ASC la DMRO). Marja de expunere la maimuță, considerată cea mai relevantă specie pentru om, sugerează că primatele sunt mai puțin sensibile la efectele vasculare decât alte specii.
În studiile de toxicologie efectuate la maimuțe la expuneri mai mari decât de 10 ori expunerea la om pe baza ASC la DMRO s-au observat emeză și efecte cardiace (degenerare focală sau necroză neînsoțită de modificări vasculare).
Toxicitate asupra funcției de reproducere și dezvoltării
Fertilitate și dezvoltare embrionară timpurie
În cadrul unui studiu asupra fertilității la șobolani masculi, administrarea de nerandomilast în doză de 6 mg/kg/zi (de aproximativ 4 ori mai mare decât expunerea la om pe baza ASC la DMRO) nu a evidențiat efecte asupra împerecherii, fertilității sau indicilor spermatici.
La femelele de șobolan s-a observat scăderea indicilor de împerechere și fertilitate la cea mai mare doză testată de 9 mg/kg/zi (de aproximativ 9 ori mai mare decât expunerea la om pe baza ASC la DMRO) și acestea au fost asociate cu toxicitate generală. Nu au fost observate astfel de efecte la nivelul fără efecte adverse observate (NOAEL) al dozei de 6 mg/kg/zi (de aproximativ 4 ori mai mare decât expunerea la om la DMRO). În cadrul studiilor asupra fertilității și dezvoltării embrionare timpurii și dezvoltării embriofetale, la șobolani s-a observat o creștere a resorbțiilor timpurii la doze ≥ 6 mg/kg/zi. Nu au fost observate astfel de efecte la doza NOAEL de 3 mg/kg/zi (de aproximativ 3 ori mai mare decât expunerea la om la DMRO).
Femelele de maimuță mature sexual cărora li s-a administrat nerandomilast timp de 39 de săptămâni au prezentat o prelungire sporadică a ciclului menstrual la niveluri ale dozelor de 10 mg/kg/zi și 30 mg/kg/zi (de aproximativ 3 sau 10 ori mai mari decât expunerea la om pe baza ASC la DMRO). Ciclurile menstruale nu au fost afectate la maimuță la doza de 3 mg/kg/zi (echivalentă cu expunerea la om pe baza ASC la DMRO).
Nu au fost observate modificări ale ciclurilor estrale la femelele de șobolan.
Dezvoltare embriofetală
După administrarea de nerandomilast marcat radioactiv la femele gestante de șobolan, a fost detectată radioactivitate în placentă, în sângele și țesuturile embriofetale, ceea ce sugerează traversarea barierei placentare.
Studiile de dezvoltare embriofetală efectuate la șobolani și iepuri nu au evidențiat teratogenitate, variații scheletice sau fetotoxicitate la doze de până la cele mai crescute niveluri testate de 9 mg/kg/zi, respectiv 15 mg/kg/zi, echivalent cu de 7 ori, respectiv de 4 ori mai mari decât expunerea la om pe baza ASC la DMRO. La șobolani s-a observat mortalitate embriofetală cauzată de pierderea postimplantare asociată cu o creștere a resorbției timpurii la doza de 6 mg/kg/zi (de 5 ori mai mare decât expunerea la om pe baza ASC la DMRO) administrată din ziua de gestație 6 până în ziua 17. Nu a fost observată mortalitate embriofetală la șobolani și iepuri la doza NOAEL de 3 mg/kg/zi, respectiv 15 mg/kg/zi (de aproximativ 3 ori, respectiv 4 ori mai mare decât expunerea la om pe baza ASC la DMRO).
Dezvoltare prenatală și postnatală
În cadrul unui studiu de dezvoltare prenatală și postnatală cu stabilirea intervalului de doze efectuat la șobolani, administrarea unei doze de 6 mg/kg/zi (de aproximativ 5-6 ori mai mare decât expunerea la om la DMRO) la mamă, din ziua 6 de gestație până în ziua 6 de lactație, a determinat greutate mai scăzută a puilor. În cadrul studiului pivot de dezvoltare prenatală și postnatală, nerandomilast administrat la femele gestante de șobolani din ziua 6 de gestație până în ziua 20 de lactație nu a determinat efecte adverse asupra performanțelor materne sau toxicitate sau asupra dezvoltării, comportamentului și performanțelor reproductive ale generației F1 (pui) până la cea mai mare doză testată de 3 mg/kg/zi (de aproximativ 2 ori mai mare decât expunerea la om pe baza ASC la DMRO). În acest studiu, nerandomilast a fost prezent în plasma puilor de șobolan în perioada de lactație. În cadrul unui studiu privind secreția de lapte, efectuat cu o doză unică la femele lactante de șobolan, cărora li s-a administrat pe cale orală o doză de nerandomilast marcat radioactiv, au fost observate concentrații similare de radioactivitate totală în laptele și plasma femelelor lactante, concentrația radioactivă maximă fiind observată la 1 oră după administrarea dozei, care s-a redus semnificativ până la 24 ore după administrarea dozei. Concentrația de radioactivitate totală în laptele animalelor nu prezice neapărat concentrația de substanță activă în laptele uman.
6. PROPRIETĂȚI FARMACEUTICE
6.1 Lista excipienților
Comprimate filmate 9 mg
Lactoză monohidrat
Celuloză microcristalină
Hidroxipropilceluloză
Croscarmeloză sodică
Stearat de magneziu
Hipromeloză 2910
Talc
Manitol
Macrogol 8000
Oxid galben de fier (E172)
Comprimate filmate 18 mg
Lactoză monohidrat
Celuloză microcristalină
Hidroxipropilceluloză
Croscarmeloză sodică
Stearat de magneziu
Hipromeloză 2910
Talc
Manitol
Macrogol 8000
Oxid roșu de fier (E172)
Oxid negru de fier (E172)
6.2 Incompatibilități
Nu este cazul.
6.3 Perioada de valabilitate
2 ani
6.4 Precauții speciale pentru păstrare
A se păstra în ambalajul original pentru a fi protejat de lumină.
Acest medicament nu necesită condiții de temperatură speciale de păstrare.
6.5 Natura și conținutul ambalajului
Blistere cu doze unitare perforate din PVC/aluminiu.
Ambalaje cu 10 × 1, 30 × 1 sau 60 × 1 comprimate filmate.
Flacon din PEÎD cu sistem de închidere securizat pentru copii.
Ambalaje cu 60 sau 180 de comprimate filmate.
Este posibil ca nu toate mărimile de ambalaj să fie comercializate.
6.6 Precauții speciale pentru eliminarea reziduurilor [și alte instrucțiuni de manipulare]
Orice medicament neutilizat sau material rezidual trebuie eliminat în conformitate cu reglementările locale.
7. DEȚINĂTORUL AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
Boehringer Ingelheim International GmbH
Binger Strasse 173
55216 Ingelheim am Rhein
Germania
8. NUMĂRUL(ELE) AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
Jascayd 9 mg comprimate filmate
EU/1/26/2040/001
EU/1/26/2040/002
EU/1/26/2040/003
EU/1/26/2040/004
EU/1/26/2040/005
Jascayd 18 mg comprimate filmate
EU/1/26/2040/006
EU/1/26/2040/007
EU/1/26/2040/008
EU/1/26/2040/009
EU/1/26/2040/010
9. DATA PRIMEI AUTORIZĂRI SAU A REÎNNOIRII AUTORIZAȚIEI
Data primei autorizări:
10. DATA REVIZUIRII TEXTULUI
Informații detaliate privind acest medicament sunt disponibile pe site-ul Agenției Europene pentru Medicamente https://www.ema.europa.eu.