CAVOLEY 6 mg
Prospect
- 1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
- 2. COMPOZIȚIA CALITATIVĂ ȘI CANTITATIVĂ
- 3. FORMA FARMACEUTICĂ
-
4. DATE CLINICE
- 4.1 Indicații terapeutice
- 4.2 Doze și mod de administrare
- 4.3 Contraindicații
- 4.4 Atenționări și precauții speciale pentru utilizare
- 4.5 Interacțiuni cu alte medicamente și alte forme de interacțiune
- 4.6 Fertilitatea, sarcina și alăptarea
- 4.7 Efecte asupra capacității de a conduce vehicule și de a folosi utilaje
- 4.8 Reacții adverse
- 4.9 Supradozaj
- 5. PROPRIETĂȚI FARMACOLOGICE
- 6. PROPRIETĂȚI FARMACEUTICE
- 7. DEȚINĂTORUL AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
- 8. NUMĂRUL(ELE) AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
- 9. DATA PRIMEI AUTORIZĂRI SAU A REÎNNOIRII AUTORIZAȚIEI
- 10. DATA REVIZUIRII TEXTULUI
- 1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
- 2. DECLARAREA SUBSTANȚEI(SUBSTANȚELOR) ACTIVE
- 3. LISTA EXCIPIENȚILOR
- 4. FORMĂ FARMACEUTICĂ ȘI CONȚINUTUL
- 5. MODUL ȘI CALEA (CĂILE) DE ADMINISTRARE
- 6. ATENȚIONARE SPECIALĂ PRIVIND FAPTUL CĂ MEDICAMENTUL NU TREBUIE
- 7. ALTĂ(E) ATENȚIONARE(ĂRI) SPECIALĂ(E), DACĂ ESTE(SUNT) NECESARĂ(E)
- 8. DATA DE EXPIRARE
- 9. CONDIȚII SPECIALE DE PĂSTRARE
- 10. PRECAUȚII SPECIALE PRIVIND ELIMINAREA MEDICAMENTELOR
- 11. NUMELE ȘI ADRESA DEȚINĂTORULUI AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
- 12. NUMĂRUL(ELE) AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
- 13. SERIA DE FABRICAȚIE
- 14. CLASIFICARE GENERALĂ PRIVIND MODUL DE ELIBERARE
- 15. INSTRUCȚIUNI DE UTILIZARE
- 16. INFORMAȚII ÎN BRAILLE
- 17. IDENTIFICATOR UNIC - COD DE BARE BIDIMENSIONAL
- 18. IDENTIFICATOR UNIC - DATE LIZIBILE PENTRU PERSOANE
- 1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI ȘI CALEA(CĂILE) DE
- 2. MODUL DE ADMINISTRARE
- 3. DATA DE EXPIRARE
- 4. SERIA DE FABRICAȚIE
- 5. CONȚINUT PE MASĂ, VOLUM SAU UNITATEA DE DOZĂ
- 6. ALTE INFORMAȚII
- 1. Ce este Cavoley și pentru ce se utilizează ?
- 2. Ce trebuie să știți înainte să utilizați Cavoley ?
- 3. Cum să utilizați Cavoley ?
- 4. Reacții adverse posibile
- 5. Cum se păstrează Cavoley ?
- 6. Conținutul ambalajului și alte informații
1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
Cavoley 6 mg soluție injectabilă în seringă preumplută
2. COMPOZIȚIA CALITATIVĂ ȘI CANTITATIVĂ
Fiecare seringă preumplută conține pegfilgrastim* 6 mg în 0,6 ml soluție injectabilă. Concentrația este de 10 mg/ml, dacă se iau în calcul numai proteinele**.
* Produs în celule de Escherichia coli prin tehnologia ADN-ului recombinant urmată de conjugare cu polietilenglicol (PEG).
** Concentrația este de 20 mg/ml dacă este inclus fragmentul PEG.
Potența acestui medicament nu trebuie comparată cu cea a unei alte proteine pegilate sau non-pegilate din aceeași clasă terapeutică. Pentru mai multe informații, vezi pct. 5.1.
Excipienți cu efect cunoscut:
Fiecare seringă preumplută conține 0,02 mg polisorbat 20 (E432) și sorbitol 30 mg (E420),
Pentru lista tuturor excipienților, vezi pct. 6.1.
3. FORMA FARMACEUTICĂ
Soluție injectabilă (Injecţie).
Soluție limpede, incoloră
4. DATE CLINICE
4.1 Indicații terapeutice
Reducerea duratei neutropeniei și a incidenței neutropeniei febrile la pacienții adulți tratați cu chimioterapie citotoxică pentru neoplasme maligne (cu excepția leucemiei mieloide cronice și a sindroamelor mielodisplazice).
4.2 Doze și mod de administrare
Terapia cu Cavoley trebuie inițiată și supravegheată de medici specializați în oncologie și/sau hematologie.
Doze
O doză de 6 mg (o singură seringă preumplută) de Cavoley este recomandată pentru fiecare ciclu de chimioterapie, cu administrare la cel puțin 24 ore după chimioterapia citotoxică.
Grupe speciale de pacienți
Copii și adolescenți
Siguranța și eficacitatea Cavoley la copii nu au fost încă stabilite. Datele disponibile în prezent sunt descrise la pct. 4.8, 5.1 și 5.2, dar nu se poate face nicio recomandare privind dozele.
Insuficiență renală
Nu se recomandă modificarea dozei în cazul pacienților cu insuficiență renală, inclusiv în cazul celor cu boală renală în stadiu terminal.
Mod de administrare
Cavoley este pentru administrare subcutanată. Injecțiile se administrează la nivelul coapsei, abdomenului sau părții superioare a brațului. Pentru instrucțiuni privind manipularea medicamentului înainte de administrare, vezi pct. 6.6.
4.3 Contraindicații
Hipersensibilitate la substanța activă sau la oricare dintre excipienții enumerați la pct. 6.1.
4.4 Atenționări și precauții speciale pentru utilizare
Trasabilitate
Pentru a avea sub control trasabilitatea factorilor de stimulare a coloniilor granulocitare (G-CSF), numele și numărul lotului medicamentului administrat trebuie înregistrate cu atenție în dosarul pacientului.
Pacienți cu leucemie mieloidă sau sindroame mielodisplazice
Datele clinice limitate sugerează un efect comparabil asupra timpului de recuperare al neutropeniei severe pentru pegfilgrastim în comparație cu filgrastim, la pacienții cu leucemie mieloidă acută (LMA) de novo (vezi pct. 5.1). Totuși, efectele pe termen lung ale pegfilgrastimului nu au fost stabilite în LMA; prin urmare, trebuie folosit cu precauție la această grupă de pacienți.
G-CSF poate promova creșterea celulelor mieloide in vitro, efecte similare putând fi observate in vitro și la anumite celule non-mieloide.
Siguranța și eficacitatea pegfilgrastimului nu au fost investigate la pacienții cu sindroame mielodisplazice, leucemie mieloidă cronică și la pacienții cu LMA secundară; prin urmare, nu trebuie utilizat la acești pacienți. Trebuie acordată o atenție specială diagnosticului diferențial între transformarea blastică a leucemiei mieloide cronice și LMA.
Siguranța și eficacitatea administrării pegfilgrastimului la pacienții cu LMA de novo cu vârsta < 55 ani cu anomalii citogenice t(15;17) nu au fost încă stabilite.
Siguranța și eficacitatea pegfilgrastimului nu au fost investigate la pacienții tratați cu doze mari de chimioterapie. Acest medicament nu trebuie utilizat pentru a crește doza de chimioterapie citotoxică peste regimul de doze convenit.
Reacții adverse pulmonare
Au fost raportate reacții adverse pulmonare, mai ales pneumonie interstițială, după administrarea G-CSF. Pacienții cu istoric recent de infiltrate pulmonare sau pneumonie prezintă un risc crescut (vezi pct. 4.8).
Semnele pulmonare nou apărute, cum sunt tusea, febra și dispneea, în asociere cu semne radiologice de infiltrate pulmonare și deteriorarea funcției respiratorii împreună cu un număr de neutrofile crescut, pot fi semne preliminare ale sindromului de detresă respiratorie acută (SDRA). În această situație, administrarea pegfilgrastimului va fi oprită la cererea medicului și se va administra tratamentul adecvat (vezi pct. 4.8).
Glomerulonefrită
La pacienții tratați cu filgrastim și pegfilgrastim s-au raportat cazuri de glomerulonefrită. În general, evenimentele de glomerulonefrită s-au remis după scăderea dozei de filgrastim și pegfilgrastim sau după retragerea acestora. Se recomandă monitorizarea sumarului de urină.
Sindromul de permeabilitate capilară
După administrarea de factor de stimulare a coloniilor granulocitare s-a raportat sindrom de permeabilitate capilară, care este caracterizat prin hipotensiune arterială, hipoalbuminemie, edeme și hemoconcentrație. Pacienții care dezvoltă simptome ale sindromului de permeabilitate capilară trebuie monitorizați îndeaproape și trebuie să li se administreze tratament simptomatic standard, care poate necesita utilizarea măsurilor de terapie intensivă (vezi pct. 4.8).
Splenomegalie și ruptură splenică
Au fost raportate cazuri în general asimptomatice de splenomegalie și cazuri de ruptură splenică, incluzând cazuri letale, după administrarea de pegfilgrastim (vezi pct. 4.8). Prin urmare, mărimea splinei trebuie atent monitorizată (de exemplu: examen clinic, ecografie). Diagnosticul de ruptură splenică trebuie avut în vedere la pacienții care raportează durere la nivelul părții superioare stângi a abdomenului sau al extremității omoplatului.
Trombocitopenie și anemie
Tratamentul cu pegfilgrastim în monoterapie nu exclude trombocitopenia și anemia, întrucât chimioterapia mielosupresivă în doze întregi este menținută conform regimului prestabilit. Se recomandă monitorizarea periodică a numărului de trombocite și a hematocritului. Trebuie procedat cu precauție specială la administrarea în monoterapie sau în combinație de medicamente antineoplazice despre care se știe că produc trombocitopenie severă.
Sindrom mielodisplazic şi leucemie mieloidă acută la pacienţi cu cancer de sân şi cancer pulmonar
În perioada studiului observaţional de după punerea pe piaţă, pegfilgrastim administrat concomitent cu chimioterapia şi/sau radioterapia a fost asociat cu dezvoltarea sindromului mielodisplazic (SMD) şi a leucemiei mieloide acute (LMA) la pacienţi cu cancer de sân şi cancer pulmonar (vezi pct. 4.8). Pacienții tratați în aceste condiții trebuie monitorizați pentru semne și simptome ale SMD/LMA.
Siclemie
La pacienții cu siclemie în formă heterozigotă sau drepanocitoză, crizele de siclemie au fost asociate cu utilizarea pegfilgrastimului (vezi pct. 4.8). Prin urmare, medicii trebuie să fie precauți atunci când prescriu pegfilgrastim la pacienții cu siclemie în formă heterozigotă sau drepanocitoză, să monitorizeze parametrii clinici adecvați și testele de laborator și să fie atenți la posibila asociere a acestui medicament cu splenomegalia și crizele vaso-ocluzive.
Leucocitoză
Un număr de leucocite (LEU) de 100 x 109/l sau mai mare a fost observat la mai puțin de 1% dintre pacienții tratați cu pegfilgrastim. O astfel de creștere a numărului de leucocite este tranzitorie, fiind de obicei observată la 24-48 ore după administrare, și este concordantă cu efectele farmacodinamice ale acestui medicament. În concordanță cu efectele clinice și cu potențialul de leucocitoză, numărătoarea LEU trebuie efectuată la intervale regulate pe durata terapiei. Dacă numărul de leucocite depășește limita inferioară așteptată de 50 x 109/l, administrarea acestui medicament trebuie oprită imediat.
Hipersensibilitate
La pacienții tratați cu pegfilgrastim s-a raportat hipersensibilitate, inclusiv reacții anafilactice, care au apărut în cursul tratamentului inițial sau ulterior. La pacienții cu hipersensibilitate semnificativă clinic se va înceta definitiv tratamentul cu pegfilgrastim. Nu se administrează pegfilgrastim la pacienții cu antecedente de hipersensibilitate la pegfilgrastim sau filgrastim. În eventualitatea apariției unei reacții alergice grave, trebuie administrată o terapie adecvată, cu urmărirea atentă a pacientului timp de mai multe zile.
Sindromul Stevens-Johnson
Sindromul Stevens-Johnson (SJS), care poate pune viaţa în pericol sau poate fi letal, a fost raportat rar în asociere cu tratamentul cu pegfilgrastim. În cazul în care un pacient a dezvoltat SJS în urma utilizării pegfilgrastim, pacientul respectiv nu trebuie să reînceapă tratamentul cu pegfilgrastim în niciun moment.
Imunogenitate
Similar tuturor proteinelor folosite în scop terapeutic, există un potențial imunogen. Rata de generare a anticorpilor anti-pegfilgrastim este în general scăzută. Așa cum seste de așteptat pentru toate medicamentele biologice, se formează anticorpi de legare; cu toate acestea, până în prezent aceștia nu s-au asociat cu activitate neutralizantă.
Aortită
Aortita a fost raportată la subiecți sănătoși și la pacienți diagnosticaţi cu neoplasme după administrarea G-CSF. Printre simptomele prezentate se numără febră, durere abdominală, stare generală de rău, dorsalgie și creștere a valorilor markerilor inflamatori (de exemplu, proteina C reactivă și numărul de leucocite). În majoritatea cazurilor, aortita a fost diagnosticată prin scanare CT și, în general, s-a remis după întreruperea administrării de G-CSF (vezi pct. 4.8).
Mobilizarea CPSP (celule progenitoare din sângele periferic)
Siguranța și eficacitatea Cavoley în mobilizarea celulelor progenitoare din sângele periferic la pacienți sau donori sănătoși nu au fost evaluate în mod adecvat.
Alte precauții speciale
Activitatea hematopoietică mărită a măduvei osoase, ca răspuns la terapia cu factor de creștere, a fost asociată cu rezultate pozitive tranzitorii ale examenelor de scintigrafie osoasă. Acest lucru trebuie luat în considerare atunci când se interpretează rezultatele examenelor de scintigrafie osoasă.
Excipienți
Sorbitol (E420)
Acest medicament conține 30 mg de sorbitol în fiecare seringă preumplută, care este echivalent cu 50 mg/ml. Efectul aditiv al administrării concomitente a medicamentelor conținând sorbitol (sau fructoză) sau al aportului alimentar de sorbitol (sau fructoză) trebuie luat în considerare.
Sodiu
Acest medicament conține sodiu mai puțin de 1 mmol (23 mg) per doza de 6 mg, adică practic „nu conține sodiu”.
Polisorbat 20 (E432)
Acest medicament conţine 0,02 mg de polisorbat 20 în fiecare seringă preumplută. Polisorbații pot provoca reacții alergice.
4.5 Interacțiuni cu alte medicamente și alte forme de interacțiune
Din cauza sensibilității potențiale a celulelor mieloide cu diviziune rapidă la chimioterapia citotoxică, pegfilgrastim trebuie administrat cu cel puțin 24 ore după administrarea chimioterapiei citotoxice. În studiile clinice, pegfilgrastimul a fost administrat în condiții de siguranță cu 14 zile înaintea chimioterapiei.
Utilizarea concomitentă a pegfilgrastimului cu orice medicament chimioterapic nu a fost evaluată la pacienți. Modelele animale au evidențiat că administrarea concomitentă de pegfilgrastim și de 5-fluorouracil (5-FU) sau de alți antimetaboliți a potențat mielosupresia.
Interacțiunile posibile cu alți factori de creștere hematopoietici și cu citokine nu au fost investigate în mod specific în studiile clinice.
Potențialul interacțiunii cu litiul, care induce, de asemenea, eliberarea neutrofilelor, nu a fost studiat în mod specific. Nu există dovezi că o asemenea interacțiune ar fi dăunătoare.
Siguranța și eficacitatea pegfilgrastimului nu au fost evaluate la pacienții cărora li se administrează chimioterapie asociată cu mielosupresie tardivă, de exemplu nitrozuree.
Nu s-au efectuat studii privind interacțiunile specifice sau privind metabolizarea; totuși, studiile clinice nu au indicat o interacțiune a pegfilgrastimului cu niciun alt medicament.
4.6 Fertilitatea, sarcina și alăptarea
Sarcina
Datele provenite din utilizarea pegfilgrastimului la femeile gravide sunt inexistente sau limitate. Studiile la animale au evidențiat efecte toxice asupra funcției de reproducere (vezi pct. 5.3). Pegfilgrastimul nu este recomandat în timpul sarcinii și la femei aflate la vârsta fertilă care nu utilizează măsuri contraceptive.
Alăptarea
Există informații insuficiente cu privire la excreția pegfilgrastimului/metaboliților acestuia în laptele uman. Nu se poate exclude un risc pentru nou-născuți/sugari. Trebuie luată decizia fie de a întrerupe alăptarea, fie de a se abține de la tratamentul cu pegfilgrastim având în vedere beneficiul alăptării pentru copil și beneficiul tratamentului pentru femeie.
Fertilitatea
Pegfilgrastimul nu a afectat performanțele de reproducere sau fertilitatea la masculii sau femelele de șobolan, la doze cumulate săptămânale de aproximativ 6 până la 9 ori mai mari decât doza recomandată la om (bazat pe suprafață corporală) (vezi pct. 5.3).
4.7 Efecte asupra capacității de a conduce vehicule și de a folosi utilaje
Pegfilgrastimul nu are nicio influență sau are influență neglijabilă asupra capacității de a conduce vehicule și de a folosi utilaje.
4.8 Reacții adverse
Rezumatul profilului de siguranță
Reacțiile adverse cel mai frecvent raportate au fost durerea osoasă (foarte frecventă [≥ 1/10]) și durerea musculo-scheletică (frecventă [(≥ 1/100 și < 1/10]). Durerea osoasă a fost, în general, de severitate ușoară până la moderată, tranzitorie și, la majoritatea pacienților, a putut fi controlată cu analgezice standard.
Reacțiile de hipersensibilitate, incluzând erupții cutanate tranzitorii, urticarie, angioedem, dispnee, eritem, hiperemie facială și hipotensiune arterială au apărut în timpul tratamentului inițial sau ulterior cu pegfilgrastim (mai puțin frecvente [(≥ 1/1 000 și < 1/100]). La pacienții la care se administrează pegfilgrastim pot apărea reacții alergice grave, inclusiv anafilaxie (mai puțin frecvente) (vezi pct. 4.4).
După administrarea de factor stimulator al coloniilor granulocitare, la pacienții diagnosticați cu neoplasme aflați sub tratament chimioterapic s-a raportat mai puțin frecvent (≥ 1/1 000 și < 1/100) sindromul de permeabilitate capilară, care poate pune viața în pericol, dacă tratamentul este administrat cu întârziere; vezi pct. 4.4 și pct. „Descrierea anumitor reacții adverse” de mai jos.
Splenomegalia, în general asimptomatică, este mai puțin frecventă.
Ruptura splenică, inclusiv unele cazuri letale, este raportată mai puțin frecvent după administrarea de pegfilgrastim (vezi pct. 4.4).
Au fost raportate mai puțin frecvent reacții adverse pulmonare, inclusiv pneumonie interstițială, edem pulmonar, infiltrate pulmonare și fibroză pulmonară. Mai puțin frecvent, cazurile s-au soldat cu insuficiență respiratorie sau sindrom de detresă respiratorie acută (SDRA), care pot fi letale (vezi pct. 4.4).
Au fost raportate cazuri izolate de crize de siclemie la pacienții cu siclemie în formă heterozigotă sau cu drepanocitoză (mai puțin frecvente la pacienții cu drepanocitoză) (vezi pct. 4.4).
Lista reacțiilor adverse sub formă de tabel
Datele din tabelul de mai jos descriu reacțiile adverse raportate în studiile clinice și provenite din raportările spontane. În fiecare grupă de frecvență, reacțiile adverse sunt prezentate în ordinea descrescătoare a gravității.
Tabelul 1: Lista reacțiilor adverse
| Baza de date MedDRA pe aparate, sisteme și organe | Reacții adverse | |||
| Foarte frecvente (≥ 1/10) | Frecvente (≥ 1/100 și < 1/10) | Mai puțin frecvente (≥ 1/1 000 și < 1/100) | Rare (≥ 1/10 000 și < 1/1 000) | |
| Tumori benigne, maligne şi nespecificate (incluzând chisturi şi polipi) | Sindrom mielodisplazic1 Leucemie mieloidă acută1 | |||
| Tulburări hematologice și limfatice | Trombocitopenie1 Leucocitoză1 | Siclemie cu criză siclemică2 Splenomegalie2 Ruptură splenică2 | ||
| Tulburări ale sistemului imunitar | Reacții de hipersensibilitate Anafilaxie | |||
| Tulburări metabolice și de nutriție | Creșteri ale valorilor acidului uric | |||
| Tulburări ale sistemului nervos | Cefalee1 | |||
| Tulburări vasculare | Sindrom de permeabilitate capilară1 | Aortită | ||
| Tulburări respiratorii, toracice și mediastinale | Sindrom de detresă respiratorie acută2 Reacții adverse pulmonare (pneumonie interstițială, edem pulmonar, infiltrate pulmonare și fibroză pulmonară) Hemoptizie | Hemoragie pulmonară | ||
| Tulburări gastro- intestinale | Greață1 | |||
| Afecțiuni cutanate și ale țesutului subcutanat | Sindrom Sweet (dermatoză neutrofilică febrilă acută)1,2 Vasculită cutanată1,2 | Sindromul Stevens- Johnson | ||
| Tulburări musculo- scheletice și ale țesutului conjunctiv | Durere osoasă | Durere musculo- scheletică (mialgie, artralgie, dureri ale extremităților, dorsalgie, durere musculo- scheletică, durere cervicală) | ||
| Tulburări renale și ale căilor urinare | Glomerulonefrită2 | |||
| Tulburări generale și la nivelul locului de administrare | Durere la locul injectării1; Durere toracică, alta decât durerea cardiacă | Reacții la locul injectării2 | ||
| Investigații diagnostice | Creșteri ale valorilor lactat dehidrogenazei și fosfatazei alcaline1 Creșteri tranzitorii ale valorilor testelor funcționale hepatice pentru ALT sau AST1 | |||
1 A se vedea punctul „Descrierea anumitor reacții adverse” de mai jos.
2 Această reacție adversă a fost identificată prin supravegherea după punerea pe piață, dar nu a fost observată în studiile clinice randomizate, controlate, la adulți. Categoria de frecvență a fost estimată printr-un calcul statistic pe baza a 1 576 pacienți cărora li s-a administrat pegfilgrastim în nouă studii clinice randomizate.
Descrierea anumitor reacții adverse
Au fost raportate cazuri mai puțin frecvente de sindrom Sweet, deși în unele cazuri este posibil ca afecțiunea malignă hematologică de fond să fi avut rol în etiologie.
La pacienți tratați cu pegfilgrastim au fost raportate evenimente de vasculită cutanată mai puțin frecvente. Mecanismul vasculitei la pacienții cărora li se administrează pegfilgrastim nu este cunoscut.
Au apărut reacții la locul injectării, inclusiv eritem la locul injectării (mai puțin frecvent) și durere la locul injectării (frecventă) în timpul tratamentului inițial sau ulterior cu pegfilgrastim.
Au fost raportate cazuri frecvente de leucocitoză (număr de leucocite (LEU) > 100 x 109/l) (vezi pct. 4.4).
Creșterile reversibile ușoare până la moderate ale valorilor acidului uric și fosfatazei alcaline, fără efecte clinice asociate, au fost mai puțin frecvente; creșterile reversibile, ușoare până la moderate ale lactat dehidrogenazei, fără efecte clinice asociate, au fost mai puțin frecvente la pacienții cărora li s-a administrat pegfilgrastim după chimioterapie citotoxică.
La pacienții cărora li s-a administrat chimioterapie au fost observate foarte frecvent greață și cefalee.
Au fost observate cazuri mai puțin frecvente de creșteri ale valorilor testelor funcționale hepatice (TFH) pentru ALT (alanin aminotransferază) sau AST (aspartat aminotransferază), la pacienți cărora li s-a administrat pegfilgrastim după chimioterapie citotoxică. Aceste creșteri sunt tranzitorii și se revine la valorile inițiale.
Au fost raportate cazuri frecvente de trombocitopenie.
A fost observat un risc crescut de SMD/LMA după tratamentul cu pegfilgrastim administrat concomitent cu chimioterapie și/sau radioterapie într-un studiu epidemiologic efectuat la pacienți cu cancer de sân şi cancer pulmonar (vezi pct. 4.4).
După punerea pe piață, în condițiile de utilizare a factorilor de stimulare a coloniilor granulocitare s-au raportat cazuri de sindrom de permeabilitate capilară. Acestea au apărut în general la pacienți cu neoplasme maligne avansate, sepsis, care utilizau multiple medicamente chimioterapice sau se aflau sub tratament prin afereză (vezi pct. 4.4).
Copii și adolescenți
Experiența la copii și adolescenți este limitată. A fost observată o frecvență mai mare a reacțiilor adverse grave la copiii mai mici cu vârsta cuprinsă între 0-5 ani (92%), în comparație cu copiii mai mari cu vârsta cuprinsă între 6-11 ani, respectiv adolescenții cu vârsta cuprinsă între 12-21 ani (80% și 67%) și adulți. Cea mai frecventă reacție adversă raportată a fost durerea osoasă (vezi pct. 5.1 și 5.2).
Raportarea reacțiilor adverse suspectate
Raportarea reacțiilor adverse suspectate după autorizarea medicamentului este importantă. Acest lucru permite monitorizarea continuă a raportului beneficiu/risc al medicamentului. Profesioniștii din domeniul sănătății sunt rugați să raporteze orice reacție adversă suspectată prin intermediul sistemului național de raportare, astfel cum este menționat în Anexa V.
4.9 Supradozaj
Doze unice de 300 µg/kg s-au administrat subcutanat la un număr limitat de voluntari sănătoși și pacienți cu neoplasm pulmonar non-microcelular, fără apariția de reacții adverse grave. Evenimentele adverse au fost similare cu cele apărute la pacienții cărora li s-au administrat doze mai mici de pegfilgrastim.
5. PROPRIETĂȚI FARMACOLOGICE
5.1 Proprietăți farmacodinamice
Grupa farmacoterapeutică: imunostimulatoare, factor de stimulare a coloniilor; codul ATC: L03AA13.
Cavoley este un medicament biosimilar. Informații detaliate sunt disponibile pe site-ul Agenției Europene pentru Medicamente https://www.ema.europa.eu.
Factorul de stimulare a coloniilor granulocitare (G-CSF) uman este o glicoproteină care reglează producerea și eliberarea de neutrofile din măduva osoasă. Pegfilgrastimul este un conjugat covalent al G-CSF uman recombinant (r-metHuG-CSF) cu o singură moleculă de 20 kd polietilenglicol (PEG). Pegfilgrastimul este o formă cu durată de acțiune prelungită a filgrastimului, datorită clearance-ului renal redus. S-a evidențiat că pegfilgrastimul și filgrastimul au moduri de acțiune identice, determinând creșterea pronunțată a numărului de neutrofile în circulația periferică în decurs de 24 ore, cu creșteri minore ale numărului de monocite și/sau a limfocite. Similar filgrastimului, neutrofilele produse ca răspuns la administrarea de pegfilgrastim au o funcție normală sau crescută, așa cum s-a demonstrat în testele funcției chemotactice și fagocitare. Similar altor factori de creștere hematopoietici, G-CSF a prezentat in vitro proprietăți de stimulare a celulelor endoteliale umane. In vitro, G-CSF poate induce creșterea celulelor mieloide, inclusiv a celulelor maligne, iar in vitro pot apărea efecte similare și asupra anumitor celule non-mieloide.
În două studii pivot randomizate, în regim dublu-orb la pacienți cu cancer de sân în stadiul II-IV, cu risc crescut, aflați sub terapie mielosupresivă constând în doxorubicină și docetaxel, utilizarea pegfilgrastimului în doză unică per ciclu, a redus durata neutropeniei și incidența neutropeniei febrile în mod similar cu efectele observate la administrarea zilnică de filgrastim (un număr median de 11 administrări zilnice). În absența tratamentului de susținere cu factor de creștere, s-a raportat că acest regim a determinat o durată medie de 5-7 zile a neutropeniei de grad 4 și o incidență de 30-40% a neutropeniei febrile. Într-un studiu (n = 157) în care s-a utilizat o doză fixă de pegfilgrastim 6 mg, durata medie a neutropeniei de grad 4 în grupul tratat cu pegfilgrastim a fost de 1,8 zile, în comparație cu 1,6 zile în grupul tratat cu filgrastim (diferență 0,23 zile, IÎ 95% -0,15, 0,63). În întreg studiul, incidența neutropeniei febrile a fost de 13% la pacienții tratați cu pegfilgrastim, în comparație cu 20 % la pacienții tratați cu filgrastim (diferență 7 %, IÎ 95% -19 %, 5%). Într-un al doilea studiu (n = 310), în care s-a utilizat o doză ajustată în funcție de greutate (100 mcg/kg), durata medie a neutropeniei de grad 4 în grupul tratat cu pegfilgrastim a fost de 1,7 zile, în comparație cu 1,8 zile în grupul tratat cu filgrastim (diferență 0,03 zile, IÎ 95% -0,36, 0,30). În general, rata neutropeniei febrile a fost de 9% la pacienții tratați cu pegfilgrastim și de 18 % la pacienții tratați cu filgrastim (diferență 9%, IÎ 95% - 16,8%, -1,1%).
Într-un studiu placebo-controlat, în regim dublu-orb, la pacienți cu cancer de sân, efectul pegfilgrastimului asupra incidenței neutropeniei febrile a fost evaluat în urma administrării unui regim chimioterapic asociat unei incidențe a neutropeniei febrile de 10-20% (docetaxel 100 mg/m2 la intervale de 3 săptămâni pentru 4 cicluri). Nouă sute douăzeci și opt de pacienți au fost randomizați pentru a li se administra fie o doză unică de pegfilgrastim, fie placebo la aproximativ 24 ore (ziua 2) după chimioterapie, în fiecare ciclu. Incidența neutropeniei febrile a fost mai mică la pacienții randomizați pentru a li se administra pegfilgrastim, în comparație cu cei cărora li s-a administrat placebo (1% comparativ cu 17%, p < 0,001). Incidența spitalizărilor și a utilizării terapiei antiinfecțioase i.v. asociate cu un diagnostic clinic de neutropenie febrilă a fost mai mică în grupul tratat cu pegfilgrastim, în comparație cu grupul la care s-a administrat placebo (1 % comparativ cu 14 %, p < 0,001 și 2% comparativ cu 10%, p < 0,001).
Un studiu restrâns (n = 83), de fază II, randomizat, în regim dublu-orb, la pacienți cărora li s-a administrat chimioterapie pentru leucemie mieloidă acută de novo, a comparat pegfilgrastimul (doză unică de 6 mg) cu filgrastimul, administrat în timpul chimioterapiei de inducere. Timpul median până la recuperarea în urma neutropeniei severe a fost estimat la 22 zile în ambele grupuri de tratament. Rezultatul pe termen lung nu a fost studiat (vezi pct. 4.4).
Într-un studiu (n = 37) de fază II, multicentric, randomizat, deschis, la pacienții copii și adolescenți cu sarcom cărora li s-a administrat pegfilgrastim 100 µg/kg după ciclul 1 de chimioterapie cu vincristină, doxorubicină și ciclofosfamidă (VAdriaC/IE), a fost observată o durată mai mare a neutropeniei severe (neutrofile < 0,5 x 10⁹/l) la copiii mai mici cu vârsta cuprinsă între 0-5 ani
(8,9 zile), comparativ cu copiii mai mari cu vârsta cuprinsă între 6-11 ani și adolescenții cu vârsta cuprinsă între 12-21 ani (6 zile, respectiv 3,7 zile) și adulți. În plus, o incidență mai mare a neutropeniei febrile a fost observată la copiii mai mici cu vârsta cuprinsă între 0-5 ani (75%), comparativ cu copiii mai mari cu vârsta cuprinsă între 6-11 ani și între 12-21 ani (70%, respectiv 33%) și adulți (vezi pct. 4.8 și 5.2).
5.2 Proprietăți farmacocinetice
După administrarea subcutanată a unei doze unice de pegfilgrastim, concentrația plasmatică maximă de pegfilgrastim apare la 16-120 ore după administrare și concentrațiile plasmatice de pegfilgrastim sunt menținute în timpul perioadei de neutropenie de după chimioterapia mielosupresivă. Eliminarea pegfilgrastimului este neliniară față de doză; clearance-ul seric al pegfilgrastimului scade odată cu creșterea dozei.
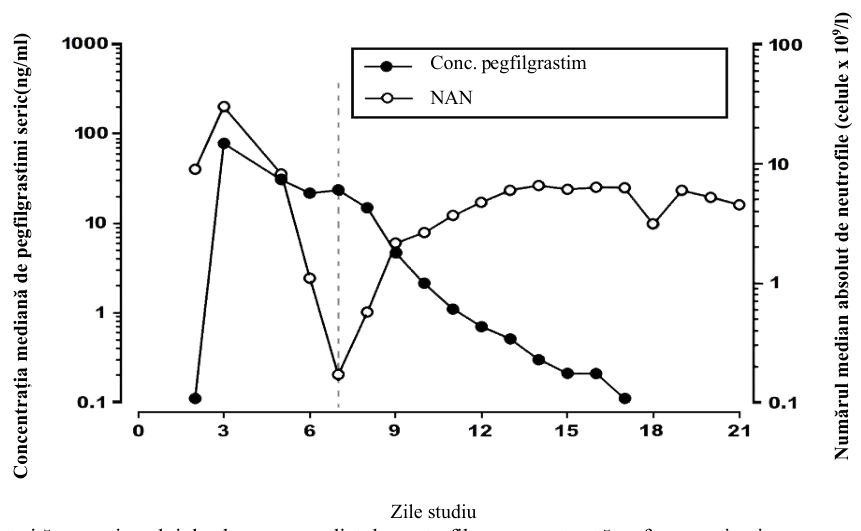
Pegfilgrastimul pare a fi eliminat în mod principal prin clearance mediat de neutrofile, care se saturează la doze mai mari. Conform unui mecanism autoreglat de clearance, concentrația plasmatică de pegfilgrastim scade rapid la debutul revenirii neutrofilelor la valorile normale (vezi figura 1).
Figura 1. Profilul valorilor mediane ale concentrației plasmatice a pegfilgrastimului și numărului absolut de neutrofile (NAN) la pacienți tratați prin chimioterapie, după o injecție unică de 6 mg
Datorită mecanismului de clearance mediat de neutrofile, nu se așteaptă ca farmacocinetica pegfilgrastimului să fie afectată de insuficiența renală sau hepatică. Într-un studiu deschis, cu doză unică (n = 31) s-a constatat că insuficiența renală în diferite stadii, inclusiv boala renală în stadiu terminal, nu au avut impact asupra farmacocineticii pegfilgrastimului.
Vârstnici
Date limitate arată că farmacocinetica pegfilgrastimului la subiecții vârstnici (> 65 ani) este similară cu cea de la adulți.
Copii și adolescenți
Farmacocinetica pegfilgrastimului a fost studiată la 37 pacienți copii și adolescenți cu sarcom, cărora li s-a administrat pegfilgrastim 100 µg/kg după efectuarea chimioterapiei cu VAdriaC/IE. Grupa cu vârsta cea mai mică (0-5 ani) a avut o expunere medie mai mare la pegfilgrastim (ASC) (± abaterea standard) (47,9 ± 22,5 µg x oră/ml), comparativ cu copiii mai mari cu vârsta cuprinsă între 6-11 ani și adolescenții cu vârsta cuprinsă între 12-21 ani (22,0 ± 13,1 µg x oră/ml, respectiv, 29,3 ± 23,2 µg x oră/ml) (vezi pct. 5.1). Cu excepția grupei cu vârsta cea mai mică (0-5 ani), media ASC la pacienții copii și adolescenți a părut similară cu cea a pacienților adulți cu cancer de sân în stadiul II-IV, cu risc crescut, cărora li s-a administrat pegfilgrastim 100 µcg/kg după efectuarea tratamentului cu doxorubicină/docetaxel (vezi pct. 4.8 și 5.1).
5.3 Date preclinice de siguranță
Datele preclinice din studiile convenționale privind toxicitatea după doze repetate au evidențiat efectele farmacologice așteptate, care includ creșterea numărului de leucocite, hiperplazie mieloidă în măduva osoasă, hematopoieză extramedulară și splenomegalie.
Nu au fost observate reacții adverse la puii femelelor de șobolan cărora li s-a administrat pegfilgrastim subcutanat, dar la iepuri, pegfilgrastimul a determinat toxicitate embriofetală (avort embrionar) la doze cumulative de aproximativ 4 ori mai mari decât doza recomandată la om, care nu s-au observat atunci când iepuroaicele gestante au fost expuse la doza recomandată la om. În studiile la șobolani, s-a evidențiat că pegfilgrastimul poate traversa bariera placentară. Studiile la șobolani au indicat că performanța de reproducere, fertilitatea, ciclul estral, numărul de zile dintre împerechere și coitus și supraviețuirea intrauterină nu au fost afectate de administrarea subcutanată de pegfilgrastim. Relevanța acestor date la om nu este cunoscută.
6. PROPRIETĂȚI FARMACEUTICE
6.1 Lista excipienților
Acetat de sodiu
Sorbitol (E420)
Polisorbat 20 (E432)
Apă pentru preparate injectabile
6.2 Incompatibilități
Acest medicament nu trebuie amestecat cu alte medicamente, în mod special cu soluție injectabilă de clorură de sodiu 9 mg/ml (0,9%)
6.3 Perioada de valabilitate
3 ani
6.4 Precauții speciale pentru păstrare
A se păstra la frigider (2 ºC – 8 ºC).
Cavoley poate fi expus la temperatura camerei (nu peste 25 °C) pentru o perioadă unică maximă de până la 72 ore, care nu afectează în mod negativ stabilitatea Cavoley.
A nu se congela. Expunerea accidentală la temperaturi de îngheț pentru o perioadă unică de 72 ore nu afectează în mod negativ stabilitatea Cavoley.
A se păstra seringa preumplută în cutia exterioară pentru a fi protejată de lumină.
6.5 Natura și conținutul ambalajului
O seringă preumplută (sticlă de tip I) cu opritor din cauciuc al pistonului, piston și un ac de injectare din oțel inoxidabil și un capac din cauciuc pentru ac, cu protecție automată a acului.
Fiecare seringă preumplută conține 0,6 ml de soluție injectabilă. Mărime de ambalaj de o seringă preumplută.
6.6 Precauții speciale pentru eliminarea reziduurilor și alte instrucțiuni de manipulare
Înainte de administrare, soluția de Cavoley trebuie inspectată vizual pentru evidențierea de particule. Numai o soluție care este limpede și incoloră trebuie injectată.
Când se administrează folosind seringa preumplută manuală, lăsați seringa preumplută să ajungă la temperatura camerei înainte de injectare.
Agitarea excesivă poate agrega pegfilgrastimul, făcându-l biologic inactiv.
Orice medicament neutilizat sau material rezidual trebuie eliminat în conformitate cu reglementările locale.
7. DEȚINĂTORUL AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
CuraTeQ Biologics s.r.o.
Trtinova 260/1, Prague, 19600, Republica Cehă
8. NUMĂRUL(ELE) AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
EU/1/26/2066/001
9. DATA PRIMEI AUTORIZĂRI SAU A REÎNNOIRII AUTORIZAȚIEI
Data primei autorizări:
10. DATA REVIZUIRII TEXTULUI
Informaţii detaliate privind acest medicament sunt disponibile pe site-ul Agenţiei Europene pentru Medicamente https://www.ema.europa.eu.
ANEXA II
A. FABRICANTUL SUBSTANȚEI BIOLOGIC ACTIVE ȘI
FABRICANTUL RESPONSABIL PENTRU ELIBERAREA
SERIEI
B. CONDIȚII SAU RESTRICȚII PRIVIND FURNIZAREA ȘI
UTILIZAREA
C. ALTE CONDIȚII ȘI CERINȚE ALE AUTORIZAȚIEI DE
PUNERE PE PIAȚĂ
D. CONDIȚII SAU RESTRICȚII PRIVIND UTILIZAREA
SIGURĂ ȘI EFICACE A MEDICAMENTULUI
A. FABRICANTUL SUBSTANȚEI BIOLOGIC ACTIVE ȘI FABRICANTUL
RESPONSABIL PENTRU ELIBERAREA SERIEI
Numele și adresa fabricantului substanței biologic active
CuraTeQ Biologics Private Limited, Survey No. 77/78, Indrakaran Village, Hyderabad 502329, India
Numele și adresa fabricantului responsabil pentru eliberarea seriei
APL Swift Services (Malta) Ltd HF26, Hal Far Industrial Estate, Qasam Industrijali Hal Far, Birzebbugia, BBG 3000
Malta
B. CONDIȚII SAU RESTRICȚII PRIVIND FURNIZAREA ȘI UTILIZAREA
Medicament eliberat pe bază de prescripție medicală restrictivă (vezi anexa I: Rezumatul caracteristicilor produsului, pct. 4.2).
C. ALTE CONDIȚII ȘI CERINȚE ALE AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
- Rapoartele periodice actualizate privind siguranța (RPAS)
Cerințele pentru depunerea RPAS privind siguranța pentru acest medicament sunt prezentate în lista de date de referință și frecvențe de transmitere la nivelul Uniunii (lista EURD), menționată la articolul 107c alineatul (7) din Directiva 2001/83/CE și orice actualizări ulterioare ale acesteia publicată pe portalul web european privind medicamentele
D. CONDIȚII SAU RESTRICȚII CU PRIVIRE LA UTILIZAREA SIGURĂ ȘI EFICACE A MEDICAMENTULUI
- Planul de management al riscului (PMR)
Deținătorul autorizației de punere pe piață (DAPP) se angajează să efectueze activitățile și intervențiile de farmacovigilență necesare detaliate în PMR aprobat și prezentat în modulul 1.8.2 al autorizației de punere pe piață și orice actualizări ulterioare aprobate ale PMR.
O versiune actualizată a PMR trebuie depusă:
- la cererea Agenției Europene pentru Medicamente;
- la modificarea sistemului de management al riscului, în special ca urmare a primirii de informații noi care pot duce la o schimbare semnificativă a raportului beneficiu/risc sau ca urmare a atingerii unui obiectiv important (de farmacovigilență sau de reducere la minimum a riscului).
ANEXA III
ETICHETAREA ȘI PROSPECTUL
A. ETICHETAREA
INFORMAȚII CARE TREBUIE SĂ APARĂ PE AMBALAJUL SECUNDAR
CUTIE PENTRU SERINGĂ
1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
Cavoley 6 mg soluție injectabilă în seringă preumplută pegfilgrastim
2. DECLARAREA SUBSTANȚEI(SUBSTANȚELOR) ACTIVE
Fiecare seringă preumplută conține pegfilgrastim 6 mg în 0,6 ml soluție injectabilă (10 mg/ml).
3. LISTA EXCIPIENȚILOR
Acetat de sodiu, sorbitol (E420), polisorbat 20 (E432) și apă pentru preparate injectabile. Vezi prospectul pentru informații suplimentare.
4. FORMĂ FARMACEUTICĂ ȘI CONȚINUTUL
Soluție injectabilă
1 seringă preumplută
5. MODUL ȘI CALEA (CĂILE) DE ADMINISTRARE
Doar pentru o singură utilizare
Pentru administrare subcutanată.
A se citi prospectul înainte de utilizare.
Citiți prospectul înainte de manipularea seringii preumplute.
Evitați agitarea puternică
6. ATENȚIONARE SPECIALĂ PRIVIND FAPTUL CĂ MEDICAMENTUL NU TREBUIE
PĂSTRAT LA VEDEREA ȘI ÎNDEMÂNA COPIILOR
A nu se lăsa la vederea și îndemâna copiilor.
7. ALTĂ(E) ATENȚIONARE(ĂRI) SPECIALĂ(E), DACĂ ESTE(SUNT) NECESARĂ(E)
8. DATA DE EXPIRARE
EXP
9. CONDIȚII SPECIALE DE PĂSTRARE
A se păstra la frigider.
A nu se congela.
A se păstra seringa preumplută în cutie pentru a fi protejată de lumină.
10. PRECAUȚII SPECIALE PRIVIND ELIMINAREA MEDICAMENTELOR
NEUTILIZATE SAU A MATERIALELOR REZIDUALE PROVENITE DIN ASTFEL DE MEDICAMENTE, DACĂ ESTE CAZUL
11. NUMELE ȘI ADRESA DEȚINĂTORULUI AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
CuraTeQ Biologics s.r.o, Trtinova 260/1, Prague 19600, Republica Cehă
12. NUMĂRUL(ELE) AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
EU/1/26/2066/001
13. SERIA DE FABRICAȚIE
Lot
14. CLASIFICARE GENERALĂ PRIVIND MODUL DE ELIBERARE
15. INSTRUCȚIUNI DE UTILIZARE
16. INFORMAȚII ÎN BRAILLE
Cavoley 6 mg
17. IDENTIFICATOR UNIC - COD DE BARE BIDIMENSIONAL
Cod de bare bidimensional care conține identificatorul unic.
18. IDENTIFICATOR UNIC - DATE LIZIBILE PENTRU PERSOANE
PC
SN
NN
MINIMUM DE INFORMAȚII CARE TREBUIE SĂ APARĂ PE AMBALAJELE PRIMARE MICI
SERINGĂ PREUMPLUTĂ
1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI ȘI CALEA(CĂILE) DE
ADMINISTRARE
Cavoley 6 mg soluție injectabilă (Injecţie) pegfilgrastim
Utilizare s.c.
2. MODUL DE ADMINISTRARE
3. DATA DE EXPIRARE
EXP
4. SERIA DE FABRICAȚIE
Lot
5. CONȚINUT PE MASĂ, VOLUM SAU UNITATEA DE DOZĂ
0,6 ml
6. ALTE INFORMAȚII
B. PROSPECTUL
Prospect: Informații pentru utilizator
Cavoley 6 mg soluție injectabilă în seringă preumplută
Pegfilgrastim
Acest medicament face obiectul unei monitorizări suplimentare. Acest lucru va permite identificarea rapidă de noi informații referitoare la siguranță. Puteți să fiți de ajutor raportând orice reacții adverse pe care le puteți avea. Vezi ultima parte de la pct. 4 pentru modul de raportare a reacțiilor adverse.
Citiți cu atenție și în întregime acest prospect înainte de a începe să utilizați acest medicament deoarece conține informații importante pentru dumneavoastră.
- Păstrați acest prospect. S-ar putea să fie necesar să-l recitiți.
- Dacă aveți orice întrebări suplimentare, adresați-vă medicului dumneavoastră, farmacistului sau asistentei medicale.
- Acest medicament a fost prescris numai pentru dumneavoastră. Nu trebuie să-l dați altor persoane. Le poate face rău, chiar dacă au aceleași semne de boală ca dumneavoastră.
- Dacă manifestați orice reacții adverse, adresați-vă medicului dumneavoastră, farmacistului sau asistentei medicale. Acestea includ orice posibile reacții adverse nemenționate în acest prospect. Vezi pct. 4.
Ce găsiți în acest prospect ?
- Ce este Cavoley și pentru ce se utilizează ?
- Ce trebuie să știți înainte să utilizați Cavoley ?
- Cum să utilizați Cavoley ?
- Reacții adverse posibile
- Cum se păstrează Cavoley ?
- Conținutul ambalajului și alte informații
1. Ce este Cavoley și pentru ce se utilizează ?
Cavoley conține substanța activă pegfilgrastim. Pegfilgrastim este o proteină produsă prin biotehnologie în bacteria numită E. coli. Aceasta aparține unui grup de proteine numite citokine și este foarte asemănătoare unei proteine naturale (factor de stimulare a coloniilor de granulocite) produsă de propriul dumneavoastră corp.
Cavoley se utilizează la pacienți adulți cu vârsta de 18 ani și peste pentru reducerea duratei neutropeniei (număr mic de celule albe din sânge) și a apariției neutropeniei febrile (număr mic de celule albe din sânge, însoțit de febră), care pot fi determinate de utilizarea chimioterapiei citotoxice (medicamente care distrug celulele cu creștere rapidă). Celulele albe din sânge sunt importante, deoarece vă ajută corpul în lupta împotriva infecțiilor. Aceste celule sunt foarte sensibile la efectele chimioterapiei, care le poate reduce numărul în organism. Dacă numărul de celule albe din sânge scade sub un nivel-limită, acestea s-ar putea să nu mai fie suficiente pentru a lupta împotriva bacteriilor și puteți prezenta un risc crescut de infecție.
Medicul dumneavoatră v-a recomandat Cavoley pentru a încuraja producerea unui număr mai mare de celule albe din sânge de către măduva dumneavoastră osoasă (acea parte din os care produce celulele din sânge), pentru a vă ajuta corpul să lupte împotriva infecțiilor.
2. Ce trebuie să știți înainte să utilizați Cavoley ?
Nu utilizați Cavoley
- dacă sunteți alergic la pegfilgrastim, filgrastim sau la oricare dintre celelalte componente ale
acestui medicament (enumerate la pct. 6).
Atenționări și precauții
Înainte să utilizați Cavoley, adresați-vă medicului dumneavoastră, farmacistului sau asistentei medicale:
- dacă prezentați o reacție alergică, inclusiv slăbiciune, scădere marcată a tensiunii arteriale, dificultăți la respirație, umflare a feței (anafilaxie), roșeață la nivelul pielii și înroșire trecătoare a feței, erupții trecătoare pe piele și mâncărimi pe unele porțiuni ale pielii.
- dacă prezentați tuse, febră și dificultăți la respirație. Acestea pot fi semne ale sindromului de detresă respiratorie acută (SDRA).
- dacă aveți oricare dintre următoarele reacții adverse sau combinații ale următoarelor reacții adverse:
- umflare localizată sau generalizată, care poate fi asociată cu urinări mai puțin frecvente, dificultăți la respirație, umflare a abdomenului și senzație de sațietate și o senzație generală de oboseală.
Acestea pot fi simptome ale afecțiunii numită „sindrom de permeabilitate capilară”, care face ca sângele să iasă din vasele mici de sânge în corpul dumneavoastră. Vezi pct. 4.
- dacă aveți dureri în partea superioară stângă a abdomenului sau dureri la nivelul vârfului umărului stâng. Acesta poate fi un semn al unei probleme cu splina dumneavoastră (splenomegalie).
- dacă ați avut recent o infecție pulmonară gravă (pneumonie), lichid în plămâni (edem pulmonar), inflamație a plămânilor (boală pulmonară interstițială) sau o radiografie toracică anormală (infiltrație pulmonară).
- dacă aveți cunoștință despre modificarea numărului oricăror celule din sânge(de exemplu creștere a numărului de celule albe din sânge sau anemie) sau scădere a numărului de plachete din sânge, care determină reducerea capacității sângelui dumneavoastră de a se coagula (trombocitopenie). Poate fi necesar ca medicul dumneavoastră să vă monitorizeze îndeaproape.
- dacă aveți anemie cu celule în formă de seceră (siclemie). Medicul dumneavoastră vă va monitoriza îndeaproape această afecțiune.
- dacă sunteţi un pacient cu cancer de sân sau cancer pulmonar, Cavoley administrat în combinaţie cu chimioterapie şi/sau radioterapie poate creşte riscul de apariţie a unei afecţiuni precanceroase a sângelui, numită sindrom mielodisplazic (SMD) sau a unui tip de cancer al sângelui, numit leucemie mieloidă acută (LMA). Simptomele pot include oboseală, febră şi apariție de vânătăi sau sângerare cu uşurință.
- dacă aveți semne de alergie apărute brusc, cum sunt erupție trecătoare pe piele, mâncărime pe piele sau urticarie, umflare a feței, buzelor, limbii sau a altor părți ale corpului, scurtare a respirației, respirație șuierătoare sau tulburări de respirație, acestea pot fi semne ale unei reacții alergice severe.
- Inflamarea aortei (vasul mare de sânge care transportă sângele de la inimă în tot corpul) a fost raportată rar la pacienții cu cancer și la donatorii sănătoși. Simptomele pot include febră, durere abdominală, stare generală de rău, durere de spate și creștere a valorilor markerilor inflamatori. Adresați-vă medicului dumneavoastră dacă apar aceste simptome.
Medicul dumneavoastră vă va verifica periodic sângele și urina, întrucât Cavoley poate dăuna filtrelor subțiri din interiorul rinichilor (glomerulonefrită).
Au fost raportate reacţii severe la nivelul pielii (sindromul Stevens-Johnson) în asociere cu utilizarea pegfilgrastimului. Opriţi utilizarea Cavoley şi solicitaţi imediat îngrijiri medicale dacă observați oricare dintre simptomele descrise la pct. 4.
Trebuie să discutați cu medicul dumneavoastră despre riscurile de a dezvolta cancere de sânge. Dacă dezvoltați sau este posibil să dezvoltați cancere de sânge, nu trebuie să utilizați Cavoley decât dacă vă recomandă medicul dumneavoastră.
Lipsa răspunsului la pegfilgrastim
În cazul în care prezentați lipsă de răspuns sau eșec în a menține răspunsul la tratamentul cu pegfilgrastim, medicul dumneavoastră va investiga motivele, incluzând posibilitatea ca dumneavoastră să fi dezvoltat anticorpi care neutralizează activitatea pegfilgrastimului.
Copii și adolescenți
Nu se recomandă administrarea de Cavoley la copii și adolescenți, din cauza datelor insuficiente privind siguranța și eficacitatea.
Cavoley împreună cu alte medicamente
Spuneți medicului dumneavoastră sau farmacistului dacă luați, ați luat recent sau s-ar putea să luați orice alte medicamente.
Sarcina și alăptarea
Dacă sunteți gravidă sau alăptați, credeți că ați putea fi gravidă sau intenționați să rămâneți gravidă, adresați-vă medicului sau farmacistului pentru recomandări înainte de a lua acest medicament.
Cavoley nu a fost testat la femei gravide. Prin urmare, medicul dumneavoastră poate decide că nu trebuie să utilizați acest medicament. Este important să spuneți medicului dumneavoastră dacă: sunteți gravidă;
credeți că puteți fi gravidă; sau
intenționați să rămâneți gravidă.
Dacă rămâneți gravidă în timpul tratamentului cu Cavoley, vă rugăm să vă informați medicul.
Dacă medicul dumneavoastră nu vă recomandă altfel, trebuie să opriți alăptarea dacă utilizați Cavoley.
Conducerea vehiculelor și folosirea utilajelor
Cavoley nu are niciun efect sau are un efect neglijabil asupra capacității de a conduce vehicule sau de a folosi utilaje.
Cavoley conține sorbitol
Acest medicament conține 30 mg sorbitol în fiecare seringă preumplută, care este echivalent cu 50 mg/ml.
Cavoley conține sodiu
Acest medicament conține sodiu mai puțin de 1 mmol (23 mg) per doza de 6 mg, adică practic „nu conține sodiu”.
Cavoley conține polisorbat 20 (E432)
Acest medicament conține 0,02 mg de polisorbat 20 în fiecare seringă preumplută. Polisorbații pot provoca reacții alergice. Spuneți medicului dumneavoastră dacă aveți alergii cunoscute.
3. Cum să utilizați Cavoley ?
Utilizați întotdeauna Cavoley exact așa cum v-a spus medicul dumneavoastră. Discutați cu medicul dumneavoastră sau cu farmacistul dacă nu sunteți sigur. Doza recomandată este o injecție subcutanată (injectare sub piele) de 6 mg, folosind o seringă preumplută și trebuie administrată la cel puțin 24 ore după ultima doză de chimioterapie de la sfârșitul fiecărui ciclu de chimioterapie.
Autoinjectarea Cavoley
Medicul dumneavoastră va decide dacă este mai bine pentru dumneavoastră să vă injectați Cavoley singur. Medicul dumneavoastră sau asistenta medicală vă vor arăta cum să vă efectuați injecția. Nu încercați să vă injectați singur dacă nu ați fost instruit pentru aceasta.
Pentru alte instrucțiuni despre modul de autoinjectare al Cavoley, vă rugăm să citiți secțiunea de la sfârșitul acestui prospect.
Nu agitați puternic Cavoley, întrucât această manevră îi poate afecta activitatea.
Dacă utilizați mai mult Cavoley decât trebuie
Dacă utilizați mai mult Cavoley decât trebuie, trebuie să vă adresați medicului dumneavoastră, farmacistului sau asistentei medicale.
Dacă uitați să injectați Cavoley
Dacă vă autoinjectați și ați uitat o doză de Cavoley, trebuie să vă contactați medicul pentru a discuta când trebuie să vă injectați următoarea doză.
Dacă aveți orice întrebări suplimentare cu privire la acest medicament, adresați-vă medicului dumneavoastră, farmacistului sau asistentei medicale.
4. Reacții adverse posibile
Ca toate medicamentele, acest medicament poate provoca reacții adverse, cu toate că nu apar la toate persoanele.
Vă rugăm să spuneți imediat medicului dumneavoastră dacă aveți oricare dintre următoarele reacții adverse sau combinații ale următoarelor reacții adverse:
umflare localizată sau generalizată, care poate fi asociată cu urinări mai puțin frecvente, dificultăți la respirație, umflare a abdomenului și senzație de sațietate și o senzație generală de oboseală. Aceste simptome se dezvoltă în general într-un mod rapid.
Acestea pot fi simptome ale unei afecțiuni mai puțin frecvente (poate afecta până la 1 din
100 persoane), numită „sindrom de permeabilitate capilară”, care face ca sângele să iasă din vasele mici de sânge în corpul dumneavoastră și care necesită îngrijiri medicale de urgență.
Reacții adverse foarte frecvente (pot afecta mai mult de 1 din 10 persoane):
durere osoasă. Medicul vă va spune ce să luați pentru a ameliora durerea osoasă.
greață și dureri de cap.
Reacții adverse frecvente (pot afecta până la 1 din 10 persoane):
durere la locul injectării.
dureri generale ale articulațiilor și mușchilor.
pot apărea anumite modificări ale sângelui, dar ele vor fi detectate de analizele de sânge de rutină. Numărul dumneavoastră de celule albe din sânge poate crește pentru o scurtă perioadă de timp. Numărul de plachete din sânge poate scădea, ceea ce poate duce la apariția de vânătăi.
Reacții adverse mai puțin frecvente (pot afecta până la 1 din 100 persoane):
reacții de tip alergic, cum sunt roșeață la nivelul pielii și înroșire trecătoare a feței, erupții trecătoare pe piele și umflături mici pe piele însoțite de mâncărimi.
reacții alergice grave, inclusiv anafilaxie (slăbiciune, scădere marcată a tensiunii arteriale, dificultăți la respirație, umflare a feței).
creștere a mărimii splinei.
ruptură splenică. Anumite cazuri de ruptură splenică au fost letale. Este important să vă contactați imediat medicul dacă aveți dureri în partea superioară stângă a abdomenului sau în umărul stâng, întrucât acestea pot indica apariția unei probleme legate de splină.
probleme la respirație. Dacă tușiți, aveți febră sau dificultăți la respirație, spuneți medicului dumneavoastră.
sindrom Sweet (leziuni purpurii, reliefate, dureroase, la nivelul membrelor și câteodată la nivelul feței și gâtului, cu febră) – s-a înregistrat apariția acestuia, dar și alți factori pot juca un rol.
vasculită cutanată (inflamare a vaselor de sânge din piele).
modificări ale filtrelor subțiri din rinichi (glomerulonefrită).
roșeață la locul injectării.
tuse cu sânge (hemoptizie).
tulburări ale sângelui (sindrom mielodisplazic [SMD] sau leucemie mieloidă acută [LMA]).
Reacții adverse rare (pot afecta până la 1 din 1 000 persoane):
inflamare a aortei (vasul mare de sânge care transportă sângele de la inimă către corp), vezi pct. 2.
sângerare la nivelul plămânilor (hemoragie pulmonară).
sindromul Stevens-Johnson se poate manifesta sub formă de pete roșiatice în formă de țintă sau circulare, adesea cu bășici centrale, la nivelul trunchiului, cu exfoliere a pielii, ulcerații la nivelul gurii, gâtului, nasului, organelor genitale și ochilor și poate fi precedat de febră și simptome asemănătoare gripei. Opriţi utilizarea Cavoley dacă dezvoltați aceste simptome și adresați-vă medicului dumneavoastră sau solicitați imediat îngrijiri medicale. Vezi pct. 2.
Raportarea reacțiilor adverse
Dacă manifestați orice reacții adverse, adresați-vă medicului dumneavoastră, farmacistului sau asistentei medicale. Acestea includ orice posibile reacții adverse nemenționate în acest prospect. De asemenea, puteți raporta reacțiile adverse direct prin intermediul sistemului național de raportare, așa cum este menționat în Anexa V. Raportând reacțiile adverse, puteți contribui la furnizarea de informații suplimentare privind siguranța acestui medicament.
5. Cum se păstrează Cavoley ?
Nu lăsați acest medicament la vederea și îndemâna copiilor.
Nu utilizați acest medicament după data de expirare înscrisă pe cutie și pe eticheta seringii, după EXP. Data de expirare se referă la ultima zi a lunii respective.
A se păstra la frigider (2 °C – 8 °C).
Puteți scoate Cavoley din frigider și să îl țineți la temperatura camerei (nu peste 25 ºC) timp de cel mult trei zile. Odată ce seringa a fost scoasă din frigider și a ajuns la temperatura camerei (nu peste 25 ºC), trebuie utilizată în interval de trei zile.
A nu se congela. Cavoley poate fi utilizat dacă este congelat accidental pentru o perioadă unică de mai puțin de 72 ore.
A se păstra seringa preumplută în cutie pentru a fi protejată de lumină.
Nu utilizați acest medicament dacă observați că acesta este tulbure sau prezintă particule.
Nu aruncați niciun medicament pe calea apei sau a reziduurilor menajere. Întrebați farmacistul cum să aruncați medicamentele pe care nu le mai folosiți. Aceste măsuri vor ajuta la protejarea mediului.
6. Conținutul ambalajului și alte informații
Ce conține Cavoley ?
- Substanța activă este pegfilgrastim. Fiecare seringă preumplută conține pegfilgrastim 6 mg în 0,6 ml soluție.
- Celelalte componente sunt acetat de sodiu , sorbitol (E420), polisorbat 20 (E432), și apă pentru preparate injectabile. Vezi pct. 2 „Cavoley conține sorbitol (E420) , polisorbat 20 (E432) și sodiu”.
Cum arată Cavoley și conținutul ambalajului ?
Cavoley este o soluție injectabilă limpede, incoloră, în seringă preumplută (6 mg/0,6 ml).
Fiecare ambalaj conține o seringă preumplută din sticlă, cu opritor al pistonului din cauciuc, piston, un ac din oțel inoxidabil atașat și un capac pentru ac. Seringa este furnizată într-un plastic tip tăviță.
Seringa este prevăzută cu o protecție automată a acului.
Deținătorul autorizației de punere
CuraTeQ Biologics s.r.o, Trtinova 260/1, Cakovice, 19600, Prague, Republica Cehă
Fabricantul
APL Swift Services (Malta) Ltd HF26, Hal Far Industrial Estate, Qasam Industrijali Hal Far, Birzebbugia, BBG 3000
Malta
Pentru orice informații referitoare la acest medicament, vă rugăm să contactați reprezentanța locală a deținătorului autorizației de punere pe piață:
Lietuva
België/Belgique/Belgien
Curateq Biologics s.r.o.
Aurobindo NV/SA
Phone: +420220990139
Tel/Tél: +32 24753540 info@curateqbiologics.eu
Luxembourg/Luxemburg
България
Curateq Biologics s.r.o.
STADA Bulgaria EOOD
Phone: +420220990139
Teл.: +359 29624626 info@curateqbiologics.eu
Česká republika Magyarország
Curateq Biologics s.r.o. Curateq Biologics s.r.o.
Phone: +420220990139 Phone: +420220990139 info@curateqbiologics.eu info@curateqbiologics.eu
Danmark Malta
Curateq Biologics s.r.o. Curateq Biologics s.r.o.
Phone: +420220990139 Phone: +420220990139 info@curateqbiologics.eu info@curateqbiologics.eu
Deutschland
Nederland
STADAPHARM GmbH
Centrafarm B.V.
Tel: +49 61016030
Tel.: +31 765081000
Eesti Norge
Curateq Biologics s.r.o. Curateq Biologics s.r.o.
Phone: +420220990139 Phone: +420220990139 info@curateqbiologics.eu info@curateqbiologics.eu
Ελλάδα Österreich
Curateq Biologics s.r.o. Curateq Biologics s.r.o.
Phone: +420220990139 Phone: +420220990139 info@curateqbiologics.eu info@curateqbiologics.eu
España Polska
Curateq Biologics s.r.o. Curateq Biologics s.r.o.
Phone: +420220990139 Phone: +420220990139 info@curateqbiologics.eu info@curateqbiologics.eu
France Portugal
EG LABO - Laboratoires EuroGenerics Curateq Biologics s.r.o.
Tél: +33 146948686 Phone: +420220990139 info@curateqbiologics.eu
Hrvatska România
STADA d.o.o. STADA M&D SRL
Tel: +385 13764111 Tel: +40 213160640
Ireland Slovenija
Curateq Biologics s.r.o. Curateq Biologics s.r.o.
Phone: +420220990139 Phone: +420220990139 info@curateqbiologics.eu info@curateqbiologics.eu
Ísland Slovenská republika
Curateq Biologics s.r.o. STADA PHARMA Slovakia, s.r.o.
Phone: +420220990139 Tel: +421 252621933 info@curateqbiologics.eu
Italia Suomi/Finland
Curateq Biologics s.r.o. Curateq Biologics s.r.o.
Phone: +420220990139 Phone: +420220990139 info@curateqbiologics.eu info@curateqbiologics.eu
Κύπρος Sverige
Curateq Biologics s.r.o. Curateq Biologics s.r.o.
Phone: +420220990139 Phone: +420220990139 info@curateqbiologics.eu info@curateqbiologics.eu
Latvija
Curateq Biologics s.r.o.
Phone: +420220990139 info@curateqbiologics.eu
Acest prospect a fost revizuit în
Alte surse de informații
Informații detaliate privind acest medicament sunt disponibile pe web site-ul Agenției Europene pentru Medicamente: https://www.ema.europa.eu/
INSTRUCȚIUNI DE UTILIZARE
| PREZENTAREA COMPONENTELOR | |
|---|---|
| ÎNAINTE DE UTILIZARE | DUPĂ UTILIZARE |
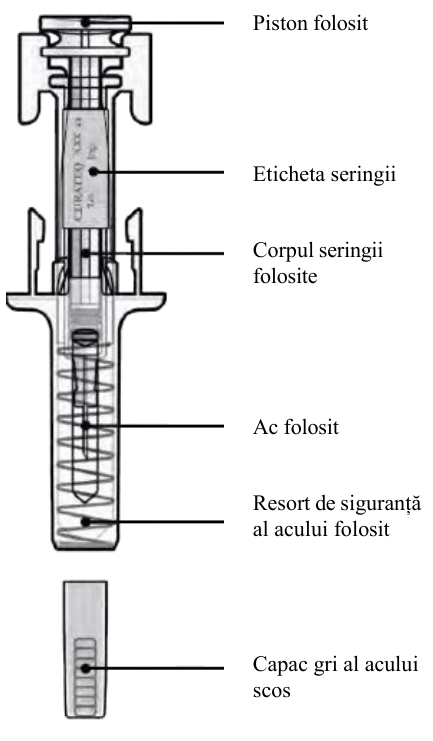
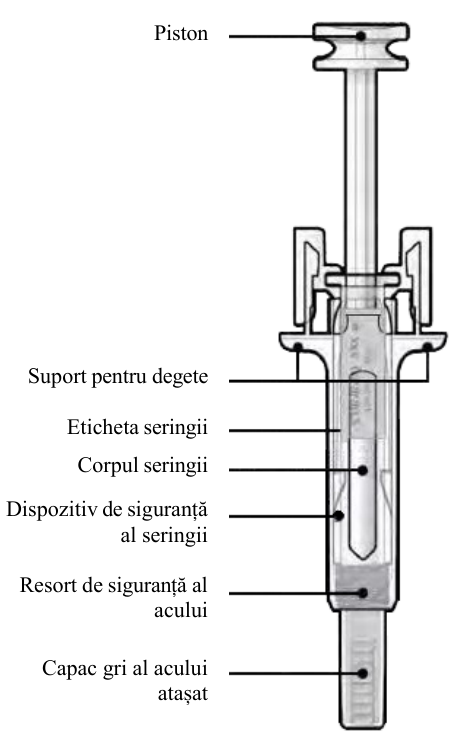
Piston Suport pentru degete Eticheta seringii Corpul seringii Dispozitiv de siguranță al seringii Resort de siguranță al acului Capac gri al acului atașat | Piston folosit Eticheta seringii Corpul seringii folosite Ac folosit Resort desiguranță al acului folosit Capac gri al acului scos |
| Atenționare: Evitați contactul cu pistonul și acul în timpul pregătirii seringii. Dispozitivul de siguranță este activat în mod normal prin presiunea pistonului asupra seringii. | |
IMPORTANT
Înainte de a utiliza Cavoley seringă preumplută cu protecție automată a acului, citiți aceste informații importante:
- Este important să nu încercați să vă administrați singur injecția, cu excepția cazului în care ați fost instruit de către medicul dumneavoastră sau profesionistul din domeniul sănătății care se ocupă de dumneavoastră.
- Cavoley se administrează ca injecție la nivelul țesutului aflat imediat sub piele (injecție subcutanată).
Nu scoateți capacul de culoare gri al acului de pe seringa preumplută decât în momentul în care sunteți pregătit să efectuați injecția.
Nu utilizați seringa preumplută dacă a fost scăpată pe o suprafață dură. Utilizați o seringă preumplută nouă și luați legătura cu medicul dumneavoastră sau cu profesionistul din domeniul sănătății care se ocupă de dumneavoastră.
Nu încercați să activați seringa preumplută înainte de injectare.
Nu încercați să scoateți dispozitivul de siguranță transparent de protecție a seringii preumplute de pe aceasta.
Luați legătura cu medicul dumneavoastră sau cu profesionistul din domeniul sănătății care se ocupă de dumneavoastră dacă aveți întrebări.
| Etapa 1: Pregătiți-vă | |
|---|---|
| A | Scoateți tăvița cu seringa preumplută din ambalaj și adunați materialele care vă sunt necesare pentru administrarea injecției: tampoane cu alcool, un tampon de vată sau o compresă de tifon, un plasture și un recipient pentru eliminarea obiectelor ascuțite (nu sunt incluse). |
Pentru administrarea mai confortabilă a injecției, lăsați seringa preumplută la temperatura camerei timp de aproximativ 30 de minute înainte de injectare. Spălați-vă bine pe mâini cu apă și săpun. Puneți seringa preumplută nou scoasă din ambalaj și celelalte materiale pe o suprafață de lucru curată, bine iluminată. Nu încercați să încălziți seringa folosind o sursă de căldură, cum ar fi apă fierbinte sau cuptorul cu microunde. Nu lăsați seringa preumplută sub acțiunea directă a luminii solare. Nu agitați seringa preumplută. Nu lăsați seringile preumplute la vederea și îndemâna copiilor. | |
| B | Atenționare/Precauție: Verificați pentru a vă asigura că nu există fragmente libere sau lichid în interiorul ambalajului. Dacă aveți dubii, NU deschideți acest ambalaj; folosiți un alt ambalaj în schimb. |
|---|
C
Atenționare/Precauție: NU manipulați medicamentul ținându-l de piston sau de capacul acului. Pentru a scoate seringa preumplută din plastictip tăviță, țineți seringa de dispozitivul de protecție.
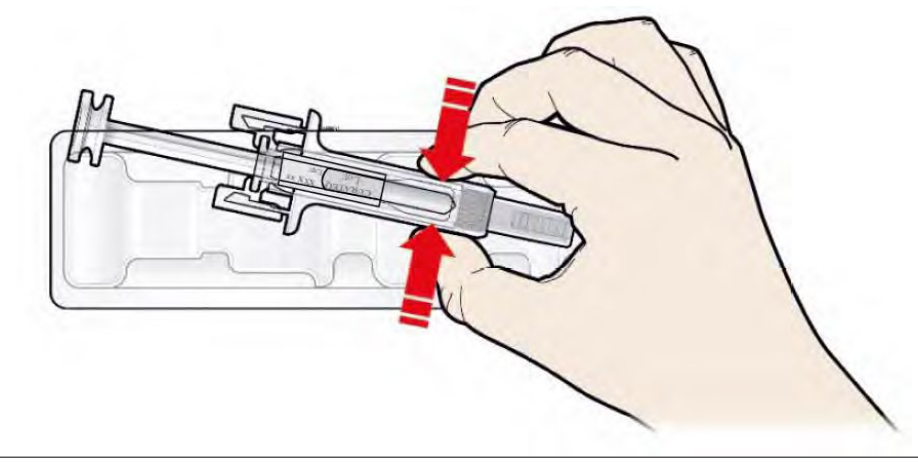
| D | Scoateți seringa preumplută din plastic tip tăviță, așa cum se arată |
|---|---|
Nu utilizați seringa preumplută în cazul în care:
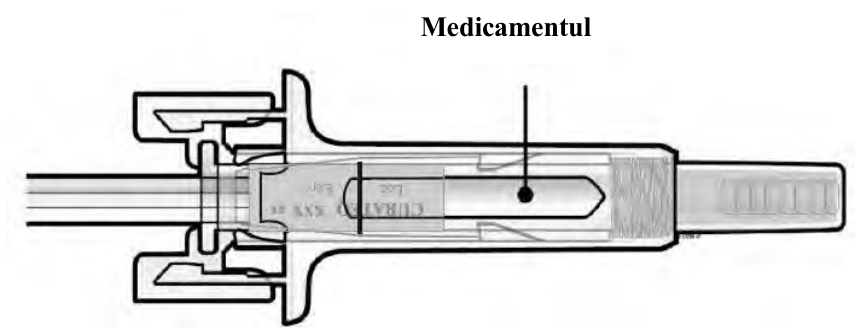
Indiferent de situație, luați legătura cu medicul dumneavoastră sau cu profesionistul din domeniul sănătății care se ocupă de dumneavoastră. | |
| Medicamentul | |
Etapa 2: Pregătiți-vă
A Spălați-vă bine pe mâini. Pregătiți și dezinfectați locul de administrare a injecției.
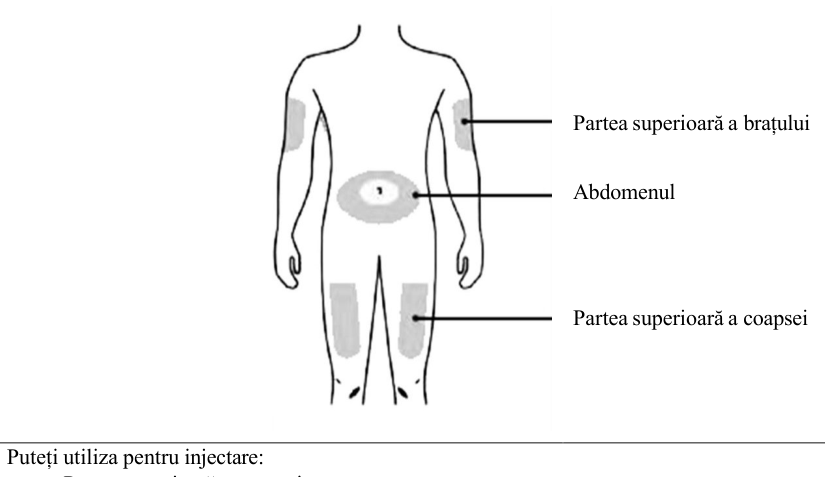
- Partea superioară a coapsei.
- Abdomenul, mai puțin zona de 5 cm din jurul ombilicului.
- Regiunea superioară de pe partea exterioară a brațului (numai în cazul în care altă persoană vă administrează injecția).
Curățați locul de administrare a injecției cu un tampon cu alcool. Lăsați pielea să se usuce.
Nu atingeți locul de administrare a injecției înainte de injectare.
Nu injectați în zonele în care pielea prezintă sensibilitate, vânătăi, roșeață sau unde este întărită. Evitați injectarea în zone în care sunt prezente cicatrice sau vergeturi.
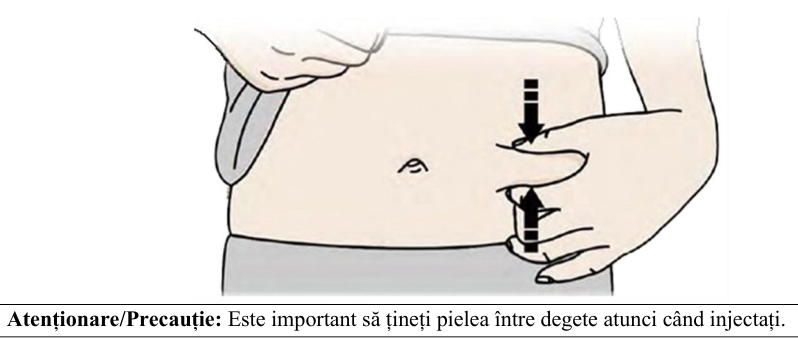
| B C | Trageți capacul gri al acului cu grijă, drept și în sens opus corpului dumneavoastră. Prindeți între degete locul de administrare a injecției, pentru a forma un pliu. |
|---|---|
| Atenționare/Precauție: Este important să țineți pielea între degete atunci când injectați. | |
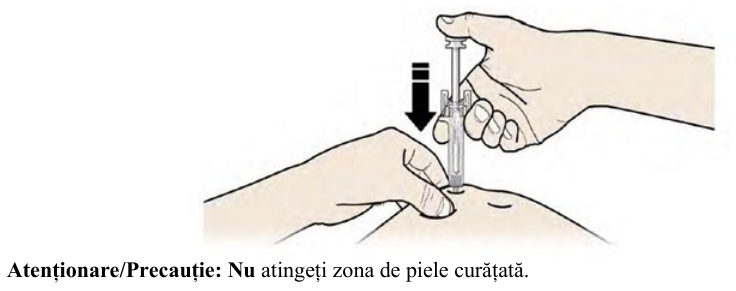
| A | Etapa 3: Injectați Țineți în continuare pielea între degete. INTRODUCEȚI acul în piele. Împingeți pistonul în timp ce țineți seringa de suportul pentru degete. |
| Atenționare/Precauție: Nu atingeți zona de piele curățată. | |
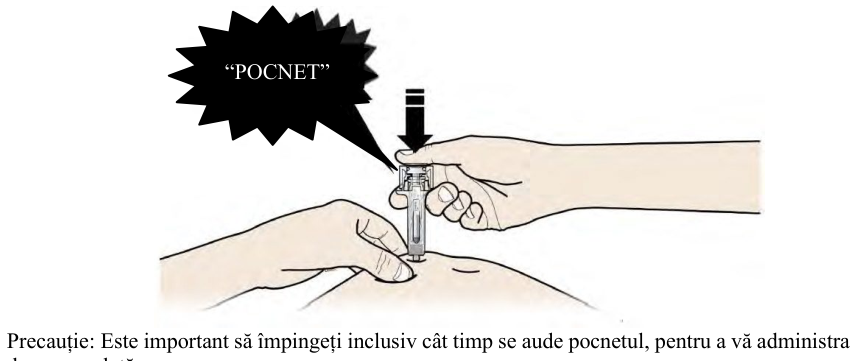
| B | APĂSAȚI pistonul aplicând lent și constant presiune, până când simțiți sau auziți un „pocnet”. Împingeți până la capăt în jos, inclusiv cât timp se aude pocnetul. Pentru a declanșa protecția, trebuie administrată întreaga doză. |
| “POCNET” | |
| Precauție: Este important să împingeți inclusiv cât timp se aude pocnetul, pentru a vă administra | |
| doza completă. | |
| B | Trageți capacul gri al acului cu grijă, drept și în sens opus corpului dumneavoastră. |
|---|
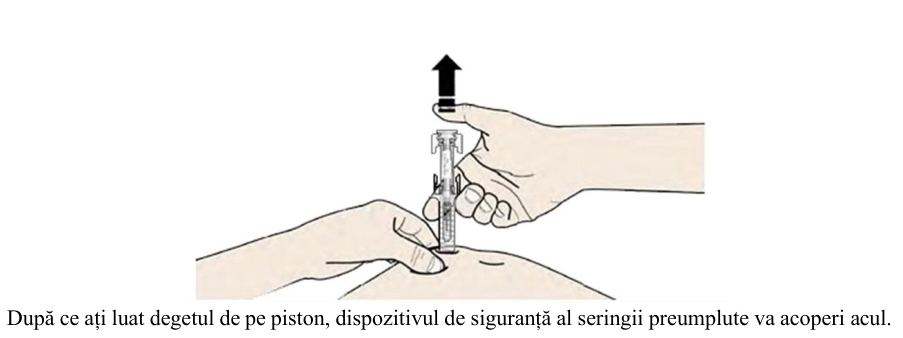
| C | RIDICAȚI degetul mare de pe piston. Apoi SCOATEȚI printr-o mișcare de ridicare seringa din piele. |
|---|---|
| După ce ați luat degetul de pe piston, dispozitivul de siguranță al seringii preumplute va acoperi acul. Atenționare/Precauție: Nu puneți la loc capacul acului pe seringile preumplute folosite. Dacă protecția nu s-a activat sau s-a activat doar parțial, aruncați medicamentul fără a pune la loc capacul acului. | |
| Doar pentru profesioniștii din domeniul sănătății | |
| Denumirea comercială a medicamentului administrat trebuie să fie înregistrată în mod clar în dosarul | |
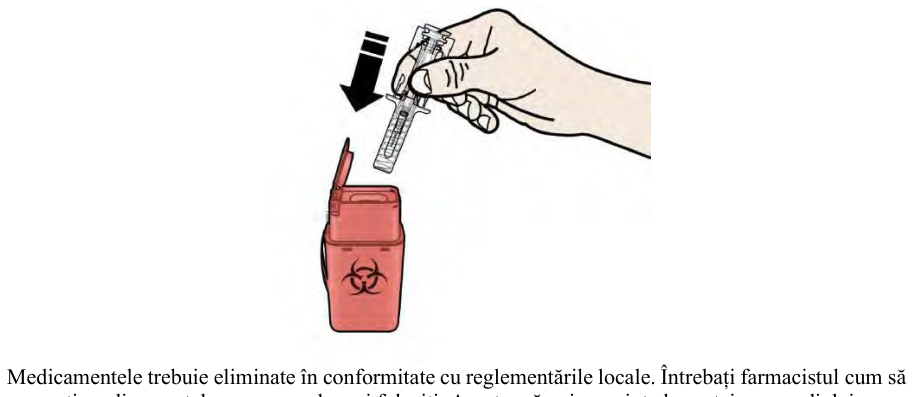
| A | pacientului. Etapa 4: Finalizați Aruncați seringa preumplută utilizată și restul materialelor utilizate într-un recipient special pentru eliminarea obiectelor ascuțite. |
| Medicamentele trebuie eliminate în conformitate cu reglementările locale. Întrebați farmacistul cum să | |
| aruncați medicamentele pe care nu le mai folosiți. Aceste măsuri vor ajuta la protejarea mediului. | |
| Nu lăsați seringa și recipientul pentru eliminarea obiectelor ascuțite la vederea și îndemâna copiilor. | |
| Atenționări: Nu reutilizați seringa preumplută. | |
| B | Examinați locul de administrare a injecției. |
| Dacă vedeți sânge, țineți apăsat un tampon de vată sau o compresă sterilă pe locul respectiv. | |
| Nu frecați locul de administrare a injecției. Puneți un plasture dacă este necesar. | |
| B | Examinați locul de administrare a injecției. |
|---|---|
Dacă vedeți sânge, țineți apăsat un tampon de vată sau o compresă sterilă pe locul respectiv. Nu frecați locul de administrare a injecției. Puneți un plasture dacă este necesar. | |