YESAFILI 40 mg/ml
Prospect
- 1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
- 2. COMPOZIŢIA CALITATIVĂ ŞI CANTITATIVĂ
- 3. FORMA FARMACEUTICĂ
-
4. DATE CLINICE
- 4.1 Indicaţii terapeutice
- 4.2 Doze şi mod de administrare
- 4.3 Contraindicaţii
- 4.4 Atenţionări şi precauţii speciale pentru utilizare
- 4.5 Interacţiuni cu alte medicamente şi alte forme de interacţiune
- 4.6 Fertilitatea, sarcina şi alăptarea
- 4.7 Efecte asupra capacităţii de a conduce vehicule şi de a folosi utilaje
- 4.8 Reacţii adverse
- 4.9 Supradozaj
- 5. PROPRIETĂŢI FARMACOLOGICE
- 6. PROPRIETĂŢI FARMACEUTICE
- 7. DEŢINĂTORUL AUTORIZAŢIEI DE PUNERE PE PIAŢĂ
- 8. NUMĂRUL(ELE) AUTORIZAŢIEI DE PUNERE PE PIAŢĂ
- 9. DATA PRIMEI AUTORIZĂRI SAU A REÎNNOIRII AUTORIZAŢIEI
- 10. DATA REVIZUIRII TEXTULUI
- 1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
- 2. COMPOZIȚIA CALITATIVĂ ȘI CANTITATIVĂ
- 3. FORMA FARMACEUTICĂ
-
4. DATE CLINICE
- 4.1 Indicații terapeutice
- 4.2 Doze și mod de administrare
- 4.3 Contraindicații
- 4.4 Atenționări și precauții speciale pentru utilizare
- 4.5 Interacțiune cu alte medicamente și alte forme de interacțiune
- 4.6 Fertilitatea, sarcina și alăptarea
- 4.7 Efecte asupra capacității de a conduce vehicule și de a folosi utilaje
- 4.8 Reacții adverse
- 4.9 Supradozaj
- 5. PROPRIETĂȚI FARMACOLOGICE
- 6. PROPRIETĂȚI FARMACEUTICE
- 7. DEȚINĂTORUL AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
- 8. NUMĂRUL(ELE) AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
- 9. DATA PRIMEI AUTORIZĂRI SAU A REÎNNOIRII AUTORIZAȚIEI
- 10. DATA REVIZUIRII TEXTULUI
- 1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
- 2. DECLARAREA SUBSTANŢEI ACTIVE
- 3. LISTA EXCIPIENŢILOR
- 4. FORMA FARMACEUTICĂ ŞI CONŢINUTUL
- 5. MODUL ŞI CALEA DE ADMINISTRARE
- 6. ATENŢIONARE SPECIALĂ PRIVIND FAPTUL CĂ MEDICAMENTUL
- 7. ALTĂ(E) ATENŢIONARE(ĂRI) SPECIALĂ(E) DACĂ ESTE(SUNT) NECESARĂ(E)
- 8. DATA DE EXPIRARE
- 9. CONDIŢII SPECIALE DE PĂSTRARE
- 10. PRECAUŢII SPECIALE PRIVIND ELIMINAREA MEDICAMENTELOR
- 11. NUMELE ŞI ADRESA DEŢINĂTORULUI AUTORIZAŢIEI DE PUNERE PE
- 12. NUMĂRUL(ELE) AUTORIZAŢIEI DE PUNERE PE PIAŢĂ
- 13. SERIA DE FABRICAŢIE
- 14. CLASIFICARE GENERALĂ PRIVIND MODUL DE ELIBERARE
- 15. INSTRUCŢIUNI DE UTILIZARE
- 16. INFORMAŢII ÎN BRAILLE
- 17. IDENTIFICATOR UNIC - COD DE BARE BIDIMENSIONAL
- 18. IDENTIFICATOR UNIC - DATE LIZIBILE PENTRU PERSOANE
- 1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
- 2. DECLARAREA SUBSTANŢEI ACTIVE
- 3. LISTA EXCIPIENŢILOR
- 4. FORMA FARMACEUTICĂ ŞI CONŢINUTUL
- 5. MODUL ŞI CALEA DE ADMINISTRARE
- 6. ATENŢIONARE SPECIALĂ PRIVIND FAPTUL CĂ MEDICAMENTUL NU
- 7. ALTĂ(E) ATENŢIONARE(ĂRI) SPECIALĂ(E) DACĂ ESTE(SUNT) NECESARĂ(E)
- 8. DATA DE EXPIRARE
- 9. CONDIŢII SPECIALE DE PĂSTRARE
- 10. PRECAUŢII SPECIALE PRIVIND ELIMINAREA MEDICAMENTELOR NEUTILIZATE
- 11. NUMELE ŞI ADRESA DEŢINĂTORULUI AUTORIZAŢIEI DE PUNERE
- 12. NUMĂRUL (ELE) AUTORIZAŢIEI DE PUNERE PE PIAŢĂ
- 13. SERIA DE FABRICAŢIE
- 14. CLASIFICARE GENERALĂ PRIVIND MODUL DE ELIBERARE
- 15. INSTRUCŢIUNI DE UTILIZARE
- 16. INFORMAŢII ÎN BRAILLE
- 1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI ŞI CALEA DE
- 2. MODUL DE ADMINISTRARE
- 3. DATA DE EXPIRARE
- 4. SERIA DE FABRICAŢIE
- 5. CONŢINUTUL PE MASĂ, VOLUM SAU UNITATEA DE DOZĂ
- 6. ALTE INFORMAŢII
- 1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
- 2. DECLARAREA SUBSTANȚEI ACTIVE
- 3. LISTA EXCIPIENȚILOR
- 4. FORMA FARMACEUTICĂ ȘI CONȚINUTUL
- 5. MODUL ȘI CALEA DE ADMINISTRARE
- 6. ATENȚIONARE SPECIALĂ PRIVIND FAPTUL CĂ MEDICAMENTUL NU TREBUIE
- 7. ALTĂ(E) ATENȚIONARE(ĂRI) SPECIALĂ(E), DACĂ ESTE(SUNT) NECESARĂ(E)
- 8. DATA DE EXPIRARE
- 9. CONDIȚII SPECIALE DE PĂSTRARE
- 10. PRECAUȚII SPECIALE PRIVIND ELIMINAREA MEDICAMENTELOR
- 11. NUMELE ȘI ADRESA DEȚINĂTORULUI AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
- 12. NUMĂRUL(ELE) AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
- 13. SERIA DE FABRICAȚIE
- 14. CLASIFICARE GENERALĂ PRIVIND MODUL DE ELIBERARE
- 15. INSTRUCȚIUNI DE UTILIZARE
- 16. INFORMAȚII ÎN BRAILLE
- 17. IDENTIFICATOR UNIC - COD DE BARE BIDIMENSIONAL
- 18. IDENTIFICATOR UNIC - DATE LIZIBILE PENTRU PERSOANE
- 1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI ȘI CALEA DE
- 2. MODUL DE ADMINISTRARE
- 3. DATA DE EXPIRARE
- 4. SERIA DE FABRICAȚIE
- 5. CONȚINUTUL PE MASĂ, VOLUM SAU UNITATEA DE DOZĂ
- 6. ALTE INFORMAȚII
- 1. Ce este Yesafili şi pentru ce se utilizează
- 2. Ce trebuie să ştiţi înainte să vi se administreze Yesafili
- 3. Cum vi se va administra Yesafili
- 4. Reacţii adverse posibile
- 5. Cum se păstrează Yesafili
- 6. Conţinutul ambalajului şi alte informaţii
- 1. Ce este Yesafili și pentru ce se utilizează
- 2. Ce trebuie să știți înainte să vi se administreze Yesafili
- 3. Cum vi se va administra Yesafili
- 4. Reacții adverse posibile
- 5. Cum se păstrează Yesafili
- 6. Conținutul ambalajului și alte informații
1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
Yesafili 40 mg/ml soluţie injectabilă în seringă preumplută.
2. COMPOZIŢIA CALITATIVĂ ŞI CANTITATIVĂ
1 ml soluţie injectabilă conţine aflibercept* 40 mg.
O seringă preumplută conţine un volum extractibil de cel puțin 0,09 ml, echivalent cu afliberceptcel puțin 3,6 mg. Acesta furnizează o cantitate utilizabilă pentru administrarea unei doze unice de0,05 ml, conţinând aflibercept 2 mg.
*Proteina de fuziune este formată din fragmente VEGF uman (factor endotelial de creştere vasculară) din domeniile extracelulare ale receptorilor 1 şi 2, fuzionate cu fragmentul Fc a IgG1 uman, obţinută prin tehnologie ADN recombinantă, în celule ovariene de hamster chinezesc (CHO)K1.
Excipient cu efect cunoscut
Fiecare ml de soluție injectabilă conține 0,3 mg de polisorbat 20 (E 432).
Pentru lista tuturor excipienţilor, vezi pct. 6.1.
3. FORMA FARMACEUTICĂ
Soluţie injectabilă (injecţie)
Soluţia este limpede, incoloră până la galben pal ṣi izoosmotică.
4. DATE CLINICE
4.1 Indicaţii terapeutice
Yesafili este indicată la adulţi pentru tratamentul:
- degenerescenţei maculare legată de vârstă (DMLV) forma neovasculară (umedă) (vezipct. 5.1),
- afectării acuității vizuale determinată de edemul macular secundar ocluziei venei retinei(OVR de ram sau OVR centrală) (vezi pct. 5.1),
- afectării acuității vizuale determinată de edemul macular diabetic (EMD) (vezi pct. 5.1),
- afectării acuității vizuale determinată de neovascularizația coroidală miopică (NVCmiopică) (vezi pct. 5.1).
4.2 Doze şi mod de administrare
Yesafili se administrează numai sub formă de injecţii intravitroase.
Yesafili trebuie administrată numai de către un medic oftalmolog cu experienţă în administrarea injecţiilor intravitroase.
Doze
DMLV forma umedă
Doza recomandată de Yesafili este de 2 mg aflibercept, echivalent cu 0,05 ml.
Tratamentul cu Yesafili este iniţiat cu o injecţie o dată pe lună, pentru trei administrări consecutive.
Intervalul de tratament este apoi prelungit la două luni.
Pe baza interpretării de către medic a rezultatelor funcţiei vizuale şi/sau modificărilor anatomice, intervalul de tratament poate fi menținut la două luni sau extins suplimentar, cu un regim de tip „tratament și extindere”, crescând intervalele de injectare în incrementuri de 2 sau 4 săptămâni, astfel încât rezultatele vizuale şi/sau anatomice să fie menţinute stabile.
În cazul în care rezultatele vizuale şi/sau anatomice se deteriorează, intervalul de administrare a tratamentului trebuie scăzut înmod corespunzător.
Nu există nicio cerință pentru monitorizarea dintre injectări. În funcție de evaluarea medicului, programul vizitelor de monitorizare poate avea o frecvență mai mare decât cel al vizitelor pentru injectare.
Nu au fost studiate intervale de tratament între injectări mai mari de patru luni sau mai mici depatru săptămâni (vezi pct. 5.1).
Edem macular secundar OVR (OVR de ram sau OVR centrală)
Doza recomandată de Yesafili este de 2 mg aflibercept, echivalent cu 0,05 ml.
După injectarea iniţială, tratamentul este administrat lunar. Intervalul dintre 2 doze nu trebuie să fie mai mic de o lună.
În cazul în care rezultatele vizuale şi anatomice indică faptul că pacientul nu beneficiază detratamentul continuu, Yesafili trebuie întrerupt.
Tratamentul lunar continuă până când se obține acuitatea vizuală maximă şi/sau nu există semne de activitate a bolii. Poate fi necesară administrarea o dată la interval de patru săptămâni, timp de trei luni consecutiv sau mai mult.
Tratamentul poate fi continuat cu un regim de tip „tratament şi extindere“, crescând progresiv intervalul de administrare a tratamentului, astfel încât rezultatele vizuale şi/sau anatomice să fie menţinute stabile, însă nu există date suficiente pentru a concluziona referitor la durata acestui interval. În cazul în care rezultatele vizuale şi/sau anatomice se deteriorează, intervalul de administrare a tratamentului trebuie scăzut în mod corespunzător.
Schema de monitorizare şi tratament trebuie stabilită de către medicul curant în funcţie derăspunsul individual al pacientului.
Monitorizarea activităţii bolii poate include examen clinic, teste funcţionale sau tehnici imagistice(ex. tomografie în coerenţă optică sau angiofluorografie).
Edem macular diabetic
Doza recomandată de Yesafili este de 2 mg aflibercept, echivalent cu 0,05 ml.
Tratamentul cu Yesafili este iniţiat cu o injecţie o dată pe lună pentru cinci administrări consecutive, urmat de o injecţie la interval de două luni.
Pe baza interpretării de către medic a rezultatelor funcţiei vizuale şi/sau modificărilor anatomice, intervalul de tratament poate fi menținut la 2 luni sau individualizat, cu un regim de tip „tratamentși extindere”, crescând de regulă intervalul de administrare a tratamentului cu ajustări de 2 săptămâni, astfel încât rezultatele funcției vizuale şi/sau anatomice să fie menţinute stabile. Există date limitate pentru intervale de tratament mai mari de 4 luni. În cazul în care rezultatele vizuale şi/sau anatomice se deteriorează, intervalul de administrare a tratamentului trebuie scăzut în mod corespunzător.
Intervalele de tratament mai scurte de 4 săptămâni nu au fost studiate (vezi pct. 5.1). Programul de monitorizare trebuie să fie stabilit de către medicul curant.
Dacă rezultatele vizuale şi anatomice indică faptul că pacientul nu prezintă beneficii princontinuarea tratamentului, administrarea Yesafili trebuie oprită.
Neovascularizația coroidală miopică
Doza recomandată de Yesafili este de o singură injecție intravitroasă de 2 mg aflibercept echivalentcu 0,05 ml.
Pot fi administrate doze suplimentare dacă rezultatele vizuale și/sau anatomice indică faptul căboala persistă. Recurențele trebuie tratate drept o nouă manifestare a bolii.
Programul de monitorizare trebuie stabilit de către medicul curant.Intervalul dintre două doze nu trebuie să fie mai scurt de o lună.
Grupe speciale de pacienţi
Insuficienţă hepatică şi/sau renală
Nu s-au efectuat studii specifice cu Yesafili la pacienţi cu insuficienţă hepatică şi/sau renală.
Datele disponibile nu sugerează necesitatea ajustării dozei de Yesafili la aceşti pacienţi (vezipct. 5.2).
Vârstnici
Nu sunt necesare precauţii speciale. Există experienţă limitată privind utilizarea la pacienți cuvârsta peste 75 ani cu EMD.
Copii şi adolescenţi
Siguranţa şi eficacitatea Yesafili nu au fost stabilite la copii şi adolescenţi. Nu există date relevante pentru utilizarea Yesafili la copii și adolescenți pentru indicațiile DMLV forma umedă, OVCR, ORVR, EMD și NVC miopică.
Mod de administrare
Injecţiile intravitroase trebuie efectuate de către un medic oftalmolog cu experienţă în administrarea injecţiilor intravitroase, conform standardelor medicale şi ghidurilor în vigoare. În general, trebuie să se asigure condiţii adecvate de anestezie şi asepsie, inclusiv administrarea localăa unui bactericid cu spectru larg (de exemplu, povidonă iodată aplicată la nivelul pielii perioculare,pleoapei şi suprafeţei oculare). Se recomandă dezinfecţia chirurgicală a mâinilor, utilizarea mănuşilor sterile, a unor câmpuri sterile şi a unui specul de pleoape steril (sau echivalent).
Imediat după injectarea intravitroasă, pacienţii trebuie monitorizaţi pentru creşterea presiunii intraoculare. Monitorizarea adecvată poate consta în verificarea perfuzării nervului optic sau tonometrie. Dacă este necesar, trebuie să fie disponibil echipament steril pentru paracenteza camerei anterioare.
După injectarea intravitroasă, pacienţii trebuie instruiţi să raporteze fără întârziere orice simptome sugestive de endoftalmită (de exemplu, durere oculară, înroşirea ochiului, fotofobie,vedere înceţoşată). Fiecare seringă preumplută trebuie utilizată numai pentru tratamentul unui singur ochi. Extragerea dozelor multiple dintr-o singură seringă preumplută poate crește riscul de contaminare și ulterior, infecție.
Seringa preumplută conţine mai mult decât doza recomandată de aflibercept 2 mg (echivalent cu0,05 ml soluție injectabilă). Volumul extractibil dintr-o seringă este cantitatea care poate fi eliminată din seringă și nu se foloseṣte în totalitate. Pentru Yesafili seringă preumplută, volumul extractibil este de cel puțin 0,09 ml. Volumul în exces trebuie eliminat înainte de injectarea dozei recomandate (vezi pct. 6.6).
Injectarea întregului volum al seringii preumplute poate duce la supradozaj. Pentru a elimina bulelede aer din seringă împreună cu volumul în exces de medicament se va împinge pistonul astfel încâtsă se alinieze baza acestuia (nu vârful pistonului) cu linia de dozare a seringii (echivalent cu 0,05 ml, ce conţin 2 mg aflibercept) (vezi pct. 4.9 și 6.6).
Acul pentru injectare trebuie introdus la 3,5-4,0 mm în spatele limbului, în cavitatea vitroasă, evitându-se meridianul orizontal în direcția centrului globului ocular. Apoi se administrează volumul injectabil de 0,05 ml; pentru injecțiile ulterioare trebuie să se utilizeze o zonă scleralădiferită. După injectare, orice medicament neutilizat trebuie eliminat.
Pentru manipularea medicamentului înainte de administrare, vezi pct. 6.6.
4.3 Contraindicaţii
Hipersensibilitate la substanţa activă aflibercept sau la oricare dintre excipienţii enumeraţi lapct. 6.1. Infecţie oculară sau perioculară activă sau suspectată.Inflamaţie intraoculară activă, severă.
4.4 Atenţionări şi precauţii speciale pentru utilizare
Trasabilitate
Pentru a avea sub control trasabilitatea medicamentelor biologice, numele și numărul lotului medicamentului administrat trebuie înregistrate cu atenție.
Reacţii asociate injectării intravitroase
Injecţiile intravitroase, inclusiv cele cu aflibercept, au fost asociate cu endoftalmită, inflamaţie intraoculară, dezlipire regmatogenă de retină, ruptură de retină şi cataractă traumatică iatrogenă (vezi pct. 4.8). Atunci când se administrează aflibercept, trebuie utilizate întotdeauna tehnici de injectare aseptice adecvate. În plus, pacienţii trebuie monitorizaţi în timpul săptămânii după injectare, pentrua permite tratamentul precoce în cazul apariţiei unei infecţii.
Pacienţii trebuie instruiţi să raporteze fără întârziere orice simptom care sugerează oendoftalmită sau oricare dintre evenimentele menţionate mai sus.
Seringa preumplută conține mai mult decât doza recomandată de aflibercept 2 mg (echivalentă cu0,05 ml). Volumul în exces trebuie eliminat înainte de administrare (vezi pct. 4.2 și 6.6).
S-au observat creşteri ale presiunii intraoculare în decurs de 60 de minute de la administrarea unei injecţii intravitroase, inclusiv la cele cu aflibercept (vezi pct. 4.8). Sunt necesare precauţii speciale la pacienţi cu glaucom insuficient controlat prin tratament (nu se injectează Yesafili dacă presiunea intraoculară este ≥30 mmHg). În toate cazurile, atât presiunea intraoculară cât şi perfuzia la nivelul rădăcinii nervului optic trebuie monitorizate şi tratate corespunzător.
Imunogenitate
Deoarece este o proteină folosită în scop terapeutic există potenţial de imunogenitate în cazul administrării de Yesafili (vezi pct. 4.8). Pacienţii ar trebui instruiţi să raporteze orice semn sau simptom de inflamaţie intraoculară, cum ar fi durere, fotofobie sau roṣeaţă, care ar putea fi semne clinice atribuite hipersensibilităţii.
Efecte sistemice
Reacţiile adverse sistemice includ hemoragii, altele decât cele oculare, şi evenimente tromboembolice arteriale care au fost raportate după administrarea intravitroasă a inhibitorilor VEGF şi există un risc teoretic ca acestea să fie legate de inhibarea VEGF. Există date limitate privind siguranța tratamentului la pacienții cu OVCR, ORVR, EMD sau NVC miopică cu antecedente de accident vascular cerebral sau accidente ischemice tranzitorii sau infarct miocardicîn ultimele 6 luni. Trebuie exercitată precauție în cazul în care sunt tratați acești pacienți.
Alte informaţii:
Similar altor tratamente intravitroase anti-VEGF pentru DMLV forma umedă, OVCR, ORVR,EMD și NVC miopică, următoarele informaţii sunt, de asemenea, valabile:
- Siguranţa şi eficacitatea tratamentului cu aflibercept administrat concomitent la ambii ochi nu aufost studiate în mod sistematic (vezi pct. 5.1). Dacă tratamenul bilateral este efectuat în acelaşi timp, acest lucru poate duce la o expunere sistemică crescută ceea ce poate creşte riscul reacţiilor adverse sistemice.
- Utilizarea concomitentă a altor anti-VEGF (factorul de creştere al endoteliului vascular)Nu există date disponibile referitoare la utilizarea concomitentă a aflibercept cu alte medicamente anti-VEGF (sistemice sau oculare).
- Factorii de risc asociaţi cu apariţia unei rupturi la nivelul epiteliului pigmentar al retinei după tratamentul anti-VEGF pentru DMLV forma umedă includ detaşarea mare şi/sau profundă a epiteliului pigmentar al retinei. Iniţierea tratamentului cu aflibercept trebuie efectuatăcu precauţie la pacienţii care prezintă aceşti factori de risc privind rupturile epiteliului pigmentar al retinei.
- Tratamentul trebuie întrerupt la pacienţii cu dezlipire regmatogenă de retină sau cuperforaţii maculare în stadiul 3 sau 4.
- În cazul rupturii de retină tratamentul trebuie întrerupt şi nu trebuie reluat până lavindecarea ţesutului epitelial al retinei.
- Tratamentul trebuie întrerupt şi nu trebuie reluat mai devreme de momentul în care este programată administrarea următoarei doze, în cazul:
- scăderii celei mai bune acuităţi vizuale corectate (BAVC) cu ≥30 literecomparativ cu ultima verificare a acuităţii vizuale
- unei hemoragii subretiniene care a inclus centrul foveei sau dacă suprafaţahemoragiei este ≥50% din toată aria lezată.
- Tratamentul trebuie întrerupt şi nu trebuie reluat mai devreme de 28 de zile înainte sau după planificarea sau efectuarea unei intervenţii chirurgicale intraoculare.
- Aflibercept nu trebuie utilizat în timpul sarcinii, cu excepţia cazului în care beneficiile potenţiale depăşesc riscul potenţial pentru făt (vezi pct. 4.6).
- Femeile aflate la vârsta fertilă trebuie să utilizeze măsuri contraceptive eficace în timpul tratamentului şi timp de cel puţin 3 luni după ultima injecţie intravitroasă cu aflibercept (vezi pct. 4.6).
- Experienţa clinică în tratamentul pacienţilor cu OVCR şi ORVR ischemic este limitată.Tratamentul nu este recomandat la pacienţii cu semne clinice de pierdereireversibilă ischemică a funcţiei vizuale.
Grupe de pacienți pentru care există date limitate
Există doar o experiență limitată în ceea ce privește tratamentul pacienților cu EMD determinat de diabetul zaharat de tip I sau al pacienților diabetici cu o valoare a HbA1c peste 12% sau cu retinopatie diabetică proliferativă.
Aflibercept nu a fost studiat la pacienții cu infecții sistemice active sau la pacienții cu afecțiuni concomitente oculare, cum ar fi dezlipirea de retină sau gaura maculară. De asemenea, nu există experiență în ceea ce privește tratamentul cu aflibercept la pacienții diabetici cu hipertensiune arterială necontrolată. Această lipsă a informațiilor trebuie luată în considerare de către medic atunci când tratează acești pacienți.
Pentru NVC miopică, nu există experiență privind utilizarea aflibercept în tratamentul pacienților care nu aparțin rasei galbene, al pacienților la care s-a efectuat anterior tratament pentru NVC miopică și al pacienților cu leziuni extrafoveale.
Informații referitoare la excipienți Acest medicament produs conţine
- sodiu mai puţin de 1 mmol (23 mg) per doză, adică practic „nu conţine sodiu”.
- 0,003 mg de polisorbat 20 per fiecare doză de 0,01 ml sau 0,015 mg de polisorbat 20 per fiecare doză de 0,05 ml echivalent cu 0,3 mg/ml. Polisorbații pot determina reacții alergice
4.5 Interacţiuni cu alte medicamente şi alte forme de interacţiune
Nu s-au efectuat studii privind interacţiunile.
Nu s-a studiat utilizarea suplimentară a tratamentului fotodinamic (TFD) cu verteporfină şi Yesafili, deci un profil de siguranţă nu este stabilit încă.
4.6 Fertilitatea, sarcina şi alăptarea
Femei aflate la vârsta fertilă
Femeile aflate la vârsta fertilă trebuie să utilizeze măsuri contraceptive eficace în timpul tratamentului şi timp de cel puţin 3 luni după ultima injecţie intravenoasă cu aflibercept (vezipct. 4.4).
Sarcina
Nu există date privind utilizarea aflibercept la femeile gravide. Studiile la animale au evidenţiat toxicitate embriofetală (vezi pct. 5.3).
Cu toate că expunerea sistemică după administrarea oculară este foarte scăzută, aflibercept nu trebuie utilizat în timpul sarcinii, cu excepţia cazului în care beneficiile potenţiale depăşesc riscul potenţial pentru făt.
Alăptarea
Pe baza unor date foarte limitate la om, aflibercept poate fi excretat în laptele uman la niveluri scăzute. Aflibercept este o moleculă proteică mare și cantitatea de medicament absorbită de copileste de așteptat să fie minimă. Efectele aflibercept asupra nou-născutului/sugarului alăptat sunt necunoscute. Ca o măsură de precauție, alăptarea nu este recomandată în timpul utilizării Yesafili.
Fertilitatea
Rezultatele provenite din studiile la animale, constând în expunere sistemică crescută, indică faptulcă aflibercept poate afecta fertilitatea masculină şi feminină (vezi pct. 5.3). Nu se anticipează asemenea efecte după administrarea intraoculară și expunere sistemică foarte scăzută.
4.7 Efecte asupra capacităţii de a conduce vehicule şi de a folosi utilaje
Injecția cu aflibercept are o influenţă minoră asupra capacităţii de a conduce vehicule şi de a folosi utilaje din cauza tulburărilor vizuale temporare asociate cu administrarea injecţiilor sau examinarea oculară. Pacienţii nu trebuie să conducă vehicule sau să manipuleze utilaje până când funcţia lor vizuală nu s-a restabilit suficient.
4.8 Reacţii adverse
Rezumatul profilului de siguranţă
Populația de siguranță a fost constituită din 3102 pacienți, în opt studii clinice de fază III. Dintre aceştia, 2501 pacienţi au fost trataţi cu doza recomandată de 2 mg.
Reacţiile adverse oculare grave la nivelul ochiului evaluat în cadrul studiului, asociate cu procedura de injectare au apărut la mai puţin de 1 din 1900 injectări intravitroase cu aflibercept şi au inclus: orbire, endoftalmită, dezlipire de retină, cataractă traumatică, cataractă, hemoragie vitroasă, dezlipire de corp vitros şi creşterea presiunii intraoculare (vezi pct. 4.4).
Reacţiile adverse observate cel mai frecvent (apărute la cel puţin 5% dintre pacienţii cărora li s-a administrat aflibercept) au fost: hemoragie conjunctivală (25%), hemoragie retiniană (11%), scăderea acuității vizuale (11%), durere oculară (10%), cataractă (8%), creșterea presiunii intraoculare (8%), dezlipire de corp vitros (7%) și flocoanele intravitroase (7%).
Rezumatul reacţiilor adverse – lista tabelară
Datele privind siguranţa, descrise mai jos, includ toate reacţiile adverse provenite din cele opt studii clinice de fază III, în indicațiile DMLV forma umedă, OVCR, ORVR, EMD și NVC miopică, cu o posibilitate rezonabilă de cauzalitate legată de procedura de injectare sau de medicament.
Reacţiile adverse sunt enumerate în funcţie de clasificarea pe aparate, sisteme şi organe, utilizând următoarea convenţie:Foarte frecvente (≥1/10), frecvente (≥1/100 şi <1/10), mai puţin frecvente (≥1/100 şi <1/100), rare (≥1/10000 şi <1/1000), cu frecvență necunoscută (care nu poate fi estimată din datele disponibile).
În cadrul fiecărei grupe de frecvenţă, reacţiile adverse la medicament sunt prezentate în ordinea descrescătoare a gravităţii.
Tabelul 1: Toate reacțiile adverse la medicament asociate tratamentului, raportate la pacienți în studii clinice de fază III (date cumulate din studiile clinice de fază III pentru indicațiile DMLV forma umedă, OVCR, ORVR, EMD și NVC miopică) sau în timpul supravegherii după punerea pe piață
| Clasificarea pe aparate, sisteme și organe | Frecvența | Reacție adversă |
|---|---|---|
| Tulburări ale sistemului imunitar | Mai puțin frecvente | Hipersensibilitate*** |
| Tulburări oculare | Foarte frecvente | Scăderea acuității vizuale, Hemoragie retiniană, Hemoragie conjunctivală, Durere oculară |
| Frecvente | Ruptura epiteliului retinian pigmentar*, Dezlipirea epiteliului retinian pigmentar, Degenerare retiniană, Hemoragie vitroasă, Cataractă, Cataractă corticală, Cataractă nucleară, Cataractă subcapsulară, Eroziune corneană, Abraziune corneană, Creșterea presiunii intraoculare, Vedere încețoșată, Flocoane intravitreene, Dezlipire de corp vitros, Durere la locul de injecție, Senzație de corp străin la nivel ocular, Hiperlacrimație, Edem palpebral, Hemoragie la locul de injecție, Keratită punctată, Hiperemie conjunctivală, Hiperemie oculară | |
| Mai puțin frecvente | Endoftalmită**, Dezlipire de retină, Ruptură de retină, Irită, Uveită, Iridociclită, Opacități | |
| lenticulare, Defecte ale epiteliului cornean, Iritație la locul de injecție, Senzație anormală în ochi, Blefarită, Congestie a camerei anterioare, Edem cornean | ||
| Rare | Cecitate, Cataractă traumatică, Vitrită, Hipopion, Vasculită retiniană**** | |
| Cu frecvență necunoscută | Sclerită****, Ocluzie vasculară retiniană **** |
* Tulburări cunoscute a fi asociate cu DMLV forma umedă. Observate numai în studiile efectuate la pacienții cu DMLV forma umedă.Tulburări cunoscute a fi asociate cu DMLV forma umedă. Observate numai în studiile efectuate la pacienții cu DMLV forma umedă.
** Endoftalmite de cultură pozitivă şi cultură negativă
*** Din raportările post-marketing
Descrierea reacţiilor adverse selectate
Într-un studiu clinic de fază III efectuat la pacienții cu DMLV forma umedă a fost observată o incidenţă crescută a hemoragiilor conjunctivale la pacienţii trataţi cu medicamente antiagregante. Această incidenţă crescută a fost comparabilă cu cea apărută la pacienţii trataţi cu ranibizumab şi aflibercept.
Evenimentele arteriale tromboembolice (EAT) sunt evenimente adverse potenţial corelate cuinhibiţia sistemică a VEGF. Există un risc teoretic de evenimente arteriale tromboembolice, inclusiv accident vascular cerebral și infarct miocardic, în urma administrării intravitroase deinhibitori ai VEGF.
A fost observată o rată scăzută a incidenței evenimentelor tromboembolice arteriale în studiileclinice cu aflibercept la pacienții cu DMLV, EMD, OVR, NVC miopică. Referitor la toate indicațiile, nu a fost observată nicio diferență notabilă între grupurile tratate cu aflibercept și grupurile comparator respective.
Similar tuturor proteinelor terapeutice, există un risc potenţial de imunogenitate în cazuladministrării Yesafili.
Raportarea reacţiilor adverse suspectate
Raportarea reacţiilor adverse suspectate după autorizarea medicamentului este importantă. Acest lucru permite monitorizarea continuă a raportului beneficiu/risc al medicamentului. Profesioniştiidin domeniul sănătăţii sunt rugaţi să raporteze orice reacţie adversă suspectată prin intermediul sistemului naţional de raportare, aşa cum este menţionat în Anexa V.
4.9 Supradozaj
În studiile clinice, s-au utilizat doze de până la 4 mg la intervale lunare şi au apărut cazuri izolatede supradozaj la doze de 8 mg.
Supradozajul cu un volum crescut de soluţie injectabilă poate creşte presiunea intraoculară. Prin urmare, în cazul supradozajului trebuie monitorizată presiunea intraoculară şi trebuie iniţiat tratamentul adecvat de către medicul curant, dacă acest lucru este considerat necesar (vezi pct. 6.6).
5. PROPRIETĂŢI FARMACOLOGICE
5.1 Proprietăţi farmacodinamice
Grupa farmacoterapeutică: Medicamente oftalmologice / Medicamente antineovascularizaţieCodul ATC: S01LA05
Yesafili este un produs medicinal biosimilar. Sunt disponibile informații detaliate pe site-ul web al Agenției Europene a Medicamentului https://www.ema.europa.eu.
Aflibercept este o proteină recombinantă de fuziune, formată din porţiuni ale domeniilor extracelulare ale receptorilor 1 şi 2 ai VEGF uman, fuzionate cu porţiunea Fc a IgG1 umane.
Aflibercept este obţinut prin tehnologie ADN recombinantă în celule ovariene de hamsterchinezesc (CHO) K1.
Aflibercept acţionează ca un receptor capcană, solubil, care se leagă de VEGF-A şi de factorul placentar de creştere (PlGF), cu afinitate superioară receptorilor naturali ai acestora şi, astfel, poate inhiba legarea şi activarea acestor receptori înrudiţi ai VEGF.
Mecanism de acţiune
Factorul A endotelial de creştere vasculară (VEGF-A) şi factorul placentar de creştere (PlGF) sunt membri ai familiei VEGF a factorilor angiogenici, care pot acţiona ca factori puternici mitogeni, chemotactici şi de permeabilitate vasculară pentru celulele endoteliale. VEGF acţionează prin intermediul a doi receptori ai tirozin kinazelor, VEGFR-1 şi VEGFR-2, prezenţi pe suprafaţa celulelor endoteliale. PlGF se leagă numai de VEGFR-1, prezent de asemenea pe suprafaţa leucocitelor.
Activarea în exces a acestor receptori de către VEGF-A poate determina apariţia neovascularizaţiei patologice şi creșterea permeabilităţii vasculare. În aceste procese, PlGF poate acţiona sinergic cu VEGF-A şi este cunoscut, de asemenea, ca promotor al infiltraţiei leucocitare şiinflamaţiei vasculare.
Efecte farmacodinamice
DMLV forma umedă
DMLV forma umedă se caracterizează prin apariţia neovascularizaţiei patologice coroidale (NVC). Scurgerea sângelui şi lichidelor de la nivelul NVC poate provoca îngroșare retiniană sau edem retinian şi/sau hemoragie sub-/intraretiniană, ceea ce duce la pierderea acuităţii vizuale.
La pacienţii trataţi cu aflibercept (o injecţie administrată lunar, timp de trei luni consecutiv, urmată de o injecţie la intervale de 2 luni), grosimea centrală a retinei [GCR] a scăzut curând după iniţierea tratamentului şi dimensiunea medie a leziunii NVC a scăzut, ceea ce confirmă rezultatele observateîn cazul administrării ranibizumabului lunar în doză de 0,5 mg.
În studiul clinic VIEW1 s-au evidenţiat scăderi medii ale GCR la tomografia în coerenţă optică (TCO) a scăderii medii ale îngroşării retinei (-130 şi -129 microni în săptămâna 52 pentru grupele de studiu la care s-a administrat aflibercept 2 mg la intervale de 2 luni şi, respectiv, ranibizumab 0,5 mg administrat lunar). De asemenea, la momentul săptămânii 52 în cadrul studiului clinic VIEW2, TCO a evidenţiat scăderi medii ale GCR (-149 şi -139 microni pentru grupele de studiu la care s-au administrat aflibercept 2 mg la intervale de 2 luni şi, respectiv, ranibizumab 0,5 mg administrat lunar). Scăderea dimensiunii NVC şi scăderea GCR au fost în general menţinute în al doilea an al studiilor.
Studiul clinic ALTAIR, efectuat la pacienți japonezi, cu DMLV forma umedă, naivi la tratament, arată rezultate similare cu ale studiilor VIEW, folosind 3 injectări lunare inițiale, de 2 mg aflibercept, urmate de o injectare după alte 2 luni, iar apoi continuat cu un regim de tip „tratament și extindere”cu intervale de tratament variabile (ajustări de 2 sau 4 săptămâni) până la un interval de maximum 16 săptămâni, conform criteriilor specificate anterior. În săptămâna 52, au existat scăderi medii ale grosimii centrale a retinei (GCR) la TCO, de -134,4 și -126,1 microni pentru grupul cu ajustare de 2 săptămâni și respectiv grupul cu ajustare de 4 săptămâni. Proporția pacienților fără fluid la TCO în săptămâna 52 a fost de 68,3% și 69,1% în grupurile cu ajustare de 2 și respectiv 4 săptămâni. În general, scăderea GCR s-a păstrat în ambele brațe ale studiului ALTAIR în al doilea an.
Studiul clinic ARIES a fost proiectat pentru explorarea non-inferiorității unui regim de doze de tipul tratament și extindere cu aflibercept 2 mg inițiat imediat după administrarea inițială a 3 injectări lunare și o injectare suplimentară după 2 luni versus un regim de doze de tipul tratament și extindere inițiat la un an după tratament. Pentru pacienții care aveau nevoie de doze mai frecventedecât Q8, cel puțin o dată pe parcursul studiului, GCR a rămas mărită, dar scăderea medie a GCR de la nivelul de bază la săptămâna 104 a fost -160,4 microni, similară cu cea a pacienților tratați laQ8 sau intervale mai puțin frecvente.
Edem macular secundar OVCR şi ORVR
În OVCR şi ORVR apare ischemia retiniană, aceasta semnalând eliberarea VEGF care, la rândulsău, destabilizează joncţiunile compacte şi stimulează proliferarea celulelor endoteliale. Reglarea ascendentă a VEGF este asociată cu ruperea barierei hemato-retiniene, permeabilitate vasculară crescută, edem retinian şi complicaţii ale neovascularizaţiei.
La pacienţii trataţi cu o injecție de aflibercept 2 mg lunar, timp de 6 luni consecutiv, s-a observat un răspuns consistent, rapid şi intens în ceea ce priveşte morfologia (măsurată prin îmbunătățirea medie a GCR). În săptămâna 24, reducerea GCR a fost statistic superioară față de grupul de control, în toate cele 3 studii clinice (COPERNICUS în OVCR: -457 vs. -145 microni; GALILEOîn OVCR: -449 vs. - 169 microni; VIBRANT în ORVR: -280 vs. -128 microni).
Această reducere a GCR faţă de momentul iniţial s-a menţinut până la sfârşitul fiecărui studiu clinic, săptămâna 100 în studiul clinic COPERNICUS, săptămâna 76 în studiul clinic GALILEO şisăptămâna 52 în studiul clinic VIBRANT.
Edem macular diabetic
Edemul macular diabetic este o consecință a retinopatiei diabetice și se caracterizează prin creșterea permeabilității vasculare și deteriorarea capilarelor retiniene, care poate duce la pierderea acuității vizuale. La pacienții tratați cu Yesafili, cea mai mare parte dintre aceștia având diagnostic de diabet zaharat detip 2, s-a observat un răspuns rapid şi intens în ceea ce priveşte morfologia (GCR, scorul DRSS).
În studiile clinice VIVIDDME și VISTA-DME, scăderile medii semnificativ statistic mai mari ale GCR faţă de valoarea iniţială în săptămâna 52 au fost observate la pacienții tratați cu aflibercept comparativ cu pacienții din grupul de control cu laser, fiind de -192,4 microni și -183,1 microni pentru grupurile tratate cu aflibercept 2Q8 și, respectiv, -66,2 microni și -73,3 microni pentru grupurile de control. În săptămâna 100, scăderea s-a menținut, cu -195,8 microni și -191,1 microni pentru grupurile tratate cu aflibercept 2Q8 și respectiv cu -85,7 și -83,9 microni pentru grupurile de control, în studiile VIVID- DME și VISTA-DME.
În studiile VIVID-DME și VISTA-DME, o îmbunătățire ≥ 2 trepte a scorului DRSS (Scorul severității retinopatiei diabetice) a fost evaluată în manieră prespecificată. Scorul DRSS a putut fi clasificat pe grade la 73,7% dintre pacienții din studiul VIVID-DME și la 98,3% dintre pacienții din studiul VISTA- DME. În săptămâna 52, la 27,7% și 29,1% dintre pacienții din grupurile tratate cu aflibercept 2Q8și la 7,5% și 14,3% dintre pacienții din grupurile de control s-a înregistrat o îmbunătățire ≥ 2 trepte a scorului DRSS. În săptămâna 100, procentele respective au fost de 32,6% și 37,1% dintre pacienții din grupurile tratate cu aflibercept 2Q8 și 8,2% și 15,6% dintre pacienții din grupurile de control.
Studiul clinic VIOLET a comparat trei regimuri diferite de dozare a aflibercept 2mg pentru tratamentul EMD după cel puțin un an de tratament la intervale fixe, când tratamentul a fost inițiat cu 5 doze lunare consecutive urmate de doze la fiecare 2 luni. În săptămâna 52 și săptămâna 100 ale studiului,adică al doilea și al treilea an de tratament, media schimbărilor GCR era similară din punct de vedere clinic pentru “tratament și extindere” (2T&E), pro re nata (2PRN) și 2Q8, respectiv cu variații de -2,1, 2,2 și -18,8 microni în săptămâna 52 și variații de 2,3, -13,9 și -15,5 microni în săptămâna 100.
Neovascularizație coroidală miopică
Neovascularizația coroidală miopică (NVC miopică) este o cauză frecventă a pierderii vederii la adulții cu miopie patologică. Aceasta apare ca mecanism de vindecare a leziunilor, în urma ruperii membranei Bruch și reprezintă cel mai dăunător eveniment pentru vedere în miopia patologică.
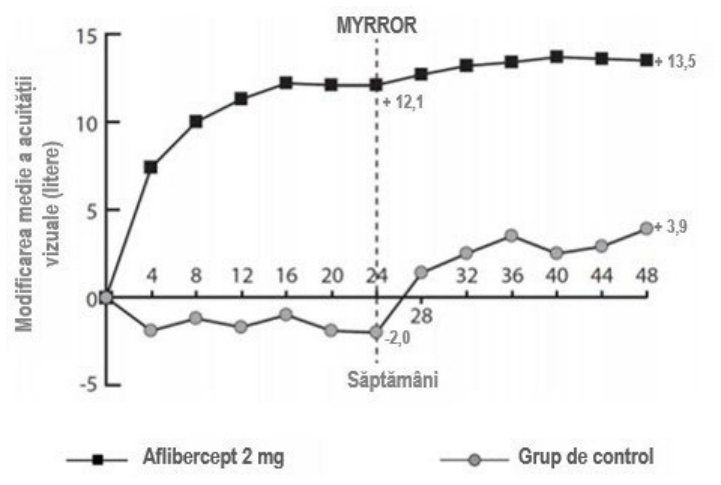
La pacienții tratați cu aflibercept în studiul clinic MYRROR (o injecție administrată la începutul terapiei, fiind administrate injecții suplimentare în cazul persistenței sau al recurenței bolii), GCRs-a diminuat la scurt timp după inițierea tratamentului fiind în favoarea tratamentului cu Yesafili în săptămâna 24 (-79 microni pentru grupul tratat cu aflibercept 2 mg și, respectiv, -4 microni pentru grupul de control), care s-a menținut până în săptămâna 48. În plus, leziunea NVC medie s-a redus.
Eficacitate şi siguranţă clinică
DMLV forma umedă
Siguranţa şi eficacitatea clinică a aflibercept au fost evaluate în două studii randomizate, multicentrice, cu dublă mascare a formei farmaceutice, controlate activ, la pacienţi cu DMLV forma umedă (VIEW1 şi VIEW2) cu un număr total de 2412 pacienţi trataţi şi evaluaţi în vederea stabilirii eficacităţii (1817 pacienţi la care s-a administrat aflibercept).Vârsta pacienţilor a variat de la 49 ani la 99 ani, cu o medie de 76 ani. În aceste studii clinice, aproximativ 89% (1,616/1,817) dintre pacienții randomizați la tratamentul cu aflibercept aveau vârsta de 65 ani sau mai mult, iar aproximativ63% (1,139/1,817) aveau vârsta de 75 ani sau mai mult. În cadrul fiecărui studiu, pacienţii au fostrepartizaţi randomizat, în raport de 1:1:1:1, la unul din cele 4 regimuri de dozaj:
1) aflibercept administrat în doză de 2 mg la intervale de 8 săptămâni, după administrarea a 3 doze iniţiale la intervale lunare (aflibercept 2Q8);
2) aflibercept administrat în doză de 2 mg la intervale de 4 săptămâni (aflibercept 2Q4); 3) aflibercept administrat în doză de 0,5 mg la intervale de 4 săptămâni 4 (aflibercept 0,5Q4); şi 4) ranibizumab administrat în doză de 0,5 mg la intervale de 4 săptămâni (ranibizumab 0,5Q4).
În al doilea an al studiilor, pacienţilor li s-a administrat în continuare doza la care au fost iniţial repartizaţi randomizat, dar cu un program modificat de administrare a dozelor, pe baza evaluării rezultatelor vizuale şi anatomice, cu un interval maxim de dozaj de 12 săptămâni, definit de protocol.
În ambele studii, obiectivul principal al eficacităţii a fost procentul pacienţilor din grupele de studiu, care şi-au menţinut acuitatea vizuală, de exemplu pierderea a mai puţin de 15 litere dinacuitatea vizuală în săptămâna 52, de la momentul iniţial.
În studiul clinic VIEW1, în săptămâna 52, 95,1% dintre pacienţii din grupul tratat cu aflibercept 2Q8 aumenţinut acuitatea vizuală, comparativ cu 94,4% dintre pacienţii în grupul căruia s-a administrat ranibizumab 0,5Q4. În studiul clinic VIEW2, în săptămâna 52, 95,6% dintre pacienţii din grupul tratat cu aflibercept 2Q8 şi-au menţinut acuitatea vizuală, comparativ cu 94,4% dintre pacienţii în grupul căruia s-a administratranibizumab 0,5Q4. În ambele studii, tratamentul cu aflibercept s-a dovedit a fi non-inferior şi echivalent din punct de vedere clinic cu grupul căruia s-a administrat ranibizumab 0,5Q4.
Rezultatele detaliate provenite din analiza centralizată a ambelor studii sunt prezentate în Tabelul 2şi Figura 1 de mai jos.
Tabelul 2: Rezultatele privind eficacitatea în săptămâna 52 (analiză primară) şi în săptămâna 96;date combinate provenite din studiile VIEW1 şi VIEW2B)
| Rezultat privindeficacitatea | Aflibercept 2Q8 E) (aflibercept 2 mg la intervale de 8 săptămâni, după administrareaa 3 doze iniţiale la intervale lunare) (N = 607) | Ranibizumab 0,5Q4 (ranibizumab 0,5 mg la intervale de 4 săptămâni) (N = 595) | ||
| Săptămâna 52 | Săptămâna 96 | Săptămâna52 | Săptămâna 96 | |
| Numărul mediu de injecţii | 7,6 | 11,2 | 12,3 | 16,5 |
| Numărul mediu de injecţii din săptămâna 52 până în săptămâna 96 | 4,2 | 4,7 | ||
| Procentul pacienţilor cu < 15 litere pierdute faţă de momentul iniţial SPPA) | 95,33%B) | 92,42% | 94,42%B) | 91,60% |
| DiferenţăC) (IÎ95%)D) | 0,9% (-1,7; 3,5)F) | 0,8% (-2,3; 3,8)F) | ||
| Modificarea medie a AVOC măsurată prin scorul literelor ETDRSA) faţă de momentul iniţial | 8,40 | 7,62 | 8,74 | 7,89 |
Diferenţa în media celor mai mici pătrate A) (litere ETDRS)C) (IÎ95%)D) | -0,32 (-1,87; 1,23) | -0,25 (-1,98; 1,49) | ||
| Procentul pacienţilor cu ≥ 15 litere câştigate faţă de momentul iniţial | 30,97% | 33,44% | 32,44% | 31,60% |
DiferenţăC) IÎ(95%)D) | -1,5% (-6,8; 3,8) | 1,8% (-3,5; 7,1) | ||
A) AVOC: Acuitatea vizuală optim corectată
ETDRS: Early Treatment Diabetic Retinopathy Study (Studiul retinopatiei diabetice cu tratament precoce)LS: Media celor mai mici pătrate derivată din ANCOVA
SPP: Set Per Protocol (set pentru fiecare protocol)
B) Setul complet de analiză (FAS), Extrapolarea în sens longitudinal a ultimelor date observate (LOCF) pentru toate analizele, cu excepţia procentului de pacienţi la care acuitatea vizuală a fost menţinută însăptămâna 52, reprezentând setul pentru fiecare protocol (PPS)
C) Diferenţa este reprezentată de valoarea grupului cu aflibercept minus valoarea grupului cu ranibizumab. Ovaloare pozitivă favorizează aflibercept.
D) Intervalul de încredere (IÎ) calculat prin aproximare normală
E) După iniţierea tratamentului cu doze administrate la intervale de trei luni
F) Un interval de încredere complet superior valorii de -10% indică non-inferioritatea aflibercept faţă deranibizumab
Figura 1. Modificarea medie a acuităţii vizuale de la momentul iniţial până în săptămâna 96 pentru datele centralizate provenite din studiile View1 şi View2
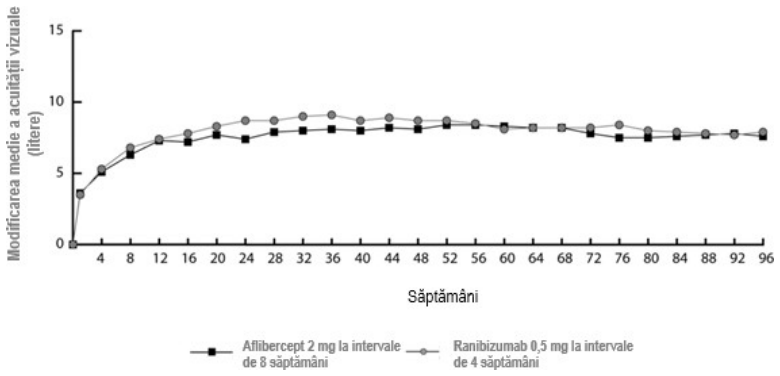
În analiza datelor centralizate provenite din studiile VIEW1 şi VIEW2, aflibercept a demonstrat modificări semnificative din punct de vedere clinic faţă de momentul iniţial, conform Chestionarului privind funcţia vizuală, al Institutului Naţional pentru Afecţiuni Oculare (NEI VFQ-25), fără diferențe semnificative clinic faţă de ranibizumab. Importanţa acestor modificări a fost similară celor observate în studiile publicate, corespunzând unui câştig de 15 literedin acuitatea vizuală optim corectată (AVOC).
În al 2-lea an al studiilor, eficacitatea s-a menținut, în general, conform ultimei evaluări din săptămâna 96, și 2-4% dintre pacienți au necesitat administrarea lunară a tuturor injecţiilor, iar 1/3dintre pacienți au necesitat cel puțin o injecție la un interval de tratament de numai o lună. Scăderile medii ale zonei NVC au fost evidente la toate grupele de tratament în ambele studii.
Rezultatele privind eficacitatea în toate subgrupele care au putut fi evaluate (de exemplu vârstă, sex, rasă, acuitate vizuală la momentul iniţial, tipul leziunii, mărimea leziunii) în fiecare studiu şi înanaliza combinată au confirmat rezultatele în populaţia generală.
ALTAIR a fost un studiu multicentric de 96 de săptămâni, randomizat, deschis, efectuat la 247 pacienți japonezi cu DMLV forma umedă, naivi la tratament, dezvoltat pentru a evalua eficacitateași siguranța aflibercept după două intervale (2 săptămâni și 4 săptămâni) de ajustare a unui regim de tip „tratament și extindere”.
Tuturor pacienților li s-au administrat doze lunare de 2 mg aflibercept, timp de 3 luni, urmate de o injectare după un interval de 2 luni. În săptămâna 16, pacienții au fost randomizați 1:1 în douăgrupuri de tratament: 1) aflibercept „tratament și extindere” cu ajustări la 2 săptămâni și 2) aflibercept „tratament și extindere” cu ajustări la 4 săptămâni. Decizia de a extinde sau a scurta intervalele de tratament a fost luată în funcție de criteriile vizuale și/sau anatomice definite de protocol, cu un interval de tratament de maximum 16 săptămâni pentru ambele grupuri.
Criteriul principal de evaluare a eficacității a fost schimbarea medie a AVOC de la nivelul de bazăla săptămâna 52. Criteriile secundare de evaluare a eficacității au fost reprezentate de proporția de pacienți ce nu au pierdut ≥15 litere și proporția de pacienți care au câștigat cel puțin 15 litere din AVOC de la nivelul de bază la săptămâna 52.
În săptămâna 52, pacienții din brațul de „tratament și extindere” cu ajustări la 2 săptămâni au obținut un câștig mediu de 9,0 litere din nivelul de bază, comparativ cu 8,4 litere pentru cei din grupul cu ajustare la 4 săptămâni [diferența medie LS în litere (95% IÎ): -0,4 (-3,8, 3,0), ANCOVA]. Proporția de pacienți care nu au pierdut ≥15 litere în cele două brațe de tratament afost similară (96,7% la grupul cu ajustare la 2 săptămâni și 95,9% la 4 săptămâni). Proporția de pacienți care au avut un câștig ≥15 litere în săptămâna 52 a fost 32,5% în grupul cu ajustare la 2 săptămâni și 30,9% în grupul cu ajustare la 4 săptămâni. Proporția de pacienți la care s-a extinsintervalul de tratament la 12 săptămâni sau mai mult a fost 42,3% în grupul cu ajustare la 2 săptămâni și 49,6% în grupul cu ajustare la 4 săptămâni. Suplimentar, în grupul cu ajustare la4 săptămâni, la 40,7% din pacienți s-a extins intervalul de tratament la 16 săptămâni. La ultimavizită până la săptămâna 52, 56,8% și 57,8% dintre pacienții din grupurile cu ajustare la 2 și respectiv 4 săptămâni au avut următoarea injectare programată la un interval de 12 săptămâni saumai mare.
În al doilea doilea an de studiu, în general eficacitatea s-a păstrat până la și incluzând ultima evaluare din săptămâna 96, cu un câștig mediu față de nivelul de bază de 7,6 litere în grupul cu ajustare la 2 săptămâni și de 6,1 litere în grupul cu ajustare la 4 săptămâni. Proporția de pacienți la care s-a extins intervalul de tratament la 12 săptămâni sau peste acest interval a fost de 56,9% în grupul cu ajustare la 2 săptămâni și de 60,2% în grupul cu ajustare la 4 săptămâni. La ultima vizită, înainte de săptămâna 96, la 64,9% și 61,2% dintre pacienții din grupul cu ajustare la 2 și respectiv 4săptămâni a fost planificată următoarea injecție la un interval de 12 săptămâni sau mai mare. În timpul celui de-al doilea an de tratament, pacienților din cele două grupuri cu ajustare la 2 și respectiv 4 săptămâni li sau administrat în medie 3,6 și, respectiv 3,7 injecții. Pentru perioada de 2 ani de tratament, pacienților li s-a administrat o medie de 10,4 injecții.
Profilurile de siguranță oculară și sistemică au fost similare cu siguranța observată în studiile pivot VIEW1 și VIEW2.
ARIES a fost un studiu cu o durată de 104 săptămâni, multicentric, randomizat, în regim deschis, controlat cu comparator activ efectuat la 269 pacienți naivi la tratament pentru DMLV forma umedă, proiectat pentru a evalua non-inferioritatea în termeni de eficacitate precum și siguranță a unui regim de doze de tipul tratament și extindere inițiat după 3 doze lunare consecutive urmate deo extindere la un interval de tratament de 2 luni versus regimul de doze tip tratament și extindere inițiat după primul an de tratament.
Studiul ARIES a explorat de asemenea și procentul de pacienți care au necesitat tratament mai frecvent de 8 săptămâni pe baza deciziei investigatorului. Din 269 pacienți, 62 pacienți au primit doze mai frecvente cel puțin o dată pe parcursul studiului. Acești pacienți au rămas în studiu și auprimit tratament în acord cu evaluarea clinică cea mai bună a investigatorului, dar nu mai frecventde 4 săptămâni și intervalele de tratament au putut fi extinse din nou ulterior. Intervalul mediu de tratament după decizia de a trata mai frecvent a fost de 6,1 săptămâni. În săptămâna 104 AVOC afost mai mică la pacienții care au avut nevoie de tratament intensiv cel puțin o dată pe parcursul studiului, comparativ cu pacienții care nu au au avut nevoie, iar schimbarea medie în AVOC la finalul studiului față de nivelul de bază a fost de +2,3 ± 15,6 litere. Printre pacienții tratați mai frecvent, 85,5% și-au menținut vederea, de exemplu au pierdut mai puțin de 15 litere și 19,4% au câștigat 15 litere sau mai multe. Profilul de siguranță pentru pacienții tratați mai frecvent de 8 săptămâni a fost comparabil cu datele de siguranță din studiile VIEW 1 și VIEW 2.
Edem macular secundar OVCR
Siguranţa şi eficacitatea clinică a aflibercept au fost evaluate în două studii randomizate, multicentrice, cu dublă mascare a formei farmaceutice, controlate cu tratament fictiv, la pacienţi cu edem macular secundar OVCR (COPERNICUS și GALILEO cu un număr total de 358 pacienţi care au fost trataţi şi evaluaţi în vederea stabilirii eficacităţii (217 cu aflibercept). Vârsta pacienţilor a variat între 22 ani și 89 ani, cu o medie de 64 ani. În studiile efectuate la pacienți cu OVCR, aproximativ 52% (112/217) dintre pacienții randomizați la tratamentul cu aflibercept aveau vârsta de 65 ani sau mai mult, și aproximativ 18% (38/217) aveau vârsta de 75 ani sau mai mult. În ambele studii, pacienţii au fost repartizaţi randomizat, în raport de 3:2, fie în grupul cu aflibercept 2 mg administrat la intervale de 4 săptămâni (2Q4), fie în grupul de control, pentru a li se administra injecţii cu tratament fictiv, la intervale de 4 săptămâni, pentru un total de 6 injecţii.
După administrarea unei injecții lunar, timp de 6 luni consecutiv, pacienţilor li s-a administrat tratament numai dacă au întrunit criteriile specificate în prealabil pentru repetarea tratamentului, cu excepţia pacienţilor din grupul de control din cadrul studiului clinic GALILEO, care au continuat administrarea de tratament fictiv (control faţă de control) până în săptămâna 52. Începând din acest moment, tuturor pacienţilor li s-a administrat tratament dacă au întrunit criteriile specificate în prealabil.
În ambele studii, obiectivul principal al eficacităţii a fost procentul pacienţilor care a câştigat cel puţin 15 litere din AVOC în săptămâna 24, comparativ cu momentul iniţial. A doua variabilă de eficacitate secundară a fost modificarea acuităţii vizuale în săptămâna 24 comparativ cu momentuliniţial.
Diferenţa între grupurile de tratament a fost favorabilă pentru aflibercept într-un mod semnificativ statistic, în ambele studii. Îmbunătăţirea maximă a acuităţii vizuale s-a realizat la 3 luni cu stabilizarea ulterioară asupra acuităţii vizuale şi asupra GCR până la 6 luni. Diferenţa semnificativăstatistic a fost menţinută până în săptămâna 52.
Rezultatele detaliate din analiza ambelor studii sunt prezentate în Tabelul 3 şi Figura 2 de mai jos.
Tabelul 3: Rezultatele privind eficacitatea în săptămâna 24, săptămâna 52 şi săptămâna 76/100 (Set complet de analiză cu LOCFC)) în studiile COPERNICUS şi GALILEO
| Rezultate privind eficacitatea | Studiul COPERNICUS | Studiul GALILEO | ||||||||||
| 24 săptămâni | 52 săptămâni | 100 săptămâni | 24 săptămâni | 52 săptămâni | 76 săptămâni | |||||||
| Aflibercept 2 mg Q4 (N = 114) | Control (N= 73) | Aflibercept 2 mg (N = 114) | Control E) (N =73) | Aflibercept F) 2 mg (N = 114) | Control E,F) (N=73) | Aflibercept 2 mg Q4 (N = 103) | Control (N = 68) | Aflibercept 2 mg (N = 103) | Control (N = 68) | Aflibercept G) 2 mg (N = 103) | Control G) (N = 68) | |
| Procentul pacienţilor careau câştigat ≥15 litere din AVOCC) faţă de momentul iniţial | 56% | 12% | 55% | 30% | 49,1% | 23.3% | 60% | 22% | 60% | 32% | 57,3% | 29.4% |
Diferenţa ponderatăA,B,E) (IÎ 95%) valoare-p | 44,8% (33,0, 56,6) p < 0,0001 | 25,9% (11,8, 40,1) p = 0,0006 | 26,7% (13,1, 40,3) p=0,0003 | 38,3% (24,4, 52,1) p < 0,0001 | 27,9% (13,0, 42,7) p = 0,0004 | 28,0% (13,3, 42,6) p=0,0004 | ||||||
Modificarea medie în AVOCC) măsurată prin scorul literelor ETDRSC)faţă de momentul iniţial (DS) | 17,3 (12,8) | -4.0 (18.0) | 16,2 (17,4) | 3.8 (17.1) | 13,0 (17,7) | 1.5 (17.7) | 18,0 (12,2) | 3.3 (14.1) | 16,9 (14,8) | 3.8 (18.1) | 13,7 (17,8) | 6.2 (17.7) |
| Diferenţa în valoarea medie a LSA,C,D,E) (IÎ 95%) valoarea-p | 21,7 (17,4, 26,0) p < 0,0001 | 12,7 (7,7, 17,7) p < 0,0001 | 11,8 (6,7, 17,0) p < 0,0001 | 14.7 (10,8, 18,7) p < 0,0001 | 13,2 (8,2, 18,2) p < 0,0001 | 7,6 (2,1, 13,1) p=0,0070 | ||||||
A) Diferenţa este reprezentată de tratamentul cu aflibercept 2 mg administrată o dată la 4 săptămâni minus tratament de control
B) Diferenţa şi intervalul de încredere (IÎ) sunt calculate utilizând testul Cochran-Mantel-Haenszel (CMH) ajustat în funcţie de regiune (America faţă de restul lumii pentru studiul clinic COPERNICUS şi Europa faţă de Asia/Pacific pentru studiul clinic GALILEO) şi AVOC la momentul iniţial (> 20/200 and ≤ 20/200) C) AVOC: Acuitatea vizuală optim corectată
ETDRS: Early Treatment Diabetic Retinopathy Study (Studiul retinopatiei diabetice cu tratament precoce) LOCF: Extrapolarea în sens longitudinal a ultimelor date observate DS: Deviaţie standard
16
LS: Media celor mai mici pătrate derivată din ANCOVA
D) LS diferenţa în media celor mai mici pătrate şi intervalul de încredere (IÎ) pe baza modelului ANCOVA cu factori de tipul: grup de tratament, regiune (America faţă de restul lumii pentru studiul clinic COPERNICUS şi Europa faţă de Asia/Pacific pentru studiul clinic GALILEO) şi AVOC la momentul iniţial (> 20/200 şi ≤ 20/200)
E) În studiul clinic COPERNICUS, pacienţiilor din grupul de control li s-a putut administra aflibercept la nevoie, la intervale de 4 săptămâni, din săptămâna 24 până în săptămâna 52; pacienții efectuau vizite la interval de 4 săptămâni
F) În studiul clinic COPERNICUS, atât pacienţiilor din grupul de control cât şi cei cărora li s-a administrat aflibercept 2 mg li s-a putut administra aflibercept 2 mg la nevoie, la intervale de 4 săptămâni, din săptămâna 52 până în săptămâna 96; pacienții efectuau vizite trimestriale obligatorii, dar era posibil să fie consultați cu o frecvență de 4 săptămâni, în cazul în care era necesar.
G) În studiul clinic GALILEO, atât pacienţilor din grupul de control cât şi cei cărora li s-a administrat aflibercept 2 mg li s-a putut administra aflibercept 2 mg la nevoie, la intervale de 8 săptămâni, din săptămâna 52 până în săptămâna 68; pacienții efectuau vizite la interval de 8 săptămâni.
17
Figura 2: Modificarea medie de la momentul iniţial în săptămâna 76/100 în ceea ce priveşte acuitatea vizuală în funcţie de grupul de tratament pentru studiile COPERNICUS şiGALILEO (Set complet de analiză)
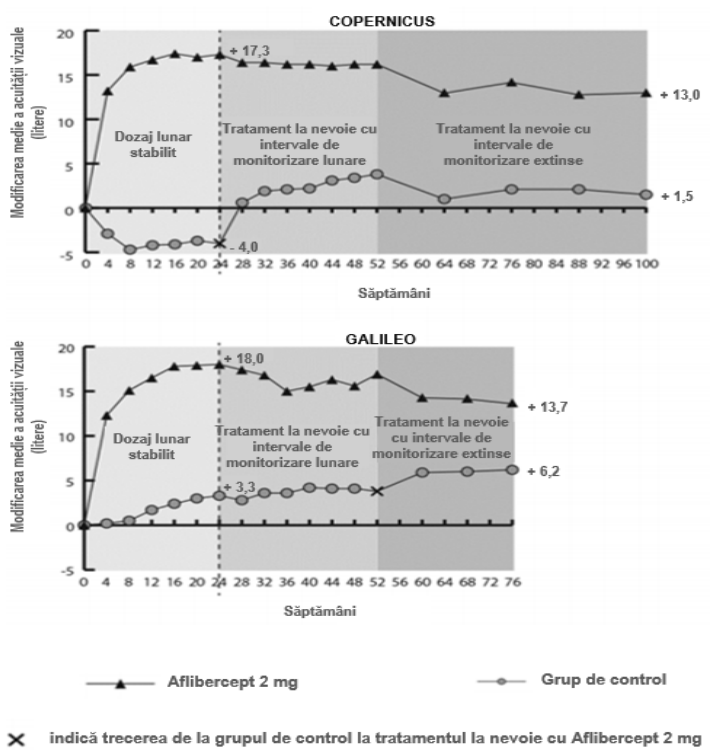
În studiul clinic GALILEO, un procent de 86,4% (n=89) din grupul care a primit tratament cu aflibercept și 79,4% (n = 54) din grupul care a primit tratament fictiv au fost injectați pentru OVCR la momentul iniţial. În săptămâna 24, procentul a fost de 91,8% (n = 89) în grupul care a primit tratament cu aflibercept și 85,5% (n = 47) în grupul care a primit tratament fictiv. Aceste proporții s-aumenținut în săptămâna 76, cu 84,3% (n = 75) în grupul care a primit tratament cu aflibercept și 84,0% (n = 42) în grupul care a primit tratament fictiv.
În studiul clinic COPERNICUS, un procent de 67,5% (n=77) din grupul care a primit tratament cu aflibercept și 68,5% (n = 50) din grupul care a primit tratament fictiv au fost injectați pentru OVCR la momentul iniţial. În săptămâna 24, procentul a fost de 87.4% (n = 90) în grupul care a primit tratament cu aflibercept și 58.6% (n = 34) în grupul care a primit tratament fictiv. Aceste proporții s-au menținut în săptămâna 100, 76.8 % (n = 76) în grupul care a primit tratament cu aflibercept și 78% (n = 39) în grupul care a primit tratament fictiv. Pacienţii din grupul care a primit tratament fictiv au fosteligibili pentru a primi aflibercept începând cu săptămâna 24.
Efectul benefic al tratamentului cu aflibercept asupra funcţiei vizuale a fost similar la grupurile iniţiale de pacienţi perfuzaţi şi ne-perfuzaţi. Rezultatele privind eficacitatea în alte subgrupuri, care au putut fi evaluate în fiecare studiu (de exemplu: vârstă, sex, rasă, acuitate vizuală la momentul iniţial, durata OVCR), au confirmat rezultatele în populaţia generală.
În analiza datelor centralizate provenite din studiile clinice GALILEO şi COPERNICUS, aflibercept a demonstrat modificări semnificative din punct de vedere clinic faţă de momentul iniţial, conform
Chestionarului privind funcţia vizuală, al Institutului Naţional pentru Afecţiuni Oculare (NEI VFQ- 25). Importanţa acestor modificări a fost similară celor observate în studiile publicate, corespunzând unui câştig de 15 litere din acuitatea vizuală optim corectată (AVOC).
Edem macular secundar ORVR
Siguranţa şi eficacitatea aflibercept au fost evaluate printr-un studiu randomizat, multicentric, cu dublu orb, controlat, cu comparator activ, desfăşurat la pacienţi cu edem macular secundar ORVR (ocluziei de ram venos retinian) (Studiul VIBRANT), inclusiv ocluziei hemiretiniene a venei centrale a retinei. În studiul clinic VIBRANT, un număr total de 181 de pacienţi au fost trataţi şi evaluaţi privind eficacitatea (la 91 dintre pacienți s-a administrat tratament cu aflibercept). Vârsta pacienţilor a variat între 42 ani și 94 ani, cu o medie de 65 ani. În cadrul studiului la pacienții cu ORVR, aproximativ 58% (53/91) dintre pacienții randomizați la tratamentul cu aflibercept aveau vârsta de 65 ani sau mai mult, iar aproximativ 23% (21/91) aveau vârsta de 75 ani sau mai mult. În cadrulstudiului, pacienţii au fost randomizați într-un raport de 1:1, fie pentru a li se administra aflibercept 2 mg administrată la interval de 8 săptămâni - după 1 injecție administrată lunar, timp de 6 luni consecutiv, fie pentru a li se efectua fotocoagulare laser la momentul iniţial (grupul de control laser). A fost posibil ca pacienţilor din grupul de control laser să li se efectueze fotocoagulare lasersuplimentară (denumită „tratament laser de salvare“) începând cu săptămâna 12, la un interval minim de 12 săptămâni. Pe baza unor criterii prestabilite pacienţii din grupul de tratament laser au primit tratament de salvare cu aflibercept 2 mg începând cu săptămâna 24, administrat la interval de 4 săptămâni, timp de 3 luni consecutiv, urmat de injecţii intravitroase la interval de 8 săptămâni.
În studiul clinic VIBRANT, criteriul principal de eficacitate a fost reprezentat de proporţia de pacienţi care au realizat un câştig de cel puţin 15 litere din AVOC în săptămâna 24 în comparaţiecu momentul iniţial şi grupul tratat cu aflibercept a fost superioară grupului de control laser.
Un obiectiv secundar de eficacitate a fost modificarea acuității vizuale în săptămâna 24, comparativcu valoarea iniţială, care a fost semnificativ în favoarea aflibercept, din punct de vedere statistic, în studiul clinic VIBRANT. Evoluţia ameliorării vizuale a fost rapidă, iar îmbunătăţirea maximă a fost atinsă în luna a-3-a, cu menţinerea efectului până în luna 12.
În grupul tratat cu laser, la 67 de pacienţi li s-a administrat tratament de salvare cu aflibercept începând cu săptămâna 24 (grupul comparator activ/grupul tratat cu aflibercept 2 mg) ceea ce a dus la ameliorareaacuităţii vizuale cu aproximativ 5 litere din săptămâna 24 până în săptămâna 52.
Rezultate detaliate din analiza studiului clinic VIBRANT sunt prezentate în Tabelul 4 şi Figura 3de mai jos.
Tabelul 4: Rezultatele privind eficacitatea în săptămâna 24 şi săptămâna 52 (Set complet de analiză cu LOCFC) în studiul clinic VIBRANT
| Rezultate privind eficacitatea | Studiul VIBRANT | |||
| 24 săptămâni | 52 săptămâni | |||
| Aflibercept 2mg Q4 (N = 91) | Control Activ (laser) (N = 90) | Aflibercept 2mg Q8 (N = 91) D) | Control Activ (laser)/aflibercept 2mgE) (N = 90) | |
| Procentul pacienţilor care aucâştigat ≥ 15 litere faţă de momentul iniţial (%) | 52.7% | 26.7% | 57.1% | 41.1% |
| Diferenţa ponderatăA,B) (IÎ 95%) valoare-p | 26.6% (13.0, 40.1) p=0.0003 | 16.2% (2.0, 30.5) p=0.0296 | ||
Modificarea medie în AVOCmăsurată prin scorul literelor ETDRS faţă de momentuliniţial (DS) | 17.0 (11.9) | 6.9 (12.9) | 17.1 (13.1) | 12.2 (11.9) |
| Diferenţa în valoarea medie a LSA,C (IÎ 95%) valoare-p | 10.5 (7.1, 14.0) p<0.0001 | 5.2 (1.7, 8.7) p=0.0035F) | ||
A) Diferenţa este reprezentată de aflibercept 2 mg administrată la interval de 4 săptămâni minus tratament de control activ (laser)
B) Diferenţa şi intervalul de încredere (IÎ) sunt calculate utilizând schema de ponderare Mantel- Haenszel ajustat în funcţie de regiune (America faţă de Japonia) şi AVOC la momentul iniţial (> 20/200 şi ≤ 20/200)
C) LS diferenţa în media celor mai mici pătrate şi intervalul de încredere (IÎ 95%) pe baza modelului ANCOVA cu factori de tipul: grup de tratament, AVOC la momentul iniţial (> 20/200 şi ≤ 20/200) şi regiune (America faţă de Japonia) ca efecte fixe, şi AVOC la momentul iniţial ca şi co-variantă. D) Din săptămâna 24, intervalul de tratament, al grupului tratat cu aflibercept, a fost extins pentru toţi pacienţii de la 4 săptămâni la 8 săptămâni în timpul săptămânii 48.
E) Începând cu săptămâna 24, pacienților din grupul tratat cu laser li s-ar putea administra tratament de salvarecu aflibercept, dacă s-a atins cel puţin un criteriu prespecificat de eligibilitate. La un număr total de 67 subiecţi din acest grup li s-a administrat tratament cu aflibercept de salvare. Regimul stabilit pentru tratamentul de salvare cu aflibercept a fost de 2 mg la interval de 4 săptămâni, urmate de administrarea unei injecţii la interval de 8 săptămâni.
F) valoare-p nominală
Figura 3: Studiul clinic VIBRANT - Modificarea medie a AVOC măsurată prin scorul literelor ETDRS faţă de momentul iniţial în săptămâna 52
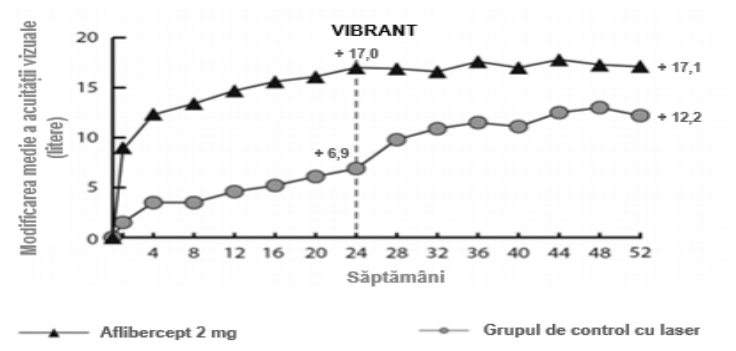
La momentul iniţial, proporţia pacienţilor perfuzaţi în grupul tratat cu aflibercept şi grupul tratat cu laser afost de 60% şi, respectiv, 68%. În săptămâna 24, proporţia pacienţilor perfuzaţi în grupul tratat cu aflibercept şi grupul tratat cu laser a fost de 80% şi, respectiv, 67%. În grupul tratat cu aflibercept, proporţia pacienţilor perfuzaţi a fost menţinută până la săptămâna 52. În grupul tratat cu laser, în care pacienţiiau fost eligibili pentru tratamentul cu aflibercept de salvare din săptămâna 24, proporţia pacienţilor perfuzaţi a crescut la 78% până în săptămâna 52.
Edem macular diabetic
Siguranţa şi eficacitatea clinică a aflibercept au fost evaluate în două studii clinice randomizate, multicentrice, dublu-orb, controlate activ, la pacienţi cu EMD (VIVIDDME și VISTADME). Un total de 862 pacienți au fost tratați şi evaluaţi din punct de vedere al eficacității, 576 cu aflibercept.
Vârsta pacienţilor a variat între 23 ani și 87 ani, cu o medie de 63 ani. În studiile clinice efectuate cu pacienți cu EMD, aproximativ 47% (268/576) dintre pacienții randomizați la tratamentul cu aflibercept aveau vârsta de 65 ani sau mai mult și aproximativ 9% (52/576) aveau vârsta de 75 ani sau mai mult. Majoritatea pacienților din ambele studii clinice aveau diabet zaharat de tip II.
În ambele studii clinice, pacienţii au fost repartizaţi randomizat, în raport de 1:1:1, pentru unul din cele 3 regimuri de dozare:
1) aflibercept administrată în doză de 2 mg la intervale de 8 săptămâni, după administrarea unei injecțiilunare, timp de 5 luni consecutiv (aflibercept 2Q8);
2) aflibercept administrată în doză de 2 mg la intervale de 4 săptămâni (aflibercept 2Q4); 3) Foto-coagulare cu laser la nivel macular (control cu tratament activ).
Începând cu săptămâna 24, pacienții care îndeplineau condiția pentru un prag prespecificat de pierdere a vederii erau eligibili pentru a li se administra tratament suplimentar: pacienții din grupurile tratate cu aflibercept puteau fi tratați cu laser, iar pacienții din grupul de control puteau fi tratați cu aflibercept.
În ambele studii clinice, obiectivul principal al eficacității a fost modificarea medie a AVOC de la momentul inițial până în săptămâna 52, atât grupul tratat cu aflibercept 2Q8, cât și grupul tratat cu aflibercept2Q4 au demonstrat eficacitate superioară statistic față de grupul de control. Acest beneficiu s-a menținut până în săptămâna 100.
Rezultatele detaliate provenind din analiza studiilor clinice VIVIDDME și VISTADME sunt prezentate în Tabelul 5 și Figura 4 de mai jos.
Tabelul 5: Rezultatele privind eficacitatea în săptămâna 52 și săptămâna 100 (Set complet de analiză cu LOCF) în studiile clinice VIVIDDME și VISTADME
| Rezultate privind eficacitatea | Studiul VIVIDDME | Studiul VISTADME | ||||||||||
| 52 săptămâni | 100 săptămâni | 52 săptămâni | 100 săptămâni | |||||||||
| Aflibercept 2 mg Q8 A (N = 135) | Aflibercept 2 mg Q4 (N = 136) | Control activ (laser) (N = 132) | Aflibercept 2 mg Q8 A (N = 135) | Aflibercept 2 mg Q4 (N = 136) | Control activ (laser) (N = 132) | Aflibercept 2 mg Q8 A (N = 151) | Aflibercept 2 mg Q4 (N = 154) | Control activ (laser) (N = 154) | Aflibercept 2 mg Q8 A (N=151) | Aflibercept 2 mg Q4 (N=154) | Control activ (laser) (N=154) | |
| Modificarea medie a AVOCmăsurată prin scorul literelorETDRS E faţă de momentul iniţial | 10,7 | 10,5 | 1,2 | 9,4 | 11,4 | 0,7 | 10,7 | 12,5 | 0,2 | 11,1 | 11,5 | 0,9 |
Diferența valorii medii a LSB,C,E(IÎ 97,5%) | 9,1 (6,3, 11,8) | 9,3 (6,5, 12,0) | 8,2 (5,2, 11,3) | 10,7 (7,6, 13,8) | 10,45 (7,7, 13,2) | 12,19 (9,4, 15,0) | 10,1 (7,0, 13,3) | 10,6 (7,1, 14,2) | ||||
| Procentul pacienţilor care au câştigat ≥ 15 litere dinmomentuliniţial | 33% | 32% | 9% | 31,1% | 38,2% | 12,1% | 31% | 42% | 8% | 33,1% | 38,3% | 13,0% |
Diferența ajustată D,C,E(IÎ 97,5%) | 24% (13,5, 34,9) | 23% (12,6, 33,9) | 19,0% (8,0, 29,9) | 26,1% (14,8, 37,5) | 23% (13,5, 33,1) | 34% (24,1, 44,4) | 20,1% (9,6, 30,6) | 25,8% (15,1, 36,6) | ||||
A. După iniţierea tratamentului cu 1 injecție administrată lunar, timp de 5 luni consecutiv
B. Media LS și IÎ pe baza modelului ANCOVA cu determinarea AVOC la momentul inițial drept covariabilă și un factor pentru grupul de tratament. În plus, regiunea (Europa/Australia față de Japonia) a fost inclusă ca factor pentru studiul clinic VIVIDDME, iar antecedentele de IM și/sau AVC au fost incluse ca factor pentru studiul clinicVISTADME.
C. Diferența este reprezentată de grupul tratat cu aflibercept minus grupul cu tratament de control activ (laser) D. Diferența cu interval de încredere (IÎ) și testul statistic sunt calculate utilizând schema de ponderare Mantel-Haenszel ajustată în funcţie de regiune (Europa/Australia față deJaponia) pentru studiul clinic VIVIDDME și antecedentele medicale de IM sau AVC pentru studiul clinic VISTADME E. AVOC: Acuitatea vizuală optim corectată
ETDRS: Early Treatment Diabetic Retinopathy Study (Studiul retinopatiei diabetice cu tratament precoce) LOCF: Extrapolarea în sens longitudinal a ultimelor date observate LS: Media celor mai mici pătrate derivată din ANCOVA IÎ: Interval de încredere
22
Figura 4: Modificarea medie a AVOC măsurată prin scorul literelor ETDRS de la momentul inițial până în săptămâna 100 în studiile clinice VIVIDDME și VISTADME
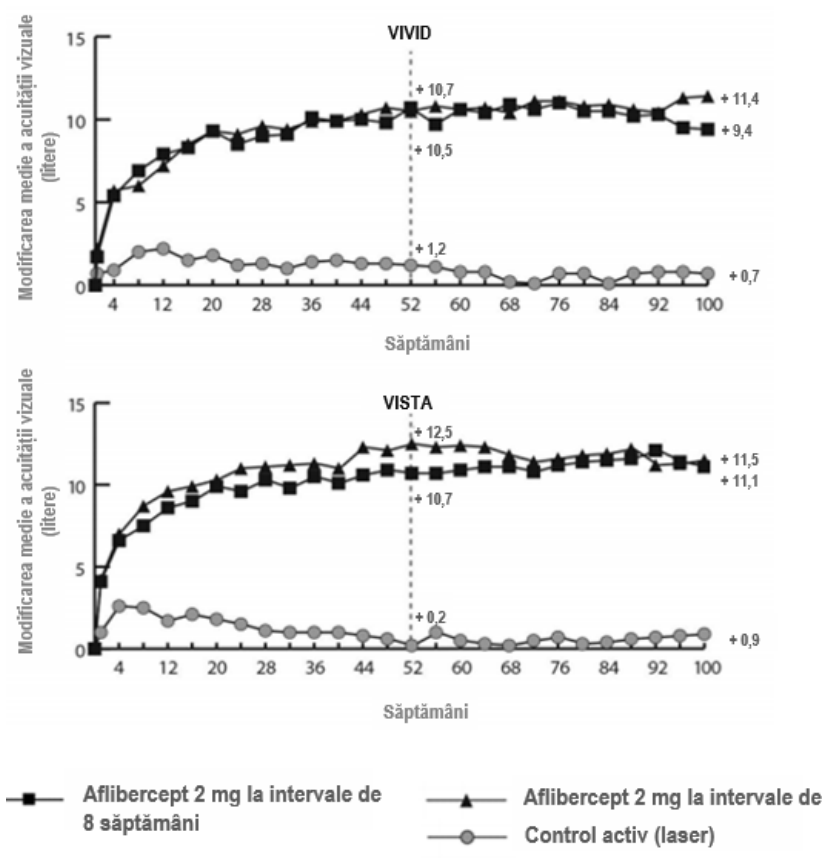
Efectele tratamentului în toate subgrupele evaluabile (de exemplu vârstă, sex, rasă, valoare HbA1c la momentul iniţial, acuitate vizuală la momentul inițial, tratament anti-VEGF anterior) în fiecare studiu clinic şi în analiza combinată au fost, în general, în concordanță cu rezultatele obținute la populațiile globale.
În studiile clinice VIVIDDME și VISTADME, 36 pacienți (9%) și, respectiv, 197 pacienți (43%) au primit anterior tratament anti-VEGF, cu o perioadă de eliminare cu durata de 3 luni sau mai lungă.Efectele tratamentului la subgrupul de pacienți tratați cu un inhibitor de VEGF au fost similare cu efectele observate la pacienții naivi, care nu fuseseră tratați cu un inhibitor de VEGF.
Pacienții cu patologie bilaterală au fost eligibili pentru a li se administra tratament anti-VEGF la celălalt ochi, dacă medicul a considerat că este necesar acest lucru. În studiul clinic VISTADME, la 217 (70,7%) dintre pacienți li s-a administrat injecții bilaterale cu aflibercept până în săptămâna 100; în studiul clinic VIVIDDME, la 97 (35,8%) dintre pacienții tratați cu aflibercept li s-a administrat un tratament anti- VEGF diferit la celălalt ochi.
Un studiu clinic comparativ independent (DRCR.net Protocol T) a utilizat un regim de dozare flexibil pe baza unor criterii stricte ale TCO și a criteriilor de re-tratament privind acuitatea vizuală. În grupul care a primit tratament cu aflibercept (n = 224), în săptămâna 52, acest regim a condus la o medie de 9,2 doze administrate la acești pacienți, similar cu numărul de doze administrate în grupul tratat cu aflibercept 2Q8 în studiile clinice VIVIDDME și VISTADME, în timp ce eficacitatea totală a grupului care a primit tratament cu aflibercept în studiul clinic Protocol T a fost comparabilă cu cea a grupului care a primit tratament cu aflibercept2Q8 în studiile clinice VIVIDDME și VISTADME. În studiul clinic Protocolul Ta fost observată o creştere medie de 13,3 litere a acuității vizuale, 42% dintre pacienți câștigând cel puțin 15 litere în acuitatea vizuală față de momentul inițial. Rezultatele privind siguranța au demonstrat că incidența generală a evenimentelor adverse oculare și non-oculare (inclusiv EAT) au fost comparabile în toate grupurile de tratament ale studiilor și între studii.
VIOLET, un studiu clinic de 100 de săptămâni, multicentric, randomizat, în regim deschis, controlat cu comparator activ la pacienți cu EMD a comparat trei regimuri diferite de dozare a aflibercept 2 mg pentru tratamentul EMD după cel puțin un an de tratament la intervale fixe, când tratamentul a fost inițiat cu 5 doze lunare consecutive, urmate de doze la fiecare 2 luni. Studiul a evaluat noninferioritatea aflibercept 2 mg dozat conform regimului “tratament și extindere” (2T&E când intervalele deinjectare au fost ținute la un minimum de 8 săptămâni și extins gradual pe baza rezultatelor clinice și anatomice) și aflibercept 2mg dozat la nevoie (2PRN când pacienții au fost observați la fiecare 4 săptămâniși le-au fost administrate injecții la nevoie pe baza rezultatelor clinice și anatomice), comparat cu aflibercept 2 mg dozat la fiecare 8 săptămâni (2Q8) pentru al doilea și al treilea an de tratament.
Obiectivul primar de evaluare a eficacității (modificarea AVOC față de nivelul inițial în săptămâna 52) a fost 0,5 ± 6,7 litere în grupul 2T&E și 1,7 ± 6,8 litere în grupul 2PRN comparativ cu 0,4 ± 6,7 litere în grupul 2Q8, obținând non-inferioritate statistică (p<0,0001 pentru ambele comparații; limita NI 4 litere). Modificările AVOC față de nivelul de bază la săptămâna 100 erau consistente cu rezultatele săptămânii 52: -0,1 ± 9,1 litere în grupul 2T&E și 1.8 ± 9.0 în grupul 2PRN comparat cu 0,1 ± 7,2 itere în grupul 2Q8. Media numărului de injectări peste 100 săptămâni a fost de 12,3, 10,0 și 11,5pentru 2Q8fix, 2T&E și respectiv 2PRN.
Profilurile de siguranță oculară și sistemică în toate cele 3 grupuri de tratament au fost similare cu cele observate în studiile pivot VIVID și VISTA.
În grupul 2T&E, incrementele și decrementele pentru intervalele de injectare au fost la discreția investigatorului; ajustările de 2 săptămâni au fost recomandate în cadrul studiului.
Neovascularizație coroidală miopică
Siguranța și eficacitatea aflibercept au fost evaluate în cadrul unui studiu randomizat, multicentric, cu dublă mascare a formei farmaceutice, controlat cu tratament fictiv, efectuat la pacienți asiatici cu NVC miopică, netratați anterior. Un total de 121 de pacienți au fost tratați şi au fost evaluați din punct de vedere al eficacității (90 cu aflibercept). Vârsta pacienţilor a variat între 27 ani și 83 ani, cu o medie de 58 ani. În cadrul studiului efectuat la pacienți cu NCV miopică, aproximativ 36% (33/91)dintre pacienții randomizați la tratamentul cu aflibercept aveau vârsta de 65 ani sau mai mult, și aproximativ 10% (9/91) aveau vârsta de 75 ani sau mai mult.
Pacienții au fost repartizați aleator într-un raport de 3:1 pentru a primi fie 2 mg aflibercept intravitros, fie injecții cu tratament fictiv, administrate la începutul studiului, injecții suplimentare administrânduse lunar în cazul persistenței sau recurenței bolii, până la săptămâna 24, când s-a evaluat obiectivul primar. La săptămâna 24, pacienții randomizați inițial pentru tratamentul fictivau fost eligibili pentru a primi prima doză de aflibercept. În urma acesteia, pacienții din ambele grupuri au fost eligibili în continuare pentru injecțiisuplimentare în cazul persistenței sau recurenței bolii.
Diferența dintre grupurile de tratament a fost semnificativă statistic în favoarea aflibercept pentru obiectivul primar (modificarea AVOC) și obiectivul secundar de confirmare privind eficacitatea (proporția de pacienți la care s-a înregistrat un câştig de 15 litere din AVOC) la săptămâna 24 comparativ cu momentul inițial. Diferențele pentru ambele obiective s-au menținut până la săptămâna 48.
Rezultatele detaliate ale analizei din cadrul studiului clinic MYRROR sunt prezentate în Tabelul 6și Figura 5 de mai jos.
Tabelul 6: Rezultatele privind eficacitatea în săptămâna 24 (analiza primară) și săptămâna 48 înstudiul clinic MYRROR (Set complet de analiză cu LOCFA))
| Rezultate privind eficacitatea | Studiul MYRROR | |||
| 24 săptămâni | 48 săptămâni | |||
| Aflibercept 2 mg (N = 90) | Tratament fictiv (N = 31) | Aflibercept 2 mg (N = 90) | Tratament fictiv/ Aflibercept 2 mg (N = 31) | |
| Modificarea medie a AVOCB) măsuratăprin scorul literelor ETDRS față de momentul inițial (DS) E) | 12,1 (8,3) | -2,0 (9,7) | 13,5 (8,8) | 3,9 (14,3) |
| Diferența în valoarea medie a LSC, D,E) (IÎ 95%) | 14,1 (10,8, 17,4) | 9,5 (5,4, 13,7) | ||
| Proporția de pacienți cu un câștig ≥15 literede la momentul inițial | 38,9% | 9,7% | 50,0% | 29,0% |
| Diferența ponderată D, F) (IÎ 95%) | 29,2% (14,4, 44,0) | 21,0% (1,9, 40,1) | ||
A) LOCF: Extrapolarea în sens longitudinal a ultimelor date observate
B) AVOC Acuitatea vizuală optim corectată
ETDRS: Early Treatment Diabetic Retinopathy Study (Studiul retinopatiei diabetice cu tratament precoce)DS: Deviație standard
C) Media LS: Media celor mai mici pătrate derivată din ANCOVA
D) IÎ: Interval de încredere
E) Diferența în valoarea medie LS și IÎ 95% pe baza unui model ANCOVA cu factori de tipul grup de tratamentși țară (indicativele țărilor) și valoarea AVOC de la momentul inițial drept covariabilă. F) Diferența și IÎ 95% CI sunt calculate utilizând testul Cochran-Mantel-Haenszel (CMH) ajustat pentru țară(indicativele țărilor)
Figura 5: Modificarea Medie a Acuității Vizuale în Funcție de Grupul de Tratament, de la Momentul Inițial până în Săptămâna 48, în Studiul Clinic MYRROR (Set complet de analiză, LOCF)
Copii şi adolescenţi
Agenţia Europeană pentru Medicamente (EMA) a acordat o derogare de la obligaţia de depunere a rezultatelor studiilor efectuate cu medicamentul de referință care conține aflibercept la toate subgrupele de copii şi adolescenţi în DMLV forma umedă, OVCR, ORVR, EMD și subgrupe în NVC miopică (vezi pct. 4.2 pentru informaţii privind utilizarea la copii şi adolescenţi).
5.2 Proprietăţi farmacocinetice
Aflibercept se administrează direct în corpul vitros, pentru a exercita efecte locale asupra ochiului.
Absorbţie/distribuţie
După administrarea intravitroasă, aflibercept este absorbit lent de la nivelul ochiului în circulaţia sistemică şi se observă predominant în circulaţia sistemică sub forma unui complex inactiv, stabilcu VEGF; cu toate acestea, numai „aflibercept liber” se poate lega de VEGF endogen.
Într-un sub-studiu farmacocinetic efectuat la 6 pacienţi cu DMLV forma neovasculară (umedă) lacare s-au recoltat frecvent probe, concentraţiile plasmatice maxime ale aflibercept liber (Cmax sistemică) au fost foarte scăzute, cu o medie de aproximativ 0,02 micrograme/ml (cuprinsă între 0 şi 0,054) în decurs de 1 - 3 zile după injectarea intravitroasă a dozei de 2 mg şi nu au mai fost detectabile la două săptămâni după administrarea dozei, la aproape toţi pacienţii. Aflibercept nu seacumulează în plasmă când este administrat intravitros la interval de 4 săptămâni.
Concentraţia plasmatică maximă a aflibercept liber este de aproximativ 50 - 500 de ori mai mică decât concentraţia de aflibercept necesară pentru inhibarea activităţii biologice a VEGF sistemic cu50%, la modele animale la care s-au observat modificări ale tensiunii arteriale, după ce valorile circulante ale aflibercept liber au fost de aproximativ 10 micrograme/ml şi au revenit la valorile iniţiale, după ce valorile circulante ale aflibercept liber au scăzut subaproximativ 1 microgram/ml. Se estimează că după administrarea intravitroasă a dozei de 2 mg la pacienţi, concentraţia plasmatică maximă medie a aflibercept liber este de peste 100 de ori mai mică decât concentraţia aflibercept necesară pentru legarea maximă a 50% din VEGF sistemic (2,91 micrograme/ml) într- un studiu efectuat cu voluntari sănătoşi. Prin urmare, efectele farmacodinamice sistemice, cum suntmodificările tensiunii arteriale, sunt improbabile.
În cadrul unor sub-studii farmacocinetice la pacienţi cu OVCR, ORVR, EMD sau NVC miopică valoarea medie a Cmax de aflibercept liber în plasmă a fost similară cu valorile din intervalul de 0,03 – 0,05 micrograme/ml şi intervalul individual nu a depăşit 0,14 micrograme/ml. După aceea, concentraţiile plasmatice pentru aflibercept liber au scăzut de la valori mai mici sau aproape delimita inferioară de cuantificare, în general, într-o săptămână; după 4 săptămâni, înainte de administrarea următoare, au fost atinse concentraţii nedetectabile la toţi pacienţii.
Eliminare
Având în vedere faptul că aflibercept este un medicament pe bază de proteine, nu s-au efectuat studii privind metabolizarea.
Aflibercept liber se leagă de VEGF pentru a forma un complex inert, stabil. Similar altor proteinecu molecule mari, se anticipează că atât aflibercept liber cât şi cel legat vor fi eliminate prin catabolism proteolitic.
Insuficienţă renală
Nu s-au efectuat studii specifice cu aflibercept la pacienţi cu insuficienţă renală.
Analiza farmacocinetică la pacienţii incluşi în studiul clinic VIEW2, dintre care 40% aveau insuficienţă renală (24% uşoară, 15% moderată şi 1% severă), nu a sugerat nicio diferenţă în ceeace priveşte concentraţiile plasmatice ale medicamentului activ după administrarea intravitroasă la intervale de 4 sau 8 săptămâni.
Rezultate similare au fost observate la pacienţii cu OVCR în cadrul studiului clinic GALILEO, la pacienții cu EMD în cadrul studiului clinic VIVIDDME și la pacienții cu NVC miopică în studiul clinic MYRROR.
5.3 Date preclinice de siguranţă
În studiile pre-clinice, au fost observate efecte de toxicitate la doze repetate numai la expuneri sistemice considerate substanţial mai mari faţă de expunerea maximă la om după administrarea intravitroasă în dozele clinice stabilite, fapt ce indică o relevanţă clinică scăzută.
La maimuţe, cărora li s-a administrat aflibercept intravitros, au fost observate eroziuni şi ulceraţii ale epiteliului respirator al cornetelor nazale la expuneri sistemice mai mari faţă de expunerea maximă la om. La o valoare a concentraţiei la care nu se observă nicio reacţie adversă (NOAEL – No Observed Adverse effect Level), de 0,5 mg/ochi la maimuţe, expunerea sistemică pentru aflibercept liber a fost de 42 şi de 56 de ori mai mare, pe baza Cmax şi ASC, comparativ cu valorilecorespunzătoare observate la pacienți.
Nu s-au efectuat studii privind potenţialul mutagen sau carcinogen al aflibercept.
În cadrul studiilor privind dezvoltarea embriofetală la femele gestante de iepure, s-a demonstrat un efect al aflibercept asupra dezvoltării intrauterine în cazul administrării intravenoase (3 - 60 mg/kg)şi subcutanate (0,1 mg/kg – 1 mg/kg). Valoarea la care nu se observă reacţii adverse (NOAEL) materne a apărut la o doză de 3 mg/kg şi, respectiv, de 1 mg/kg. Nu a fost identificat NOAEL legatde dezvoltare. La doza de 0,1 mg/kg, expunerea sistemică pe baza Cmax şi ASC cumulativă pentru aflibercept liber au fost de aproximativ 17 şi, respectiv, de 10 ori mai mari, comparativ cu valorile corespunzătoare observate la om după administrarea intravitroasă a unei doze de 2 mg.
Efectele asupra fertilităţii masculine şi feminine au fost evaluate în cadrul unui studiu cu durata de 6 luni, efectuat la maimuţe la care s-a administrat intravenos aflibercept în doze cuprinse între 3 şi 30 mg/kg. La toate dozele s-au observat menstruaţii absente sau neregulate asociate cu modificări ale concentraţiilor hormonilor sexuali la femele şi modificări ale morfologiei şi motilităţii spermatozoizilor. Pe baza Cmax şi ASC pentru aflibercept liber observate la administrarea de doze intravenoase de 3 mg/kg, expunerile sistemice au fost de aproximativ 4900 şi, respectiv, de 1500 deori mai mari comparativ cu valorile corespunzătoare observate la om după administrarea intravitroasă a unei doze de 2 mg. Toate modificările au fost reversibile.
6. PROPRIETĂŢI FARMACEUTICE
6.1 Lista excipienţilor
Histidină
Clorhidrat de histidină monohidrat
Polisorbat 20 (E 432)
Trehaloză dihidrat
Apă pentru preparate injectabile
6.2 Incompatibilităţi
În absenţa studiilor de compatibilitate, acest medicament nu trebuie amestecat cu alte medicamente.
6.3 Perioada de valabilitate
2 ani
6.4 Precauţii speciale pentru păstrare
A se păstra la frigider (2°C - 8°C).
A nu se congela.
A se păstra în ambalajul original pentru a fi protejat de lumină.
Blisterul nedeschis poate fi păstrat în afara frigiderului, sub 25°C timp de cel mult 72 ore. Utilizândo tehnică aseptică, se scoate seringa din blisterul sterilizat.
6.5 Natura şi conţinutul ambalajului
Soluţie în seringă preumplută (sticlă de tip I) marcată cu o linie de dozare, prevăzută cu un dop cu piston (din cauciuc elastomeric) şi un adaptor de tip Luer Lock cu capac fără filet (din cauciuc elastomeric). Fiecare seringă preumplută conține un volum extractibil de cel puțin 0,09 ml. Mărimea ambalajului este de 1 seringă preumplută.
6.6 Precauţii speciale pentru eliminarea reziduurilor şi alte instrucţiuni de manipulare
Seringa preumplută este pentru utilizare unică, într-un singur ochi. Extragerea mai multor doze dintr-o seringă preumplută poate crește riscul de contaminare și infecție ulterioară.
A nu se deschide blisterul conţinând seringa preumplută sterilă decât într-o încăpere curată, special destinată administrării. Orice medicament neutilizat sau material rezidual trebuie eliminat în conformitate cu reglementările locale.
Seringa preumplută conține mai mult decât doza recomandată de aflibercept 2 mg (echivalent cu 0,05 ml). Vezi punctele următoare „ Instrucţiuni pentru utilizarea seringii preumplute”.
Înaintea de administrare soluția trebuie inspectată vizual pentru a observa particulele străine și/sau modificări de culoare sau orice variație a aspectului fizic. În cazul în care se observă particule sau dacă soluţia este tulbure sau prezintă modificări de culoare, medicamentul se aruncă.
Pentru injectarea intravitroasă trebuie utilizat un ac pentru injectare de 30 G x ½ inch.
Instrucţiuni pentru utilizarea seringii preumplute:
Pentru a pregăti seringa preumplută pentru administrare, urmați toți pașii de mai jos.
- Când este pregătită administrarea Yesafili, se deschide cutia şi se scoate blisterul sterilizat. Se scoate cu atenţie pelicula blisterului, asigurând-se menţinerea sterilităţii conţinutului acestuia. Se păstrează seringa în plăcuţa sterilă până când este pregătită pentru asamblare.
- Utilizând o tehnică aseptică, se scoate seringa din blisterul sterilizat.
- Pentru a scoate capacul seringii, se ţine seringa cu o mână în timp ce cu cealaltă mânăse prinde capacul seringii cu policele şi indicele. Observaţie: Trebuie să răsuciți (a nuse trage) capacul seringii.
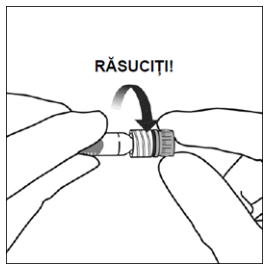
- Pentru a evita compromiterea sterilităţii medicamentului, nu se împinge pistonul înapoi.
- Utilizând o tehnică aseptică, se răsuceşte fermacul pentru injecţie în vârful seringii cu adaptor de tip Luer-lock.
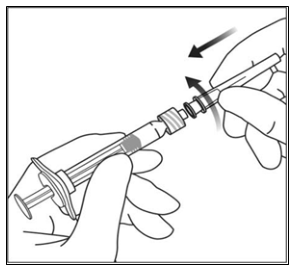
- Ţinând seringa cu acul orientat în sus, se verifică prezenţa bulelelor de aer în seringă. Dacă există bule de aer, se bate uşor seringa cu vârful degetelor până când bulele de aer seridică la suprafaţă.
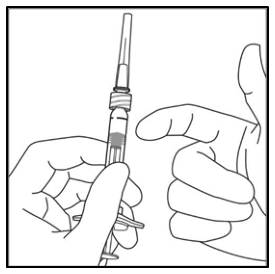
- Volumul în exces trebuie eliminat înainte de administrare. Eliminaţi toate bulele şi excesul de medicament, apăsând încet pistonul pentru a alinia baza boltei pistonului (nu vârful boltei pistonului) cu linia de dozare de pe seringă (echivalentă cu 0,05 ml, adică aflibercept 2 mg).
Notă: Această poziționare precisă a pistonului este foarte importantă, deoarece poziționarea incorectă a pistonului poate duce la eliberarea unei cantități mai mari sau mai mici decât doza recomandată
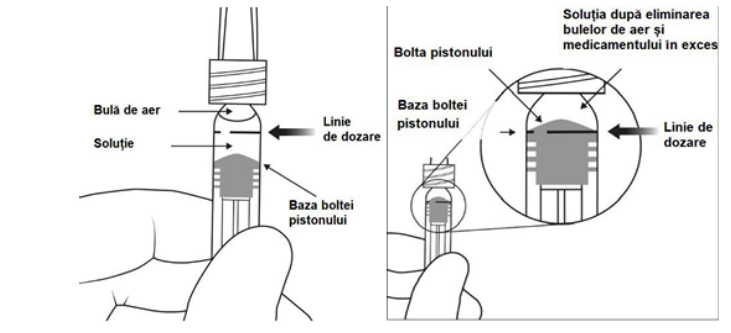
- Injectați în timp ce apăsați pistonul cu atenție și presiune constantă. Nu aplicați presiune suplimentară odată ce pistonul a ajuns la capătul seringii. Nu administrați soluția reziduală observată în seringă
- Seringa preumplută este numai pentru utilizare unică. Extragerea dozelor multiple din seringa preumplută poate crește riscul de contaminare și ulterior, infecție.
Orice medicament neutilizat sau material rezidual trebuie eliminat în conformitate cu reglementările locale
7. DEŢINĂTORUL AUTORIZAŢIEI DE PUNERE PE PIAŢĂ
Biosimilar Collaborations Ireland Limited
Unit 35/36 Grange Parade, Baldoyle Industrial Estate, Dublin 13, DUBLIN
Ireland, D13 R20R
8. NUMĂRUL(ELE) AUTORIZAŢIEI DE PUNERE PE PIAŢĂ
EU/1/23/1751/003
9. DATA PRIMEI AUTORIZĂRI SAU A REÎNNOIRII AUTORIZAŢIEI
Data primei autorizări: 15 decembrie 2025
10. DATA REVIZUIRII TEXTULUI
Informaţii detaliate privind acest medicament sunt disponibile pe site-ul Agenţiei Europene a Medicamentului (EMA) https://www.ema.europa.eu.
▼Acest medicament face obiectul unei monitorizări suplimentare. Acest lucru va permite identificarea rapidă de noi informații referitoare la siguranță. Profesioniștii din domeniul sănătății sunt rugați să raporteze orice reacții adverse suspectate. Vezi pct. 4.8 pentru modul de raportare a reacțiilor adverse.
1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
Yesafili 40 mg/ml soluție injectabilă în flacon
2. COMPOZIȚIA CALITATIVĂ ȘI CANTITATIVĂ
1 ml de soluție injectabilă conține aflibercept* 40 mg.
Un flacon conține un volum ce poate fi extras de cel puțin 0,1 ml, echivalent cu aflibercept cel puțin 4 mg. Acesta furnizează o cantitate utilizabilă pentru administrarea unei doze unice de 0,05 ml, conținând aflibercept 2 mg.
*Proteina de fuziune este formată din fragmente VEGF uman (factor endotelial de creştere vasculară) din domeniile extracelulare ale receptorilor 1 şi 2, fuzionate cu fragmentul Fc a IgG1 uman, obținută prin tehnologie ADN recombinantă, în celule ovariene de hamster chinezesc (CHO) K1.
Excipient cu efect cunoscut
Fiecare ml de soluție injectabilă conține 0,3 mg de polisorbat 20 (E 432).
Pentru lista tuturor excipienților, vezi pct. 6.1.
3. FORMA FARMACEUTICĂ
Soluție injectabilă (injecție).
Soluție limpede, incoloră până la galben pal, izoosmotică.
4. DATE CLINICE
4.1 Indicații terapeutice
Yesafili este indicat la adulți pentru tratamentul:
- degenerescenței maculare legate de vârstă (DMLV), forma neovasculară (umedă) (vezi pct. 5.1),
- afectării acuității vizuale determinate de edemul macular secundar ocluziei venei retinei (OVR de ram sau OVR centrală) (vezi pct. 5.1),
- afectării acuității vizuale determinate de edemul macular diabetic (EMD) (vezi pct. 5.1),
- afectării acuității vizuale determinate de neovascularizația coroidală miopică (NVC miopică) (vezi pct. 5.1).
4.2 Doze și mod de administrare
Yesafili se administrează numai sub formă de injecții intravitroase.
Yesafili trebuie administrat numai de către un medic oftalmolog cu experiență în administrarea injecțiilor intravitroase.
Doze
DMLV forma umedă
Doza recomandată de Yesafili este de 2 mg aflibercept, echivalent cu 0,05 ml.
Tratamentul cu Yesafili este inițiat cu o injecție o dată pe lună pentru trei administrări consecutive. Intervalul de tratament este apoi extins la două luni.
Pe baza interpretării de către medic asupra rezultatelor funcției vizuale și/sau modificărilor anatomice, intervalul de tratament poate fi menținut la două luni sau extins suplimentar, cu un regim de tip„tratament și extindere”, crescând intervalele de injectare în incrementuri de 2 sau 4 săptămâni, astfel încât rezultatele vizuale și/sau anatomice să fie menținute stabile.
În cazul în care rezultatele vizuale și/sau anatomice se deteriorează, intervalul de administrare a tratamentului trebuie scăzut în mod corespunzător.
Nu există nicio cerință pentru monitorizarea dintre injectări. În funcție de evaluarea medicului, programul vizitelor de monitorizare poate avea o frecvență mai mare decât cel al vizitelor pentru injectare.
Nu au fost studiate intervale de tratament între injectări mai mari de patru luni sau mai mici de patru săptămâni (vezi pct. 5.1).
Edem macular secundar OVR (OVR de ram sau OVR centrală)
Doza recomandată de Yesafili este de 2 mg aflibercept, echivalent cu 0,05 ml.
După injectarea inițială, tratamentul este administrat lunar. Intervalul dintre 2 doze nu trebuie să fie mai mic de o lună.
În cazul în care rezultatele vizuale și anatomice indică faptul că pacientul nu beneficiază de tratamentul continuu, Yesafili trebuie întrerupt.
Tratamentul lunar continuă până când se obține acuitatea vizuală maximă și/sau nu există semne de activitate a bolii. Poate fi necesară administrarea o dată la interval de patru săptămâni, timp de trei luni consecutiv sau mai mult.
Tratamentul poate fi continuat cu un regim de tip „tratament și extindere“, crescând progresiv intervalul de administrare a tratamentului, astfel încât rezultatele vizuale și/sau anatomice să fie menținute stabile, însă nu există date suficiente pentru a concluziona referitor la durata acestui interval. În cazul în care rezultatele vizuale și/sau anatomice se deteriorează, intervalul de administrare a tratamentului trebuie scăzut în mod corespunzător.
Schema de monitorizare și tratament trebuie stabilită de către medicul curant în funcție de răspunsul individual al pacientului.
Monitorizarea activității bolii poate include examen clinic, teste funcționale sau tehnici imagistice (ex. tomografie în coerență optică sau angiofluorografie).
Edem macular diabetic
Doza recomandată de Yesafili este de 2 mg aflibercept, echivalent cu 0,05 ml.
Tratamentul cu Yesafili este inițiat cu o injecție o dată pe lună pentru cinci administrări consecutive, urmat de o injecție la interval de două luni.
Pe baza interpretării de către medic a rezultatelor funcției vizuale și/sau modificărilor anatomice, intervalul de tratament poate fi menținut la 2 luni sau individualizat, cu un regim de tip „tratament și extindere”, crescând de regulă intervalul de administrare a tratamentului cu ajustări de 2 săptămâni, astfel încât rezultatele vizuale și/sau anatomice să fie menținute stabile. Există date limitate pentru intervale de tratament mai mari de 4 luni. În cazul în care rezultatele vizuale și/sau anatomice se deteriorează, intervalul de administrare a tratamentului trebuie scăzut în mod corespunzător.Intervalele de tratament mai scurte de 4 săptămâni nu au fost studiate (vezi pct. 5.1).
Programul de monitorizare trebuie să fie stabilit de către medicul curant.
Dacă rezultatele vizuale și anatomice indică faptul că pacientul nu prezintă beneficii prin continuarea tratamentului, administrarea Yesafili trebuie oprită.
Neovascularizația coroidală miopică
Doza recomandată de Yesafili este de o singură injecție intravitroasă de 2 mg aflibercept echivalent cu 0,05 ml.
Pot fi administrate doze suplimentare dacă rezultatele vizuale și/sau anatomice indică faptul că boala persistă. Recurențele trebuie tratate drept o nouă manifestare a bolii.
Programul de monitorizare trebuie stabilit de către medicul curant. Intervalul dintre două doze nu trebuie să fie mai scurt de o lună.
Grupe speciale de pacienți
Insuficiență hepatică și/sau renală
Nu s-au efectuat studii specifice cu aflibercept la pacienți cu insuficiență hepatică și/sau renală. Datele disponibile nu sugerează necesitatea ajustării dozei de Yesafili la acești pacienți (vezi pct. 5.2).
Vârstnici
Nu sunt necesare precauții speciale. Există experiență limitată privind utilizarea la pacienți cu vârsta peste 75 ani cu EMD.
Copii și adolescenți
Siguranța și eficacitatea aflibercept nu au fost stabilite la copii și adolescenți. Nu există date relevante pentru utilizarea aflibercept la copii și adolescenți pentru indicațiile DMLV forma umedă, OVCR, ORVR, EMD și NVC miopică.
Mod de administrare
Injecțiile intravitroase trebuie efectuate de către un medic oftalmolog cu experiență în administrarea injecțiilor intravitroase, conform standardelor medicale și ghidurilor în vigoare. În general, trebuie să se asigure condiții adecvate de anestezie și asepsie, inclusiv administrarea locală a unui bactericid cu spectru larg (de exemplu povidonă iodată aplicată la nivelul pielii perioculare, pleoapei și suprafeței oculare). Se recomandă dezinfecția chirurgicală a mâinilor, utilizarea mănușilor sterile, a unor câmpuri sterile și a unui specul de pleoape steril (sau echivalent).
Acul pentru injectare trebuie introdus la 3,5-4,0 mm în spatele limbului, în cavitatea vitroasă, evitându-se meridianul orizontal, în direcția centrului globului ocular. Apoi se injectează un volum de 0,05 ml; pentru următoarele injectări trebuie utilizată o altă zonă sclerală.
Imediat după injectarea intravitroasă, pacienții trebuie monitorizați pentru creșterea presiunii intraoculare. Monitorizarea adecvată poate consta în verificarea perfuzării nervului optic sau tonometrie. Dacă este necesar, trebuie să fie disponibil echipament steril pentru paracenteza camerei anterioare.
După injectarea intravitroasă, pacienții trebuie instruiți să raporteze fără întârziere orice simptome sugestive de endoftalmită (de exemplu durere oculară, înroșirea ochiului, fotofobie, vedere încețoșată).
Fiecare flacon trebuie utilizat numai pentru tratamentul unui singur ochi. Extragerea dozelor multiple dintr-un singur flacon poate crește riscul de contaminare și ulterior, infecție.
Flaconul conține mai mult decât doza recomandată de aflibercept 2 mg (echivalent cu 0,05 ml soluție injectabilă). Volumul extractibil dintr-un flacon este volumul care poate fi extras din flacon și nu se foloseṣte în totalitate. Pentru Yesafili în flacon, volumul extractibil este de cel puțin 0,1 ml. (Volumul în exces trebuie eliminat înainte de injectarea dozei recomandate (vezi pct. 6.6).)
Injectarea întregului volum al flaconului poate duce la supradozaj. Pentru a elimina bulele de aer din flacon împreună cu volumul în exces de medicament se va împinge pistonul astfel încât marginea plată a pistonului să se alinieze cu linia ce marchează 0,05 ml pe seringă (echivalent cu 0,05 ml, adică aflibercept 2 mg) (vezi pct. 4.9 și 6.6). După injectare, orice medicament neutilizat trebuie eliminat.
Pentru manipularea medicamentului înainte de administrare, vezi pct. 6.6.
4.3 Contraindicații
- Hipersensibilitate la substanța activă sau la oricare dintre excipienții enumerați la pct. 6.1.
- Infecție oculară sau perioculară activă sau suspectată.
- Inflamație intraoculară activă, severă.
4.4 Atenționări și precauții speciale pentru utilizare
Trasabilitate
Pentru a avea sub control trasabilitatea medicamentelor biologice, numele și numărul lotului medicamentului administrat trebuie înregistrate cu atenție.
Reacții asociate injectării intravitroase
Injecțiile intravitroase, inclusiv cele cu aflibercept, au fost asociate cu endoftalmită, inflamație intraoculară, dezlipire regmatogenă de retină, ruptură de retină și cataractă traumatică iatrogenă (vezi pct. 4.8). Atunci când se administrează aflibercept, trebuie utilizate întotdeauna tehnici de injectare aseptice adecvate. În plus, pacienții trebuie monitorizați în timpul săptămânii după injectare, pentru a permite tratamentul precoce în cazul apariției unei infectii. Pacienții trebuie instruiți să raporteze fără întârziere orice simptom care sugerează o endoftalmită sau oricare dintre evenimentele menționate mai sus.
Flaconul conține mai mult decât doza recomandată de aflibercept 2 mg (echivalent cu 0,05 ml). Volumul în exces trebuie eliminat înainte de administrare (vezi pct. 4.2 și 6.6).
S-au observat creșteri ale presiunii intraoculare în decurs de 60 de minute de la administrarea unei injecții intravitroase, inclusiv la cele cu aflibercept (vezi pct. 4.8). Sunt necesare precauții speciale la pacienți cu glaucom insuficient controlat prin tratament (nu se injectează Yesafili dacă presiunea intraoculară este ≥ 30 mmHg). În toate cazurile, atât presiunea intraoculară cât și perfuzia la nivelul rădăcinii nervului optic trebuie monitorizate și tratate corespunzător.
Imunogenitate
Deoarece este o proteină folosită în scop terapeutic există potențial de imunogenitate în cazul administrării de Yesafili (vezi pct. 4.8). Pacienții ar trebui instruiți să raporteze orice semn sau simptom de inflamație intraoculară, cum ar fi durere, fotofobie sau roṣeață, care ar putea fi semne clinice atribuite hipersensibilității.
Efecte sistemice
Reacțiile adverse sistemice includ hemoragii altele decât cele oculare și evenimente tromboembolice arteriale care au fost raportate după administrarea intravitroasă a inhibitorilor VEGF și există un risc teoretic ca acestea să fie legate de inhibarea VEGF. Există date limitate privind siguranța tratamentului la pacienții cu OVCR, ORVR, EMD sau NVC miopică cu antecedente de accident vascular cerebral sau accidente ischemice tranzitorii, sau infarct miocardic în ultimele 6 luni. Trebuie exercitată precauție în cazul în care sunt tratați acești pacienți.
Alte informații
Similar altor tratamente intravitroase anti-VEGF pentru DMLV forma umedă,OVCR, ORVR, EMD și NVC miopică, următoarele informații sunt, de asemenea, valabile:
- Siguranța și eficacitatea tratamentului cu aflibercept administrat concomitent la ambii ochi nu au fost studiate în mod sistematic (vezi pct. 5.1). Dacă tratamentul bilateral este efectuat în același timp, acest lucru poate duce la o expunere sistemică crescută, ceea ce poate crește riscul reacțiilor adverse sistemice.
- Utilizarea concomitentă a altor anti-VEGF (factorul de creștere al endoteliului vascular).
- Nu există date disponibile referitoare la utilizarea concomitentă a aflibercept cu alte medicamente anti-VEGF (sistemice sau oculare).
- Factorii de risc asociați cu apariția unei rupturi la nivelul epiteliului pigmentar al retinei după tratamentul anti-VEGF pentru DMLV forma umedă includ detașarea mare și/sau profundă a epiteliului pigmentar al retinei.
- Inițierea tratamentului cu aflibercept trebuie efectuată cu precauție la pacienții care prezintă acești factori de risc privind rupturile epiteliului pigmentar al retinei.
- Tratamentul trebuie întrerupt la pacienții cu dezlipire regmatogenă de retină sau cu perforații maculare în stadiul 3 sau 4.
- În cazul rupturii de retină, tratamentul trebuie întrerupt și nu trebuie reluat până la vindecarea țesutului epitelial al retinei.
- Tratamentul trebuie întrerupt și nu trebuie reluat mai devreme de momentul în care este programată administrarea următoarei doze în cazul:
- scăderii celei mai bune acuități vizuale corectate (BAVC) cu ≥ 30 litere comparativ cu ultima verificare a acuității vizuale,
- unei hemoragii subretiniene care a inclus centrul foveei, sau, dacă suprafața hemoragiei este ≥ 50% din toată aria lezată.
- Tratamentul trebuie întrerupt și nu trebuie reluat mai devreme de 28 de zile înainte sau după planificarea sau efectuarea unei intervenții chirurgicale intraoculare.
- Aflibercept nu trebuie utilizat în timpul sarcinii, cu excepția cazului în care beneficiile potențiale depășesc riscul potențial pentru făt (vezi pct. 4.6).
- Femeile aflate la vârsta fertilă trebuie să utilizeze măsuri contraceptive eficace în timpul tratamentului și timp de cel puțin 3 luni după ultima injecție intravitroasă cu aflibercept (vezi pct. 4.6).
- Experiența clinică în tratamentul pacienților cu OVCR și ORVR ischemic este limitată. Tratamentul nu este recomandat la pacienții cu semne clinice de pierdere ireversibilă ischemică a funcției vizuale.
Grupe de pacienți pentru care există date limitate
Există doar o experiență limitată în ceea ce privește tratamentul pacienților cu EMD determinat de diabetul zaharat de tip I sau al pacienților diabetici cu o valoare a HbA1c peste 12% sau cu retinopatie diabetică proliferativă.nu a fost studiat la pacienții cu infecții sistemice active sau la pacienții cu afecțiuni concomitente oculare, cum ar fi dezlipirea de retină sau gaura maculară. De asemenea, nu există experiență în ceea ce privește tratamentul cu aflibercept la pacienții diabetici cu hipertensiune arterială necontrolată. Această lipsă a informațiilor trebuie luată în considerare de către medic atunci când tratează acești pacienți.
Pentru NVC miopică, nu există experiență privind utilizarea aflibercept în tratamentul pacienților care nu aparțin rasei galbene, al pacienților la care s-a efectuat anterior tratament pentru NVC miopică și al pacienților cu leziuni extrafoveale.
Informații referitoare la excipienți Acest medicament conţine
- sodiu mai puţin de 1 mmol (23 mg) per doză, adică practic „nu conţine sodiu”
- 0,015 mg de polisorbat 20 per fiecare doză de 0,05 ml echivalent cu 0,3 mg/ml. Polisorbații pot determina reacții alergice.
4.5 Interacțiune cu alte medicamente și alte forme de interacțiune
Nu s-au efectuat studii privind interacțiunile.
Nu s-a studiat utilizarea suplimentară a tratamentului fotodinamic (TFD) cu verteporfină și aflibercept, deci un profil de siguranță nu este stabilit încă.
4.6 Fertilitatea, sarcina și alăptarea
Femei aflate la vârsta fertilă
Femeile aflate la vârsta fertilă trebuie să utilizeze măsuri contraceptive eficace în timpul tratamentului și timp de cel puțin 3 luni după ultima injecție intravitroasă cu aflibercept (vezi pct. 4.4).
Sarcina
Nu există date privind utilizarea aflibercept la femeile gravide. Studiile la animale au evidențiat toxicitate embriofetală (vezi pct. 5.3).
Cu toate că expunerea sistemică după administrarea oculară este foarte scăzută, aflibercept nu trebuie utilizat în timpul sarcinii, cu excepția cazului în care beneficiile potențiale depășesc riscul potențial pentru făt.
Alăptarea
Pe baza unor date foarte limitate la om, aflibercept poate fi excretat în laptele uman la niveluri scăzute. Aflibercept este o moleculă proteică mare și cantitatea de medicament absorbită de copil este de așteptat să fie minimă. Efectele aflibercept asupra nou-născutului/sugarului alăptat sunt necunoscute. Ca o măsură de precauție, alăptarea nu este recomandată în timpul utilizării aflibercept.
Fertilitatea
Rezultatele provenite din studiile la animale, constând în expunere sistemică crescută indică faptul că aflibercept poate afecta fertilitatea masculină și feminină (vezi pct. 5.3). Nu se anticipează asemenea efecte după administrarea intraoculară și expunere sistemică foarte scăzută.
4.7 Efecte asupra capacității de a conduce vehicule și de a folosi utilaje
Injecția cu aflibercept are influență mică asupra capacității de a conduce vehicule și de a folosi utilaje, din cauza tulburărilor vizuale temporare asociate cu administrarea injecțiilor sau examinarea oculară. Pacienții nu trebuie să conducă vehicule sau să manipuleze utilaje până când funcția lor vizuală nu s-a restabilit suficient.
4.8 Reacții adverse
Rezumatul profilului de siguranță
Populația de siguranță a fost constituită din 3 102 pacienți în opt studii clinice de fază III. Dintre aceștia, 2 501 pacienți au fost tratați cu doza recomandată de 2 mg.
Reacțiile adverse oculare grave la nivelul ochiului evaluat în cadrul studiului, asociate cu procedura de injectare au apărut la mai puțin de 1 din 1 900 injectări intravitroase cu aflibercept și au inclus orbire, endoftalmită, dezlipire de retină, cataractă traumatică, cataractă, hemoragie vitroasă, dezlipire de corp vitros și creșterea presiunii intraoculare (vezi pct. 4.4).
Reacțiile adverse observate cel mai frecvent (apărute la cel puțin 5% dintre pacienții cărora li s-a administrat aflibercept) au fost: hemoragie conjunctivală (25%), hemoragie retiniană (11%), scăderea acuității vizuale (11%), durere oculară (10%), cataractă (8%), creșterea presiunii intraoculare (8%), dezlipire de corp vitros (7%) și flocoane intravitroase (7%).
Rezumatul reacțiilor adverse – lista tabelară
Datele privind siguranța, descrise mai jos, includ toate reacțiile adverse provenite din cele opt studii clinice de fază III în indicațiile DMLV forma umedă, OVCR, ORVR, EMD și NVC miopică, cu o posibilitate rezonabilă de cauzalitate legată de procedura de injectare sau de medicament.
Reacțiile adverse sunt enumerate în funcție de clasificarea pe aparate, sisteme și organe, utilizând următoarea convenție: Foarte frecvente (≥ 1/10), frecvente (≥ 1/100 și < 1/10), mai puțin frecvente (≥ 1/1 000 și < 1/100), rare (≥ 1/10 000 și < 1/1 000), cu frecvență necunoscută (care nu poate fi estimată din datele disponibile).
În cadrul fiecărei grupe de frecvență, reacțiile adverse la medicament sunt prezentate în ordinea descrescătoare a gravității.
Tabelul 1: Toate reacțiile adverse la medicament asociate tratamentului, raportate la pacienți în studii clinice de fază III (date cumulate din studiile clinice de fază III pentru indicațiile DMLV forma umedă, OVCR, ORVR, EMD și NVC miopică) sau în timpul supravegherii după punerea pe piață
| Clasificarea pe aparate, sisteme și organe | Frecvența | Reacție adversă |
|---|---|---|
| Tulburări ale sistemului imunitar | Mai puțin frecvente | Hipersensibilitate*** |
| Tulburări oculare | Foarte frecvente | Scăderea acuității vizuale, Hemoragie retiniană, Hemoragie conjunctivală, Durere oculară |
| Frecvente | Ruptura epiteliului retinian pigmentar*, Dezlipirea epiteliului retinian pigmentar, Degenerare retiniană, Hemoragie vitroasă, Cataractă, Cataractă corticală, Cataractă nucleară, Cataractă subcapsulară, Eroziune corneană, Abraziune corneană, Creșterea presiunii intraoculare, Vedere încețoșată, Flocoane intravitreene, Dezlipire de corp vitros, Durere la locu de injecție, Senzație de corp străin la nivel ocular, Hiperlacrimație, Edem palpebral, Hemoragie la locul de injecție, Keratită punctată, Hiperemie conjunctivală, Hiperemie oculară | |
| Mai puțin frecvente | Endoftalmită**, Dezlipire de retină, Ruptură de retină, Irită, Uveită, Iridociclită, Opacități lenticulare, Defecte ale epiteliului cornean, Iritație la locul de injecție, Senzație anormală în ochi, Blefarită, Congestie a camerei anterioare, Edem cornean | |
| Rare | Cecitate, Cataractă traumatică, Vitrită, Hipopion, Vasculită retiniană**** | |
| Cu frecvență necunoscută | Sclerită**** ,Ocluzie vasculară retiniană **** |
* Tulburări cunoscute a fi asociate cu DMLV forma umedă. Observate numai în studiile efectuate la pacienții cu DMLV forma umedă.
** Endoftalmite de cultură pozitivă şi cultură negativă
*** În timpul perioadei de după punerea pe piață, raportările de hipersensibilitate au inclus erupții cutanate tranzitorii, prurit, urticarie, și cazuri izolate de reacţii anafilactice severe/reacții anafilactoide.
**** Din raportările post-marketing.
Descrierea reacțiilor adverse selectate
În studiile clinice de fază III efectuate la pacienții cu DMLV forma umedă a fost observată o incidență crescută a hemoragiilor conjunctivale la pacienții tratați cu agenți antitrombotici. Această incidență crescută a fost comparabilă cu cea apărută la pacienții tratați cu ranibizumab și aflibercep.
Evenimentele arteriale tromboembolice (EAT) sunt evenimente adverse potențial corelate cu inhibiția sistemică a VEGF. Există un risc teoretic de evenimente arteriale tromboembolice, inclusiv accident vascular cerebral și infarct miocardic, în urma administrării intravitroase de inhibitori ai VEGF.
A fost observată o rată scăzută a incidenței evenimentelor tromboembolice arteriale în studiile clinice cu aflibercept la pacienții cu DMLV, EMD, OVR și NVC miopică. Referitor la toate indicațiile, nu a fost observată nicio diferență notabilă între grupurile tratate cu aflibercept și grupurile comparator respective.
Similar tuturor proteinelor terapeutice, există un risc potențial de imunogenitate în cazul administrării Yesafili.
Raportarea reacțiilor adverse suspectate
Raportarea reacțiilor adverse suspectate după autorizarea medicamentului este importantă. Acest lucru permite monitorizarea continuă a raportului beneficiu/risc al medicamentului. Profesioniștii din domeniul sănătății sunt rugați să raporteze orice reacție adversă suspectată prin intermediul sistemului național de raportare, astfel cum este menționat în Anexa V.
4.9 Supradozaj
În studiile clinice s-au utilizat doze de până la 4 mg la intervale lunare și au apărut cazuri izolate de supradozaj la doze de 8 mg.
Supradozajul cu un volum crescut de soluție injectabilă poate crește presiunea intraoculară. Prin urmare, în cazul supradozajului trebuie monitorizată presiunea intraoculară și trebuie inițiat tratamentul adecvat de către medicul curant, dacă acest lucru este considerat necesar (vezi pct. 6.6).
5. PROPRIETĂȚI FARMACOLOGICE
5.1 Proprietăți farmacodinamice
Grupa farmacoterapeutică: Medicamente oftalmologice/Medicamente antineovascularizație Codul ATC: S01LA05
Yesafili este un medicament biosimilar. Informații detaliate sunt disponibile pe site-ul Agenției Europene pentru Medicamente http://www.ema.europa.eu.
Aflibercept este o proteină recombinantă de fuziune, formată din porțiuni ale domeniilor extracelulare ale receptorilor 1 și 2 ai VEGF uman, fuzionate cu porțiunea Fc a IgG1 umane.
Aflibercept este obținut prin tehnologie ADN recombinantă în celule ovariene de hamster chinezesc (CHO) K1.
Aflibercept acționează ca un receptor capcană, solubil, care se leagă de VEGF-A și de factorul placentar de creștere (PlGF), cu afinitate superioară receptorilor naturali ai acestora și astfel poate inhiba legarea și activarea acestor receptori înrudiți ai VEGF.
Mecanism de acțiune
Factorul A endotelial de creștere vasculară (VEGF-A) și factorul placentar de creștere (PlGF) sunt membri ai familiei VEGF a factorilor angiogenici, care pot acționa ca factori puternici mitogeni, chemotactici și de permeabilitate vasculară pentru celulele endoteliale. VEGF acționează prin intermediul a doi receptori tirozin kinaze, VEGFR-1 și VEGFR-2, prezenți pe suprafața celulelor endoteliale. PlGF se leagă numai de VEGFR‑1, prezent, de asemenea, pe suprafața leucocitelor.
Activarea în exces a acestor receptori de către VEGF‑A poate determina apariția neovascularizației patologice și creșterea permeabilității vasculare. În aceste procese, PlGF poate acționa sinergic cu VEGF‑A și este cunoscut, de asemenea, ca promotor al infiltrației leucocitare și inflamației vasculare.
Efecte farmacodinamice
DMLV forma umedă
DMLV forma umedă se caracterizează prin apariția neovascularizației patologice coroidale (NVC). Scurgerea sângelui și lichidelor de la nivelul NVC poate provoca îngroșare retiniană sau edem retinian și/sau hemoragie sub‑/intraretiniană, ceea ce duce la pierderea acuității vizuale.
La pacienții tratați cu aflibercept (o injecție administrată lunar, timp de trei luni consecutiv, urmată de o injecție la intervale de 2 luni), grosimea centrală a retinei [GCR] a scăzut curând după inițierea tratamentului și dimensiunea medie a leziunii NVC a scăzut, ceea ce confirmă rezultatele observate în cazul administrării ranibizumabului lunar în doză de 0,5 mg.
În studiul clinic VIEW1 s‑au evidențiat scăderi medii ale GCR la tomografia în coerență optică (TCO) (‑ 130 și ‑ 129 microni în săptămâna 52 pentru grupele de studiu la care s‑a administrat aflibercept 2 mg la intervale de 2 luni și, respectiv, ranibizumab 0,5 mg administrat lunar). De asemenea, la momentul săptămânii 52 în cadrul studiului clinic VIEW2, TCO a evidențiat scăderi medii ale GCR (‑ 149 și ‑ 139 microni pentru grupele de studiu la care s‑au administrat aflibercept 2 mg la intervale de 2 luni și, respectiv, ranibizumab 0,5 mg administrat lunar). Scăderea dimensiunii NVC și scăderea GCR au fost în general menținute în al 2‑lea an al studiilor.
Studiul clinic ALTAIR, efectuat la pacienți japonezi, cu DMLV forma umedă, netratați anterior arată rezultate similare cu ale studiilor VIEW, folosind 3 injectări lunare inițiale de 2 mg aflibercept, urmate de o injectare după alte 2 luni, iar apoi continuat cu un regim de tip „tratament și extindere” cu intervale de tratament variabile (ajustări de 2 sau 4 săptămâni) până la un interval de maximum 16 săptămâni, conform criteriilor specificate anterior. În săptămâna 52, au existat scăderi medii ale grosimii centrale a retinei (GCR), la TCO, de ‑ 134,4 și ‑ 126,1 microni pentru grupul cu ajustare de 2 săptămâni și, respectiv, grupul cu ajustare de 4 săptămâni. Proporția pacienților fără fluid la TCO în săptămâna 52 a fost de 68,3% și 69,1% în grupurile cu ajustare de 2 și 4 săptămâni. În general, scăderea GCR s‑a păstrat în ambele brațe ale studiului ALTAIR în al doilea an.
Studiul clinic ARIES a fost proiectat pentru explorarea non‑inferiorității unui regim de doze de tipul tratament și extindere cu aflibercept 2 mg inițiat imediat după administrarea inițială a 3 injectări lunare și o injectare suplimentară după 2 luni versus un regim de doze de tipul tratament și extindere inițiat la un an după tratament. Pentru pacienții care aveau nevoie de doze mai frecvente decât Q8, cel puțin o dată pe parcursul studiului, GCR a rămas mărită, dar scăderea medie a GCR de la nivelul de bază la săptămâna 104 a fost ‑ 160,4 microni, similară cu cea a pacienților tratați la Q8 sau intervale mai puțin frecvente.
Edem macular secundar OVCR și ORVR
În OVCR și ORVR apare ischemia retiniană, aceasta semnalând eliberarea VEGF care, la rândul său, destabilizează joncțiunile compacte și stimulează proliferarea celulelor endoteliale. Reglarea ascendentă a VEGF este asociată cu ruperea barierei hemato‑retiniene, permeabilitate vasculară crescută, edem retinian și complicații ale neovascularizației.
La pacienţii trataţi cu o injecție de Eylea 2 mg lunar, timp de 6 luni consecutiv, s-a observat un răspuns consistent, rapid şi intens în ceea ce priveşte morfologia (măsurată prin îmbunătățirea medie a GCR). În săptămâna 24, reducerea GCR a fost statistic superioară, față de grupul de control, în toate cele 3 studii clinice (COPERNICUS în OVCR: -457 vs. -145 microni; GALILEO în OVCR: -449 vs. - 169 microni; VIBRANT în ORVR: -280 vs. -128 microni).
Această reducere a GCR faţă de momentul iniţial s-a menţinut până la sfârşitul fiecărui studiu clinic, săptămâna 100 în studiul clinic COPERNICUS, săptămâna 76 în studiul clinic GALILEO şi săptămâna 52 în studiul clinic VIBRANT.
Edem macular diabetic
Edemul macular diabetic este o consecință a retinopatiei diabetice și se caracterizează prin creșterea permeabilității vasculare și deteriorarea capilarelor retiniene, care poate duce la pierderea acuității vizuale.
La pacienții tratați cu aflibercept, cea mai mare parte dintre aceștia având diagnostic de diabet zaharat de tip II, s‑a observat un răspuns rapid și intens în ceea ce privește morfologia (GCR, scorul DRSS).
În studiile clinice VIVIDDME și VISTADME, scăderile medii semnificativ statistic mai mari ale GCR față de valoarea inițială în săptămâna 52 au fost observate la pacienții tratați cu aflibercept, comparativ cu pacienții din grupul de control cu laser, fiind de ‑ 192,4 microni și ‑ 183,1 microni pentru grupurile tratate cu aflibercept 2Q8 și, respectiv, ‑ 66,2 microni și ‑ 73,3 microni pentru grupurile de control. În săptămâna 100, scăderea s‑a menținut, cu ‑ 195,8 microni și ‑ 191,1 microni pentru grupurile tratate cu aflibercept 2Q8 și, respectiv, cu ‑ 85,7 și ‑ 83,9 microni pentru grupurile de control, în studiile VIVIDDME și VISTADME.
În studiile VIVIDDME și VISTADME, o îmbunătățire ≥ 2 trepte a scorului DRSS (Scorul severității retinopatiei diabetice) a fost evaluată în manieră prespecificată. Scorul DRSS a putut fi clasificat pe grade la 73,7% dintre pacienții din studiul VIVIDDME și la 98,3% dintre pacienții din studiul VISTADME. În săptămâna 52, la 27,7% și 29,1% dintre pacienții din grupurile tratate cu aflibercept 2Q8 și la 7,5% și 14,3% dintre pacienții din grupurile de control s‑a înregistrat o îmbunătățire ≥ 2 trepte a scorului DRSS. În săptămâna 100, procentele respective au fost de 32,6% și 37,1% dintre pacienții din grupurile tratate cu aflibercept 2Q8 și 8,2% și 15,6% dintre pacienții din grupurile de control.
Studiul clinic VIOLET a comparat trei regimuri diferite de dozare a aflibercept 2 mg pentru tratamentul EMD după cel puțin un an de tratament la intervale fixe, când tratamentul a fost inițiat cu 5 doze lunare consecutive, urmate de doze la fiecare 2 luni. În săptămâna 52 și săptămâna 100 ale studiului, adică al doilea și al treilea an de tratament, media schimbărilor GCR era similară din punct de vedere clinic pentru „tratament și extindere” (2T&E), pro re nata (2PRN) și 2Q8, respectiv cu variații de ‑ 2,1, 2,2 și ‑ 18,8 microni în săptămâna 52 și variații de 2,3, ‑ 13,9 și ‑ 15,5 microni în săptămâna 100.
Neovascularizație coroidală miopică
Neovascularizația coroidală miopică (NVC miopică) este o cauză frecventă a pierderii vederii la adulții cu miopie patologică. Aceasta apare ca mecanism de vindecare a leziunilor, în urma ruperii membranei Bruch și reprezintă cel mai dăunător eveniment pentru vedere în miopia patologică.
La pacienții tratați cu aflibercept în studiul clinic MYRROR (o injecție administrată la începutul terapiei, fiind administrate injecții suplimentare în cazul persistenței sau al recurenței bolii), GCR s‑a diminuat la scurt timp după inițierea tratamentului, fiind în favoarea tratamentului cu aflibercept în săptămâna 24 (‑ 79 microni pentru grupul tratat cu aflibercept 2 mg și, respectiv, ‑ 4 microni pentru grupul de control), care s‑a menținut până în săptămâna 48. În plus, leziunea NVC medie s‑a redus.
Eficacitate și siguranță clinică
DMLV forma umedă
Siguranța și eficacitatea clinică a aflibercept au fost evaluate în două studii randomizate, multicentrice, cu dublă mascare a formei farmaceutice, controlate activ, la pacienți cu DMLV forma umedă (VIEW1 și VIEW2), cu un număr total de 2 412 pacienți tratați și evaluați în vederea stabilirii eficacității (1 817 pacienți la care s‑a administrat aflibercept). Vârsta pacienților a variat de la 49 ani la 99 ani, cu o medie de 76 ani. În aceste studii clinice, aproximativ 89% (1 616/1 817) dintre pacienții randomizați la tratamentul cu aflibercept aveau vârsta de 65 ani sau mai mult, iar aproximativ 63% (1 139/1 817) aveau vârsta de 75 ani sau mai mult. În cadrul fiecărui studiu, pacienții au fost repartizați randomizat, în raport de 1:1:1:1, la unul din cele 4 regimuri de dozaj:
1) Aflibercept administrat în doză de 2 mg la intervale de 8 săptămâni, după administrarea a 3 doze inițiale la intervale lunare (aflibercept 2Q8);
2) Aflibercept administrat în doză de 2 mg la intervale de 4 săptămâni (aflibercept 2Q4); 3) Aflibercept administrat în doză de 0,5 mg la intervale de 4 săptămâni (aflibercept 0,5Q4); și 4) ranibizumab administrat în doză de 0,5 mg la intervale de 4 săptămâni (ranibizumab 0,5Q4).
În al doilea an al studiilor, pacienților li s‑a administrat în continuare doza la care au fost inițial repartizați randomizat, dar cu un program modificat de administrare a dozelor, pe baza evaluării rezultatelor vizuale și anatomice, cu un interval maxim de dozaj de 12 săptămâni, definit de protocol. În ambele studii, criteriul principal de evaluare a eficacității a fost procentul pacienților din grupele de studiu care și‑au menținut acuitatea vizuală, de exemplu pierderea a mai puțin de 15 litere din acuitatea vizuală în săptămâna 52, de la momentul inițial.
În studiul clinic VIEW1, în săptămâna 52, 95,1% dintre pacienții din grupul tratat cu aflibercept 2Q8 au menținut acuitatea vizuală, comparativ cu 94,4% dintre pacienții în grupul căruia s‑a administrat ranibizumab 0,5Q4. În studiul clinic VIEW2, în săptămâna 52, 95,6% dintre pacienții din grupul tratat cu aflibercept 2Q8 și‑au menținut acuitatea vizuală, comparativ cu 94,4% dintre pacienții din grupul căruia s‑a administrat ranibizumab 0,5Q4. În ambele studii, tratamentul cu aflibercept s‑a dovedit a fi non‑inferior și echivalent din punct de vedere clinic cu grupul căruia s‑a administrat ranibizumab 0,5Q4.
Rezultatele detaliate provenite din analiza centralizată a ambelor studii sunt prezentate în Tabelul 2 și Figura 1 de mai jos.
Tabelul 2:Rezultatele privind eficacitatea în săptămâna 52 (analiză primară) și în săptămâna 96; date combinate provenite din studiile VIEW1 și VIEW2B)
| Rezultat privindeficacitatea | Aflibercept 2Q8 E) (aflibercept 2 mg la intervale de 8 săptămâni, după administrareaa 3 doze iniţiale la intervale lunare) (N = 607) | Ranibizumab 0,5Q4 (ranibizumab 0,5 mg la intervale de 4 săptămâni) (N = 595) | ||
| Săptămâna 52 | Săptămâna 96 | Săptămâna52 | Săptămâna 96 | |
| Numărul mediu de injecţii | 7,6 | 11,2 | 12,3 | 16,5 |
| Numărul mediu de injecţii din săptămâna 52 până în săptămâna 96 | 4,2 | 4,7 | ||
| Procentul pacienţilor cu < 15 litere pierdute faţă de momentul iniţial SPPA) | 95,33%B) | 92,42% | 94,42%B) | 91,60% |
| DiferenţăC) (IÎ95%)D) | 0,9% (-1,7; 3,5)F) | 0,8% (-2,3; 3,8)F) | ||
| Modificarea medie a AVOC măsurată prin scorul literelor ETDRSA) faţă de momentul iniţial | 8,40 | 7,62 | 8,74 | 7,89 |
Diferenţa în media celor mai mici pătrate A) (litere ETDRS)C) (IÎ95%)D) | -0,32 (-1,87; 1,23) | -0,25 (-1,98; 1,49) | ||
| Procentul pacienţilor cu ≥ 15 litere câştigate faţă de momentul iniţial | 30,97% | 33,44% | 32,44% | 31,60% |
DiferenţăC) IÎ(95%)D) | -1,5% (-6,8; 3,8) | 1,8% (-3,5; 7,1) | ||
A)AVOC: Acuitatea vizuală optim corectată
ETDRS: Early Treatment Diabetic Retinopathy Study (Studiul retinopatiei diabetice cu tratament precoce)
LS: Media celor mai mici pătrate derivată din ANCOVA SPP: Set Per Protocol (set pentru fiecare protocol)
B) Setul complet de analiză (FAS), Extrapolarea în sens longitudinal a ultimelor date observate (LOCF) pentru toate analizele, cu excepția procentului de pacienți la care acuitatea vizuală a fost menținută în săptămâna 52, reprezentând setul pentru fiecare protocol (SPP)
C) Diferența este reprezentată de valoarea grupului cu aflibercept minus valoarea grupului cu ranibizumab. O valoare pozitivă favorizează aflibercept
D) Intervalul de încredere (IÎ) calculat prin aproximare normală
E) După inițierea tratamentului cu doze administrate la intervale de trei luni
F) Un interval de încredere complet superior valorii de ‑10% indică non‑inferioritatea aflibercept față de ranibizumab
Figura 1: Modificarea medie a acuității vizuale de la momentul inițial până în săptămâna 96 pentru datele centralizate provenite din studiile View1 și View2
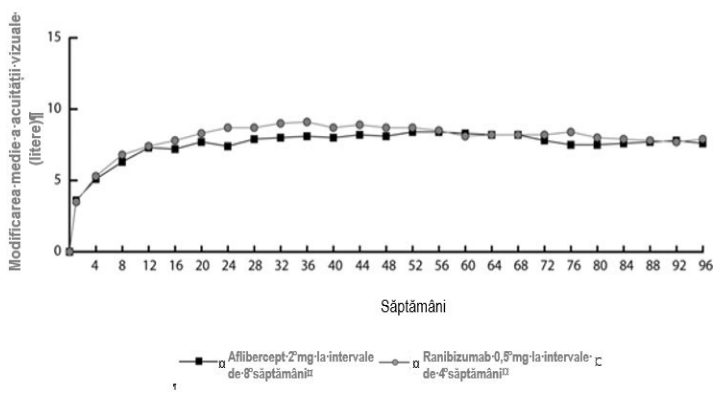
În analiza datelor centralizate provenite din studiile VIEW1 și VIEW2, aflibercept a demonstrat modificări semnificative din punct de vedere clinic față de momentul inițial, conform Chestionarului privind funcția vizuală al Institutului Național pentru Afecțiuni Oculare (NEI VFQ‑25), fără diferențe semnificative clinic față de ranibizumab. Importanța acestor modificări a fost similară celor observate în studiile publicate, corespunzând unui câștig de 15 litere din acuitatea vizuală optim corectată (AVOC).
În al 2‑lea an al studiilor, eficacitatea s‑a menținut, în general, conform ultimei evaluări din săptămâna 96, și 2‑4% dintre pacienți au necesitat administrarea lunară a tuturor injecțiilor, iar 1/3 dintre pacienți au necesitat cel puțin o injecție la un interval de tratament de numai o lună.
Scăderi ale zonei NVC medii au fost evidente la toate grupele de tratament în ambele studii. Rezultatele privind eficacitatea în toate subgrupele care au putut fi evaluate (de exemplu vârstă, sex, rasă, acuitate vizuală la momentul inițial, tipul leziunii, mărimea leziunii) în fiecare studiu și în analiza combinată au confirmat rezultatele în populația generală.
ALTAIR a fost un studiu multicentric de 96 de săptămâni, randomizat, deschis, efectuat la 247 pacienți japonezi cu DMLV forma umedă, netratați anterior, dezvoltat pentru a evalua eficacitatea și siguranța aflibercept după două intervale (2 săptămâni și 4 săptămâni) de ajustare a unui regim de tip „tratament și extindere”.
Tuturor pacienților li s‑au administrat doze lunare de 2 mg aflibercept, timp de 3 luni, urmate de o injectare după un interval de 2 luni. În săptămâna 16, pacienții au fost randomizați 1:1 în două grupuri de tratament: 1) aflibercept „tratament și extindere” cu ajustări la 2 săptămâni și 2) aflibercept „tratament și extindere” cu ajustări la 4 săptămâni. Decizia de a extinde sau a scurta intervalele de tratament a fost luată în funcție de criteriile vizuale și/sau anatomice definite de protocol, cu un interval de tratament de maximum 16 săptămâni pentru ambele grupuri.
Criteriul principal de evaluare a eficacității a fost schimbarea medie a AVOC de la nivelul de bază la săptămâna 52. Criteriile secundare de evaluare a eficacității au fost reprezentate de proporția de pacienți care nu au pierdut ≥ 15 litere și proporția de pacienți care au câștigat cel puțin 15 litere din
AVOC de la nivelul de bază la săptămâna 52.
În săptămâna 52, pacienții din brațul de „tratament și extindere” cu ajustări la 2 săptămâni au obținut un câștig mediu de 9,0 litere din nivelul de bază, comparativ cu 8,4 litere pentru cei din grupul cu ajustare la 4 săptămâni [LS diferența medie în litere (95% IÎ): - 0,4 (- 3,8, 3,0), ANCOVA]. Proporția de pacienți care nu au pierdut ≥ 15 litere în cele două brațe de tratament a fost similară (96,7% la grupul cu ajustare la 2 săptămâni și 95,9% la 4 săptămâni). Proporția de pacienți ce au avut un câștig ≥ 15 litere în săptămâna 52 a fost 32,5% în grupul cu ajustare la 2 săptămâni și 30,9% în grupul cu ajustare la 4 săptămâni. Proporția de pacienți la care s‑a extins intervalul de tratament la 12 săptămâni sau mai mult a fost 42,3% în grupul cu ajustare la 2 săptămâni și 49,6% în grupul cu ajustare la 4 săptămâni. Suplimentar, în grupul cu ajustare la 4 săptămâni, la 40,7% din pacienți s‑a extins intervalul de tratament la 16 săptămâni. La ultima vizită până la săptămâna 52, 56,8% și 57,8% dintre pacienții din grupurile cu ajustare la 2 și, respectiv, 4 săptămâni au avut următoarea injectare programată la un interval de 12 săptămâni sau mai mare.
În al doilea an de studiu, în general eficacitatea s‑a păstrat până la și incluzând ultima evaluare din săptămâna 96, cu un câștig mediu față de nivelul de bază de 7,6 litere în grupul cu ajustare la 2 săptămâni și de 6,1 litere în grupul cu ajustare la 4 săptămâni. Proporția de pacienți la care s‑a extins intervalul de tratament la 12 săptămâni sau peste acest interval a fost de 56,9% în grupul cu ajustare la 2 săptămâni și de 60,2% în grupul cu ajustare la 4 săptămâni. La ultima vizită, înainte de săptămâna 96, la 64,9% și 61,2% dintre pacienții din grupul cu ajustare la 2 și, respectiv, 4 săptămâni a fost planificată următoarea injecție la un interval de 12 săptămâni sau mai mare. În timpul celui de‑al doilea an de tratament, pacienților din cele două grupuri cu ajustare la 2 și, respectiv, 4 săptămâni li s‑au administrat în medie 3,6 și, respectiv 3,7 injecții. Pentru perioada de 2 ani de tratament, pacienților li s‑au administrat o medie de 10,4 injecții.
Profilurile de siguranță oculară și sistemică au fost similare cu siguranța observată în studiile pivot VIEW1 și VIEW2.
ARIES a fost un studiu cu o durată de 104 săptămâni, multicentric, randomizat, în regim deschis, controlat cu comparator activ efectuat la 269 pacienți netratați anterior pentru DMLV forma umedă, proiectat pentru a evalua non‑inferioritatea în termeni de eficacitate, precum și siguranță a unui regim de doze de tipul tratament și extindere inițiat după 3 doze lunare consecutive urmate de o extindere la un interval de tratament de 2 luni, versus regimul de doze tip tratament și extindere inițiat după primul an de tratament.
Studiul ARIES a explorat de asemenea și procentul de pacienți care au necesitat tratament mai frecvent de 8 săptămâni pe baza deciziei investigatorului. Din 269 pacienți, 62 pacienți au primit doze mai frecvente cel puțin o dată pe parcursul studiului. Acești pacienți au rămas în studiu și au primit tratament în acord cu evaluarea clinică cea mai bună a investigatorului, dar nu mai frecvent de 4 săptămâni și intervalele de tratament au putut fi extinse din nou ulterior. Intervalul mediu de tratament după decizia de a trata mai frecvent a fost de 6,1 săptămâni. În săptămâna 104, AVOC a fost mai mică la pacienții care au avut nevoie de tratament intensiv cel puțin o dată pe parcursul studiului, comparativ cu pacienții care nu au avut nevoie, iar schimbarea medie în AVOC la finalul studiului față de nivelul de bază a fost de + 2,3 ± 15,6 litere. Printre pacienții tratați mai frecvent, 85,5% și‑au menținut vederea, de exemplu au pierdut mai puțin de 15 litere, și 19,4% au câștigat 15 litere sau mai multe. Profilul de siguranță pentru pacienții tratați mai frecvent de 8 săptămâni a fost comparabil cu datele de siguranță din studiile VIEW 1 și VIEW 2.
Edem macular secundar OVCR
Siguranța și eficacitatea clinică a aflibercept au fost evaluate în două studii randomizate, multicentrice, cu dublă mascare a formei farmaceutice, controlate cu tratament fictiv, la pacienți cu edem macular secundar OVCR (COPERNICUS și GALILEO), cu un număr total de 358 pacienți, care au fost tratați și evaluați în vederea stabilirii eficacității (217 cu aflibercept). Vârsta pacienților a variat între 22 ani și 89 ani, cu o medie de 64 ani. În studiile efectuate la pacienți cu OVCR, aproximativ 52% (112/217) dintre pacienții randomizați la tratamentul cu aflibercept aveau vârsta de 65 ani sau mai mult, și aproximativ 18% (38/217) aveau vârsta de 75 ani sau mai mult. În ambele studii, pacienții au fost repartizați randomizat, în raport de 3:2, fie în grupul cu aflibercept 2 mg administrat la intervale de 4 săptămâni (2Q4), fie în grupul de control, pentru a li se administra injecții cu tratament fictiv, la intervale de 4 săptămâni, pentru un total de 6 injecții.
După administrarea unei injecții lunar, timp de 6 luni consecutiv, pacienților li s‑a administrat tratament numai dacă au întrunit criteriile specificate în prealabil pentru repetarea tratamentului, cu excepția pacienților din grupul de control din cadrul studiului clinic GALILEO, care au continuat administrarea de tratament fictiv (control față de control) până în săptămâna 52. Începând din acest moment, tuturor pacienților li s‑a administrat tratament dacă au întrunit criteriile specificate în prealabil.
În ambele studii, criteriul final principal de evaluare a eficacității a fost procentul pacienților care a câștigat cel puțin 15 litere din AVOC în săptămâna 24, comparativ cu momentul inițial. O variabilă de eficacitate secundară a fost modificarea acuității vizuale în săptămâna 24 comparativ cu momentul inițial.
Diferența între grupurile de tratament a fost favorabilă pentru aflibercept într‑un mod semnificativ statistic, în ambele studii. Îmbunătățirea maximă a acuității vizuale s‑a realizat la 3 luni cu stabilizarea ulterioară asupra acuității vizuale și asupra GCR până la 6 luni. Diferența semnificativă statistic a fost menținută până în săptămâna 52.
Rezultatele detaliate din analiza ambelor studii sunt prezentate în Tabelul 3 și Figura 2 de mai jos.
Tabelul 3: Rezultatele privind eficacitatea în săptămâna 24, săptămâna 52 și săptămâna 76/100 (set complet de analiză cu LOCFC)) în studiile COPERNICUS și GALILEO
Tabelul 3: Rezultatele privind eficacitatea în săptămâna 24, săptămâna 52 şi săptămâna 76/100 (Set complet de analiză cu LOCFC)) în studiile COPERNICUS şi GALILEO
| Rezultate privind eficacitatea | Studiul COPERNICUS | Studiul GALILEO | ||||||||||
| 24 săptămâni | 52 săptămâni | 100 săptămâni | 24 săptămâni | 52 săptămâni | 76 săptămâni | |||||||
| Aflibercept 2 mg Q4 (N = 114) | Control (N= 73) | Aflibercept 2 mg (N = 114) | Control E) (N =73) | Aflibercept F) 2 mg (N = 114) | Control E,F) (N=73) | Aflibercept 2 mg Q4 (N = 103) | Control (N = 68) | Aflibercept 2 mg (N = 103) | Control (N = 68) | Aflibercept G) 2 mg (N = 103) | Control G) (N = 68) | |
| Procentul pacienţilor careau câştigat ≥15 litere din AVOCC) faţă de momentul iniţial | 56% | 12% | 55% | 30% | 49,1% | 23.3% | 60% | 22% | 60% | 32% | 57,3% | 29.4% |
Diferenţa ponderatăA,B,E) (IÎ 95%) valoare-p | 44,8% (33,0, 56,6) p < 0,0001 | 25,9% (11,8, 40,1) p = 0,0006 | 26,7% (13,1, 40,3) p=0,0003 | 38,3% (24,4, 52,1) p < 0,0001 | 27,9% (13,0, 42,7) p = 0,0004 | 28,0% (13,3, 42,6) p=0,0004 | ||||||
Modificarea medie în AVOCC) măsurată prin scorul literelor ETDRSC)faţă de momentul iniţial (DS) | 17,3 (12,8) | -4.0 (18.0) | 16,2 (17,4) | 3.8 (17.1) | 13,0 (17,7) | 1.5 (17.7) | 18,0 (12,2) | 3.3 (14.1) | 16,9 (14,8) | 3.8 (18.1) | 13,7 (17,8) | 6.2 (17.7) |
| Diferenţa în valoarea medie a LSA,C,D,E) (IÎ 95%) valoarea-p | 21,7 (17,4, 26,0) p < 0,0001 | 12,7 (7,7, 17,7) p < 0,0001 | 11,8 (6,7, 17,0) p < 0,0001 | 14.7 (10,8, 18,7) p < 0,0001 | 13,2 (8,2, 18,2) p < 0,0001 | 7,6 (2,1, 13,1) p=0,0070 | ||||||
A) Diferenţa este reprezentată de tratamentul cu aflibercept 2 mg administrată o dată la 4 săptămâni minus tratament de control
B) Diferenţa şi intervalul de încredere (IÎ) sunt calculate utilizând testul Cochran-Mantel-Haenszel (CMH) ajustat în funcţie de regiune (America faţă de restul lumii pentru studiul clinic COPERNICUS şi Europa faţă de Asia/Pacific pentru studiul clinic GALILEO) şi AVOC la momentul iniţial (> 20/200 and ≤ 20/200)
45
C) AVOC: Acuitatea vizuală optim corectată
ETDRS: Early Treatment Diabetic Retinopathy Study (Studiul retinopatiei diabetice cu tratament precoce) LOCF: Extrapolarea în sens longitudinal a ultimelor date observate DS: Deviaţie standard LS: Media celor mai mici pătrate derivată din ANCOVA
D) LS diferenţa în media celor mai mici pătrate şi intervalul de încredere (IÎ) pe baza modelului ANCOVA cu factori de tipul: grup de tratament, regiune (America faţă de restul lumii pentru studiul clinic COPERNICUS şi Europa faţă de Asia/Pacific pentru studiul clinic GALILEO) şi AVOC la momentul iniţial (> 20/200 şi ≤ 20/200)
E) În studiul clinic COPERNICUS, pacienţiilor din grupul de control li s-a putut administra aflibercept la nevoie, la intervale de 4 săptămâni, din săptămâna 24 până în săptămâna 52; pacienții efectuau vizite la interval de 4 săptămâni
F) În studiul clinic COPERNICUS, atât pacienţiilor din grupul de control cât şi cei cărora li s-a administrat aflibercept 2 mg li s-a putut administra aflibercept 2 mg la nevoie, la intervale de 4 săptămâni, din săptămâna 52 până în săptămâna 96; pacienții efectuau vizite trimestriale obligatorii, dar era posibil să fie consultați cu o frecvență de 4 săptămâni, în cazul în care era necesar.
G) În studiul clinic GALILEO, atât pacienţilor din grupul de control cât şi cei cărora li s-a administrat aflibercept 2 mg li s-a putut administra aflibercept 2 mg la nevoie, la intervale de 8 săptămâni, din săptămâna 52 până în săptămâna 68; pacienții efectuau vizite la interval de 8 săptămâni.
46
Figura 2: Modificarea medie de la momentul inițial în săptămâna 76/100 în ceea ce privește acuitatea vizuală în funcție de grupul de tratament pentru studiile COPERNICUS și GALILEO (set complet de analiză)
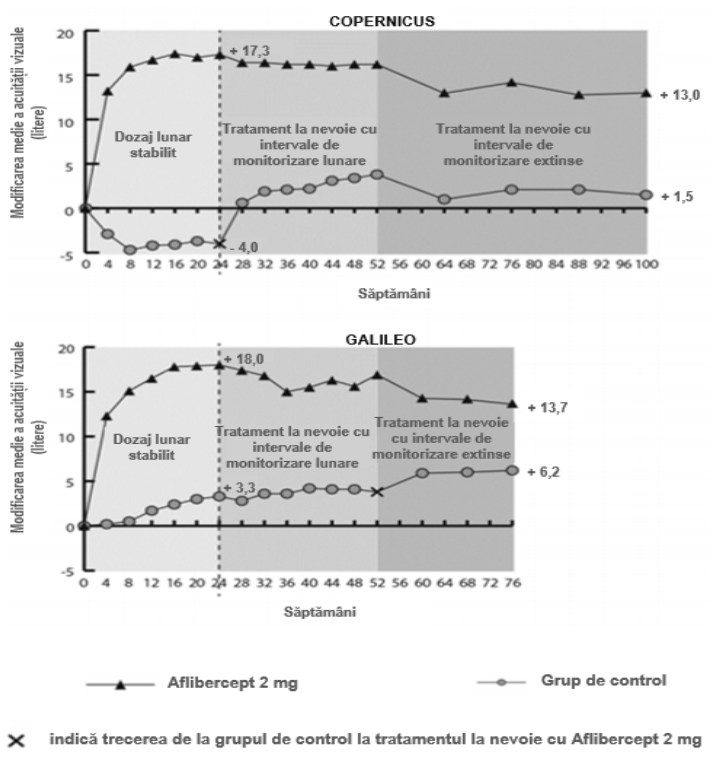
În studiul clinic GALILEO, un procent de 86,4% (n = 89) din grupul care a primit tratament cu aflibercept și 79,4% (n = 54) din grupul care a primit tratament fictiv au fost injectați pentru OVCR la momentul inițial. În săptămâna 24, procentul a fost de 91,8% (n = 89) în grupul care a primit tratament cu aflibercept și 85,5% (n = 47) în grupul care a primit tratament fictiv. Aceste proporții s‑au menținut în săptămâna 76, cu 84,3% (n = 75) în grupul care a primit tratament cu aflibercept și 84,0% (n = 42) în grupul care a primit tratament fictiv.
În studiul clinic COPERNICUS, un procent de 67,5% (n = 77) din grupul care a primit tratament cu aflibercept și 68,5% (n = 50) din grupul care a primit tratament fictiv au fost injectați pentru OVCR la momentul inițial. În săptămâna 24, procentul a fost de 87.4% (n = 90) în grupul care a primit tratament cu aflibercept și 58,6% (n = 34) în grupul care a primit tratament fictiv. Aceste proporții s‑au menținut în săptămâna 100, cu 76,8% (n = 76) în grupul care a primit tratament cu aflibercept și 78% (n = 39) în grupul care a primit tratament fictiv. Pacienții din grupul care a primit tratament fictiv au fost eligibili pentru a primi aflibercept începând cu săptămâna 24.
Efectul benefic al tratamentului cu aflibercept asupra funcției vizuale a fost similar la grupurile inițiale de pacienți perfuzați și ne‑perfuzați. Rezultatele privind eficacitatea în alte subgrupuri, care au putut fi evaluate în fiecare studiu (de exemplu: vârstă, sex, rasă, acuitate vizuală la momentul inițial, durata OVCR), au confirmat rezultatele în populația generală.
În analiza datelor centralizate provenite din studiile clinice GALILEO și COPERNICUS, aflibercept a demonstrat modificări semnificative din punct de vedere clinic față de momentul inițial, conform Chestionarului privind funcția vizuală al Institutului Național pentru Afecțiuni Oculare (NEI VFQ‑25).
Importanța acestor modificări a fost similară celor observate în studiile publicate, corespunzând unui câștig de 15 litere din acuitatea vizuală optim corectată (AVOC).
Edem macular secundar ORVR
Siguranța și eficacitatea aflibercept au fost evaluate printr‑un studiu randomizat, multicentric, dublu orb, controlat, cu comparator activ, desfășurat la pacienți cu edem macular secundar ORVR (ocluziei de ram venos retinian) (Studiul VIBRANT), inclusiv ocluziei hemiretiniene a venei centrale a retinei. Un număr total de 181 de pacienți au fost tratați și evaluați privind eficacitatea (la 91 dintre pacienți s‑a administrat tratament cu aflibercept). Vârsta pacienților a variat între 42 ani și 94 ani, cu o medie de 65 ani. În cadrul studiului la pacienții cu ORVR, aproximativ 58% (53/91) dintre pacienții randomizați la tratamentul cu aflibercept aveau vârsta de 65 ani sau mai mult, iar aproximativ 23% (21/91) aveau vârsta de 75 ani sau mai mult. În cadrul studiului, pacienții au fost randomizați într‑un raport de 1:1, fie pentru a li se administra aflibercept 2 mg administrat la interval de 8 săptămâni – după 1 injecție administrată lunar, timp de 6 luni consecutiv, fie pentru a li se efectua fotocoagulare laser la momentul inițial (grupul de control laser). A fost posibil ca pacienților din grupul de control laser să li se efectueze fotocoagulare laser suplimentară (denumită „tratament laser de salvare“) începând cu săptămâna 12, la un interval minim de 12 săptămâni. Pe baza unor criterii prestabilite, pacienții din grupul de tratament laser au primit tratament de salvare cu aflibercept 2 mg începând cu săptămâna 24, administrat la interval de 4 săptămâni, timp de 3 luni consecutiv, urmat de injecții intravitroase la interval de 8 săptămâni.
În studiul clinic VIBRANT, criteriul principal de evaluare a eficacității a fost reprezentat de proporția de pacienți care au realizat un câștig de cel puțin 15 litere din AVOC în săptămâna 24 în comparație cu momentul inițial și grupul tratat cu aflibercept a fost superior grupului de control laser.
Un criteriu secundar de evaluare a eficacității a fost modificarea acuității vizuale în săptămâna 24, comparativ cu valoarea inițială, care a fost semnificativ în favoarea aflibercept, din punct de vedere statistic, în studiul clinic VIBRANT. Evoluția ameliorării vizuale a fost rapidă, iar îmbunătățirea maximă a fost atinsă în luna a 3‑a, cu menținerea efectului până în luna 12.
În grupul tratat cu laser, la 67 de pacienți li s‑a administrat tratament de salvare cu aflibercept începând cu săptămâna 24 (grupul comparator activ/grupul tratat cu aflibercept 2 mg), ceea ce a dus la ameliorarea acuității vizuale cu aproximativ 5 litere din săptămâna 24 până în săptămâna 52.
Rezultate detaliate din analiza studiului clinic VIBRANT sunt prezentate în Tabelul 4 și Figura 3 de mai jos.
Tabelul 4:Rezultatele privind eficacitatea în săptămâna 24 și săptămâna 52 (set complet de analiză cu LOCFC) în studiul clinic VIBRANT
| Rezultate privind eficacitatea | Studiul VIBRANT | |||
| 24 săptămâni | 52 săptămâni | |||
| Aflibercept 2mg Q4 (N = 91) | Control Activ (laser) (N = 90) | Aflibercept 2mg Q8 (N = 91) D) | Control Activ (laser)/aflibercept 2mgE) (N = 90) | |
| Procentul pacienţilor care aucâştigat ≥ 15 litere faţă de momentul iniţial (%) | 52.7% | 26.7% | 57.1% | 41.1% |
| Diferenţa ponderatăA,B) (IÎ 95%) valoare-p | 26.6% (13.0, 40.1) p=0.0003 | 16.2% (2.0, 30.5) p=0.0296 | ||
Modificarea medie în AVOCmăsurată prin scorul literelor ETDRS faţă de momentuliniţial (DS) | 17.0 (11.9) | 6.9 (12.9) | 17.1 (13.1) | 12.2 (11.9) |
| Diferenţa în valoarea medie a LSA,C (IÎ 95%) valoare-p | 10.5 (7.1, 14.0) p<0.0001 | 5.2 (1.7, 8.7) p=0.0035F) | ||
A) Diferenţa este reprezentată de aflibercept 2 mg administrată la interval de 4 săptămâni minus tratament de control activ (laser)
B) Diferenţa şi intervalul de încredere (IÎ) sunt calculate utilizând schema de ponderare Mantel- Haenszel ajustat în funcţie de regiune (America faţă de Japonia) şi AVOC la momentul iniţial (> 20/200 şi ≤ 20/200)
C) LS diferenţa în media celor mai mici pătrate şi intervalul de încredere (IÎ 95%) pe baza modelului ANCOVA cu factori de tipul: grup de tratament, AVOC la momentul iniţial (> 20/200 şi ≤ 20/200) şi regiune (America faţă de Japonia) ca efecte fixe, şi AVOC la momentul iniţial ca şi co-variantă. D) Din săptămâna 24, intervalul de tratament, al grupului tratat cu aflibercept, a fost extins pentru toţi pacienţii de la 4 săptămâni la 8 săptămâni în timpul săptămânii 48.
E) Începând cu săptămâna 24, pacienților din grupul tratat cu laser li s-ar putea administra tratament de salvarecu aflibercept, dacă s-a atins cel puţin un criteriu prespecificat de eligibilitate. La un număr total de 67 subiecţi din acest grup li s-a administrat tratament cu aflibercept de salvare. Regimul stabilit pentru tratamentul de salvare cu aflibercept a fost de 2 mg la interval de 4 săptămâni, urmate de administrarea unei injecţii la interval de 8 săptămâni.
F) valoare-p nominală
Figura 3: Studiul clinic VIBRANT ‑ Modificarea medie a AVOC măsurată prin scorul literelor ETDRS față de momentul inițial în săptămâna 52
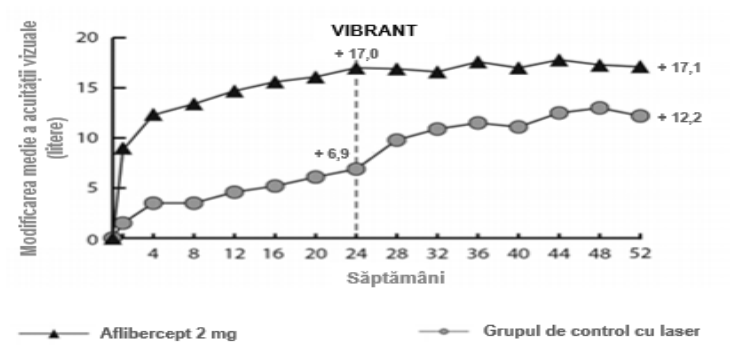
La momentul inițial, proporția pacienților perfuzați în grupul tratat cu aflibercept și grupul tratat cu laser a fost de 60% și, respectiv, 68%. În săptămâna 24, aceste proporții au fost de 80% și, respectiv, 67%. În grupul tratat cu aflibercept, proporția pacienților perfuzați a fost menținută până la săptămâna 52. În grupul tratat cu laser, în care pacienții au fost eligibili pentru tratamentul cu aflibercept de salvare din săptămâna 24, proporția pacienților perfuzați a crescut la 78% până în săptămâna 52.
Edem macular diabetic
Siguranța și eficacitatea clinică a aflibercept au fost evaluate în două studii clinice randomizate, multicentrice, dublu‑orb, controlate activ, la pacienți cu EMD (VIVIDDME și VISTADME). Un total de 862 pacienți au fost tratați și evaluați din punct de vedere al eficacității, 576 cu aflibercept. Vârsta pacienților a variat între 23 ani și 87 ani, cu o medie de 63 ani. În studiile clinice efectuate cu pacienți cu EMD, aproximativ 47% (268/576) dintre pacienții randomizați la tratamentul cu aflibercept aveau vârsta de 65 ani sau mai mult și aproximativ 9% (52/576) aveau vârsta de 75 ani sau mai mult. Majoritatea pacienților din ambele studii clinice aveau diabet zaharat de tip II.
În ambele studii clinice, pacienții au fost repartizați randomizat, în raport de 1:1:1, pentru unul din cele 3 regimuri de dozare:
1) Aflibercept administrat în doză de 2 mg la intervale de 8 săptămâni, după administrarea unei injecții lunare, timp de 5 luni consecutiv (aflibercept 2Q8);
2) Aflibercept administrat în doză de 2 mg la intervale de 4 săptămâni (aflibercept 2Q4); și 3) Foto‑coagulare cu laser la nivel macular (control cu tratament activ).
Începând cu săptămâna 24, pacienții care îndeplineau condiția pentru un prag prespecificat de pierdere a vederii erau eligibili pentru a li se administra tratament suplimentar: pacienții din grupurile tratate cu aflibercept puteau fi tratați cu laser, iar pacienții din grupul de control puteau fi tratați cu aflibercept.
În ambele studii clinice, criteriul principal de evaluare a eficacității a fost modificarea medie a AVOC de la momentul inițial până în săptămâna 52, atât grupul tratat cu aflibercept 2Q8, cât și grupul tratat cu aflibercept 2Q4 au demonstrat eficacitate superioară statistic față de grupul de control. Acest beneficiu s‑a menținut până în săptămâna 100.
Rezultatele detaliate provenind din analiza studiilor clinice VIVIDDME și VISTADME sunt prezentate în Tabelul 5 și Figura 4 de mai jos.
Tabelul 5: Rezultatele privind eficacitatea în săptămâna 52 și săptămâna 100 (Set complet de analiză cu LOCF) în studiile clinice VIVIDDME și VISTADME
| Rezultate privind eficacitatea | Studiul VIVIDDME | Studiul VISTADME | ||||||||||
| 52 săptămâni | 100 săptămâni | 52 săptămâni | 100 săptămâni | |||||||||
| Aflibercept 2 mg Q8 A (N = 135) | Aflibercept 2 mg Q4 (N = 136) | Control activ (laser) (N = 132) | Aflibercept 2 mg Q8 A (N = 135) | Aflibercept 2 mg Q4 (N = 136) | Control activ (laser) (N = 132) | Aflibercept 2 mg Q8 A (N = 151) | Aflibercept 2 mg Q4 (N = 154) | Control activ (laser) (N = 154) | Aflibercept 2 mg Q8 A (N=151) | Aflibercept 2 mg Q4 (N=154) | Control activ (laser) (N=154) | |
| Modificarea medie a AVOCmăsurată prin scorul literelorETDRS E faţă de momentul iniţial | 10,7 | 10,5 | 1,2 | 9,4 | 11,4 | 0,7 | 10,7 | 12,5 | 0,2 | 11,1 | 11,5 | 0,9 |
Diferența valorii medii a LSB,C,E(IÎ 97,5%) | 9,1 (6,3, 11,8) | 9,3 (6,5, 12,0) | 8,2 (5,2, 11,3) | 10,7 (7,6, 13,8) | 10,45 (7,7, 13,2) | 12,19 (9,4, 15,0) | 10,1 (7,0, 13,3) | 10,6 (7,1, 14,2) | ||||
| Procentul pacienţilor care au câştigat ≥ 15 litere dinmomentuliniţial | 33% | 32% | 9% | 31,1% | 38,2% | 12,1% | 31% | 42% | 8% | 33,1% | 38,3% | 13,0% |
Diferența ajustată D,C,E(IÎ 97,5%) | 24% (13,5, 34,9) | 23% (12,6, 33,9) | 19,0% (8,0, 29,9) | 26,1% (14,8, 37,5) | 23% (13,5, 33,1) | 34% (24,1, 44,4) | 20,1% (9,6, 30,6) | 25,8% (15,1, 36,6) | ||||
A. După iniţierea tratamentului cu 1 injecție administrată lunar, timp de 5 luni consecutiv
B. Media LS și IÎ pe baza modelului ANCOVA cu determinarea AVOC la momentul inițial drept covariabilă și un factor pentru grupul de tratament. În plus, regiunea (Europa/Australia față de Japonia) a fost inclusă ca factor pentru studiul clinic VIVIDDME, iar antecedentele de IM și/sau AVC au fost incluse ca factor pentru studiul clinicVISTADME.
C. Diferența este reprezentată de grupul tratat cu aflibercept minus grupul cu tratament de control activ (laser) D. Diferența cu interval de încredere (IÎ) și testul statistic sunt calculate utilizând schema de ponderare Mantel-Haenszel ajustată în funcţie de regiune (Europa/Australia față deJaponia) pentru studiul clinic VIVIDDME și antecedentele medicale de IM sau AVC pentru studiul clinic VISTADME E. AVOC: Acuitatea vizuală optim corectată
ETDRS: Early Treatment Diabetic Retinopathy Study (Studiul retinopatiei diabetice cu tratament precoce) LOCF: Extrapolarea în sens longitudinal a ultimelor date observate LS: Media celor mai mici pătrate derivată din ANCOVA IÎ: Interval de încredere
51
Figura 4: Modificarea medie a AVOC măsurată prin scorul literelor ETDRS de la momentul inițial până în săptămâna 100 în studiile clinice VIVIDDME și VISTADME
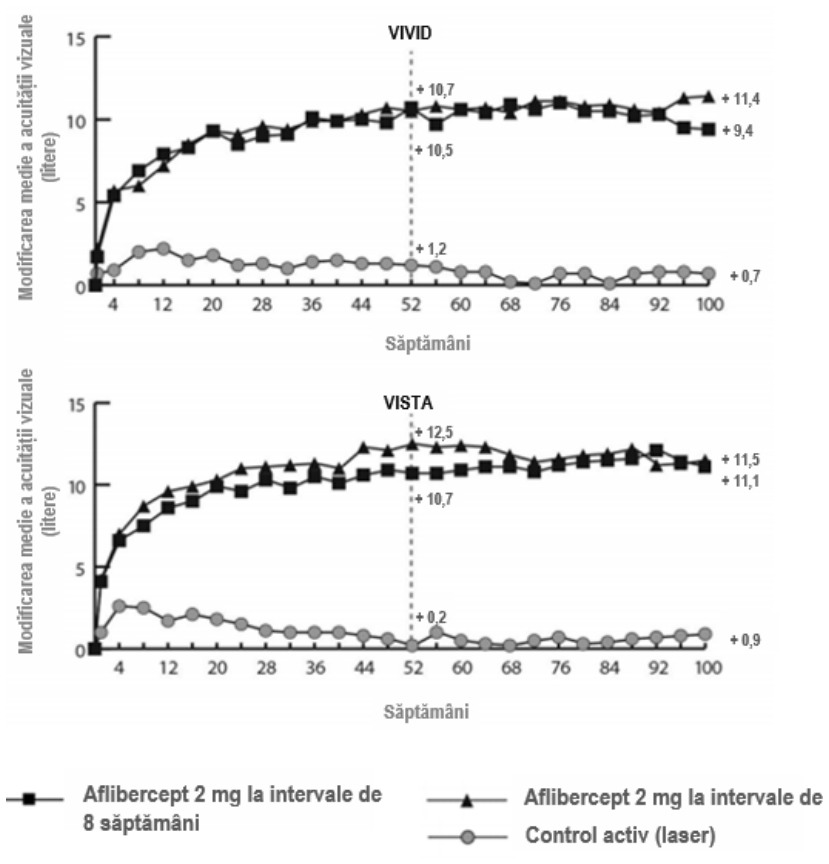
Efectele tratamentului în toate subgrupele evaluabile (de exemplu vârstă, sex, rasă, valoare HbA1c la momentul inițial, acuitate vizuală la momentul inițial, tratament anti‑VEGF anterior) în fiecare studiu și în analiza combinată au fost, în general, în concordanță cu rezultatele obținute la populațiile globale.
În studiile clinice VIVIDDME și VISTADME, 36 pacienți (9%) și, respectiv, 197 pacienți (43%) au primit anterior tratament anti‑VEGF, cu o perioadă de eliminare cu durata de 3 luni sau mai lungă. Efectele tratamentului la subgrupul de pacienți tratați anterior cu un inhibitor de VEGF au fost similare cu efectele observate la pacienții care nu fuseseră tratați cu un inhibitor de VEGF.
Pacienții cu patologie bilaterală au fost eligibili pentru a li se administra tratament anti‑VEGF la celălalt ochi, dacă medicul a considerat că este necesar acest lucru. În studiul clinic VISTADME, la 217 (70,7%) dintre pacienții tratați cu aflibercept s-au administrat injecții bilaterale cu aflibercept până în săptămâna 100; în studiul clinic VIVIDDME, la 97 (35,8%) dintre pacienții tratați cu aflibercept s-a administrat un tratament anti‑VEGF diferit la celălalt ochi.
Un studiu clinic comparativ independent (DRCR.net Protocol T) a utilizat un regim de dozare flexibil pe baza unor criterii stricte ale TCO și a criteriilor de re‑tratament privind acuitatea vizuală. În grupul care a primit tratament cu aflibercept (n = 224), în săptămâna 52, acest regim a condus la o medie de 9,2 doze administrate la acești pacienți, similar cu numărul de doze administrate în grupul tratat cu aflibercept 2Q8 în studiile clinice VIVIDDME și VISTADME, în timp ce eficacitatea totală a grupului care a primit tratament cu aflibercept în studiul clinic Protocol T a fost comparabilă cu cea a grupului care a primit tratament cu aflibercept 2Q8 în studiile clinice VIVIDDME și VISTADME. În studiul clinic Protocolul T a fost observată o creștere medie de 13,3 litere a acuității vizuale, 42% dintre pacienți câștigând cel puțin 15 litere în acuitatea vizuală față de momentul inițial. Rezultatele privind siguranța au demonstrat că incidența generală a evenimentelor adverse oculare și non‑oculare (inclusiv EAT) au fost comparabile în toate grupurile de tratament ale studiilor și între studii.
VIOLET, un studiu clinic de 100 de săptămâni, multicentric, randomizat, în regim deschis, controlat cu comparator activ la pacienți cu EMD a comparat trei regimuri diferite de dozare a aflibercept 2 mg pentru tratamentul EMD după cel puțin un an de tratament la intervale fixe, când tratamentul a fost inițiat cu 5 doze lunare consecutive, urmate de doze la fiecare 2 luni. Studiul a evaluat non‑inferioritatea aflibercept 2 mg dozat conform regimului „tratament și extindere” (2T&E când intervalele de injectare au fost ținute la un minimum de 8 săptămâni și extins gradual pe baza rezultatelor clinice și anatomice) și aflibercept 2 mg dozat la nevoie (2PRN când pacienții au fost observați la fiecare 4 săptămâni și le‑au fost administrate injecții la nevoie pe baza rezultatelor clinice și anatomice), comparat cu aflibercept 2 mg dozat la fiecare 8 săptămâni (2Q8) pentru al doilea și al treilea an de tratament.
Obiectivul primar de evaluare a eficacității (modificarea AVOC față de nivelul inițial în săptămâna 52) a fost 0,5 ± 6,7 litere în grupul 2T&E și 1,7 ± 6,8 litere în grupul 2PRN, comparativ cu 0,4 ± 6,7 litere în grupul 2Q8, obținând non‑inferioritate statistică (p < 0,0001 pentru ambele comparații; limita NI 4 litere). Modificările AVOC față de nivelul de bază la săptămâna 100 au fost în concordanță cu rezultatele săptămânii 52: -0,1 ± 9,1 litere în grupul 2T&E și 1,8 ± 9,0 în grupul 2PRN, comparativ cu 0,1 ± 7,2 litere în grupul 2Q8. Media numărului de injectări în decurs de 100 săptămâni a fost de 12,3, 10,0 și 11,5 pentru 2Q8fix, 2T&E și, respectiv, 2PRN.
Profilurile de siguranță oculară și sistemică în toate cele 3 grupuri de tratament au fost similare cu cele observate în studiile pivot VIVID și VISTA.
În grupul 2T&E, incrementele și decrementele pentru intervalele de injectare au fost la discreția investigatorului; ajustările de 2 săptămâni au fost recomandate în cadrul studiului.
Neovascularizație coroidală miopică
Siguranța și eficacitatea aflibercept au fost evaluate în cadrul unui studiu randomizat, multicentric, cu dublă mascare a formei farmaceutice, controlat cu tratament fictiv, efectuat la pacienți asiatici cu NVC miopică, netratați anterior. Un total de 121 de pacienți au fost tratați și au fost evaluați din punct de vedere al eficacității (90 cu aflibercept). Vârsta pacienților a variat între 27 ani și 83 ani, cu o medie de 58 ani. În cadrul studiului efectuat la pacienți cu NCV miopică, aproximativ 36% (33/91) dintre pacienții randomizați la tratamentul cu aflibercept aveau vârsta de 65 ani sau mai mult, și aproximativ 10% (9/91) aveau vârsta de 75 ani sau mai mult.
Pacienții au fost repartizați aleator într‑un raport de 3:1 pentru a primi fie 2 mg aflibercept intravitros, fie injecții cu tratament fictiv, administrate la începutul studiului, injecții suplimentare administrându‑se lunar în cazul persistenței sau recurenței bolii, până la săptămâna 24, când s‑a evaluat obiectivul primar. La săptămâna 24, pacienții randomizați inițial pentru tratamentul fictiv au fost eligibili pentru a primi prima doză de aflibercept. În urma acesteia, pacienții din ambele grupuri au fost eligibili în continuare pentru injecții suplimentare în cazul persistenței sau recurenței bolii.
Diferența dintre grupurile de tratament a fost semnificativă statistic în favoarea aflibercept pentru obiectivul primar (modificarea AVOC) și obiectivul secundar de confirmare privind eficacitatea (proporția de pacienți la care s‑a înregistrat un câștig de 15 litere din AVOC) la săptămâna 24 comparativ cu momentul inițial. Diferențele pentru ambele obiective s‑au menținut până la săptămâna 48.
Rezultatele detaliate ale analizei din cadrul studiului clinic MYRROR sunt prezentate în Tabelul 6 și
Figura 5 de mai jos.
Tabelul 6:Rezultatele privind eficacitatea în săptămâna 24 (analiza primară) și săptămâna 48 în studiul clinic MYRROR (set complet de analiză cu LOCFA))
| Rezultate privind eficacitatea | Studiul MYRROR | |||
| 24 săptămâni | 48 săptămâni | |||
| Aflibercept 2 mg (N = 90) | Tratament fictiv (N = 31) | Aflibercept 2 mg (N = 90) | Tratament fictiv/ Aflibercept 2 mg (N = 31) | |
| Modificarea medie a AVOCB) măsuratăprin scorul literelor ETDRS față de momentul inițial (DS) E) | 12,1 (8,3) | -2,0 (9,7) | 13,5 (8,8) | 3,9 (14,3) |
| Diferența în valoarea medie a LSC, D,E) (IÎ 95%) | 14,1 (10,8, 17,4) | 9,5 (5,4, 13,7) | ||
| Proporția de pacienți cu un câștig ≥15 literede la momentul inițial | 38,9% | 9,7% | 50,0% | 29,0% |
| Diferența ponderată D, F) (IÎ 95%) | 29,2% (14,4, 44,0) | 21,0% (1,9, 40,1) | ||
A) LOCF: Extrapolarea în sens longitudinal a ultimelor date observate
B) AVOC: Acuitatea vizuală optim corectată
ETDRS: Early Treatment Diabetic Retinopathy Study (Studiul retinopatiei diabetice cu tratament precoce)
DS: Deviație standard
C) Media LS: Media celor mai mici pătrate derivată din ANCOVA
D) IÎ: Interval de încredere
E) Diferența în valoarea medie LS și IÎ 95% pe baza unui model ANCOVA cu factori de tipul grup de tratament și țară (indicativele țărilor) și valoarea AVOC de la momentul inițial drept covariabilă. F) Diferența și IÎ 95% sunt calculate utilizând testul Cochran‑Mantel‑Haenszel (CMH) ajustat pentru țară (indicativele țărilor)
Figura 5:Modificarea medie a acuității vizuale în funcție de grupul de tratament, de la momentul inițial până în săptămâna 48, în studiul clinic MYRROR (set complet de analiză, LOCF)
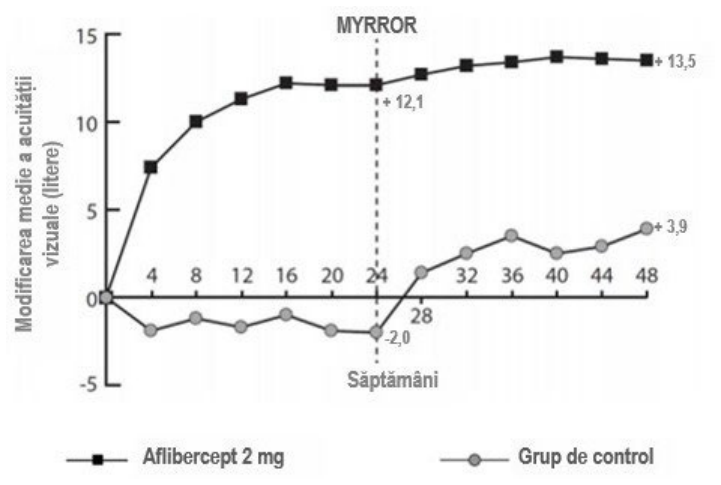
Copii și adolescenți
Agenția Europeană pentru Medicamente (EMA) a acordat o derogare de la obligația de depunere a rezultatelor studiilor efectuate cu aflibercept la toate subgrupele de copii și adolescenți în DMLV forma umedă, OVCR, ORVR, EMD și subgrupe în NVC miopică (vezi pct. 4.2 pentru informații privind utilizarea la copii și adolescenți).
5.2 Proprietăți farmacocinetice
Aflibercept se administrează direct în corpul vitros, pentru a exercita efecte locale asupra ochiului.
Absorbție/distribuție
După administrarea intravitroasă, aflibercept este absorbit lent de la nivelul ochiului în circulațiasistemică și se observă predominant în circulația sistemică sub forma unui complex inactiv, stabil cu VEGF; cu toate acestea, numai „aflibercept liber” se poate lega de VEGF endogen.
Într‑un sub‑studiu farmacocinetic efectuat la 6 pacienți cu DMLV forma neovasculară (umedă) la care s‑au recoltat frecvent probe, concentrațiile plasmatice maxime ale aflibercept liber (Cmax sistemică) au fost foarte scăzute, cu o medie de aproximativ 0,02 micrograme/ml (cuprinsă între 0 și 0,054) în decurs de 1-3 zile după injectarea intravitroasă a dozei de 2 mg și nu au mai fost detectabile la două săptămâni după administrarea dozei, la aproape toți pacienții. Aflibercept nu se acumulează în plasmă când este administrat intravitros la interval de 4 săptămâni.
Valoarea medie a concentrației plasmatice maxime a aflibercept liber este de aproximativ 50-500 de ori mai mică decât concentrația de aflibercept necesară pentru inhibarea activității biologice a VEGF sistemic cu 50%, la modele animale la care s‑au observat modificări ale tensiunii arteriale, după ce valorile circulante ale aflibercept liber au fostde aproximativ 10 micrograme/ml și au revenit la valorile inițiale, după ce valorile circulante ale aflibercept liber au scăzut sub aproximativ 1 microgram/ml. Se estimează că după administrarea intravitroasă a dozei de 2 mg la pacienți, concentrația plasmatică maximă medie a aflibercept liber este de peste 100 de ori mai mică decât concentrația aflibercept necesară pentru legarea maximă a 50% din VEGF sistemic (2,91 micrograme/ml) într‑un studiu efectuat cu voluntari sănătoși. Prin urmare, efectele farmacodinamice sistemice, cum sunt modificările tensiunii arteriale, sunt improbabile.
În cadrul unor sub‑studii farmacocinetice la pacienți cu OVCR, ORVR, EMD sau NVC miopică, valoarea medie a Cmax de aflibercept liber în plasmă a fost similară cu valorile din intervalul de 0,03- 0,05 micrograme/ml și intervalul individual nu a depășit 0,14 micrograme/ml. După aceea, concentrațiile plasmatice pentru aflibercept liber au scăzut de la valori mai mici sau aproape de limita inferioară de cuantificare, în general, într‑o săptămână; după 4 săptămâni, înainte de administrarea următoare, au fost atinse concentrații nedetectabile la toți pacienții.
Eliminare
Având în vedere faptul că aflibercept este un medicament pe bază de proteine, nu s‑au efectuat studii privind metabolizarea.
Aflibercept liber se leagă de VEGF pentru a forma un complex inert, stabil. Similar altor proteine cu molecule mari, se anticipează că atât aflibercept liber cât și cel legat vor fi eliminate prin catabolism proteolitic.
Insuficiență renală
Nu s‑au efectuat studii specifice cu aflibercept la pacienți cu insuficiență renală.
Analiza farmacocinetică la pacienții incluși în studiul clinic VIEW2, dintre care 40% aveau insuficiență renală (24% ușoară, 15% moderată și 1% severă), nu a sugerat nicio diferență în ceea ce privește concentrațiile plasmatice ale substanței active după administrarea intravitroasă la intervale de 4 sau 8 săptămâni.
Rezultate similare au fost observate la pacienții cu OVCR în cadrul studiului clinic GALILEO, la pacienții cu EMD în cadrul studiului clinic VIVIDDME și la pacienții cu NVC miopică în studiul clinic
MYRROR.
5.3 Date preclinice de siguranță
În studiile preclinice au fost observate efecte de toxicitate la doze repetate numai la expuneri sistemice considerate substanțial mai mari față de expunerea maximă la om după administrarea intravitroasă în dozele clinice stabilite, fapt ce indică o relevanță clinică scăzută.
La maimuțe, cărora li s‑a administrat aflibercept intravitros, au fost observate eroziuni și ulcerații ale epiteliului respirator al cornetelor nazale la expuneri sistemice mai mari față de expunerea maximă la om. Expunerea sistemică bazată pe Cmax și ASC pentru aflibercept liber au fost de aproximativ 200 și, respectiv, de 700 de ori mai mari comparativ cu valorile corespunzătoare observate la om după administrarea intravitroasă a unei doze de 2 mg. La o valoare a concentrației la care nu se observă nicio reacție adversă (NOAEL – No Observed Adverse Effect Level) de 0,5 mg/ochi la maimuțe, expunerea sistemică a fost de 42 și de 56 de ori mai mare, pe baza Cmax și, respectiv, a ASC.Nu s‑au efectuat studii privind potențialul mutagen sau carcinogen al aflibercept.
În cadrul studiilor privind dezvoltarea embriofetală la femele gestante de iepure, s‑a demonstrat un efect al aflibercept asupra dezvoltării intrauterine în cazul administrării intravenoase (3‑60 mg/kg) și subcutanate (0,1 mg/kg - 1 mg/kg). Valoarea la care nu se observă reacții adverse (NOAEL) materne a apărut la o doză de 3 mg/kg și, respectiv, de 1 mg/kg. Nu a fost identificat NOAEL legat de dezvoltare. La doza de 0,1 mg/kg, expunerea sistemică pe baza Cmax și ASC cumulativă pentru aflibercept liber au fost de aproximativ 17 și, respectiv, de 10 ori mai mari, comparativ cu valorile corespunzătoare observate la om după administrarea intravitroasă a unei doze de 2 mg.
Efectele asupra fertilității masculine și feminine au fost evaluate în cadrul unui studiu cu durata de 6 luni, efectuat la maimuțe la care s‑a administrat intravenos aflibercept în doze cuprinse între 3 și 30 mg/kg. La toate dozele s‑au observat menstruații absente sau neregulate asociate cu modificări ale concentrațiilor hormonilor sexualil a femele și modificări ale morfologiei și motilității spermatozoizilor. Pe baza Cmax și ASC pentru aflibercept liber observate la administrarea de doze intravenoase de 3 mg/kg, expunerile sistemice au fost de aproximativ 4 900 și, respectiv, de 1 500 de ori mai mari comparativ cu valorile corespunzătoare observate la om după administrarea intravitroasă a unei doze de 2 mg. Toate modificările au fost reversibile.
6. PROPRIETĂȚI FARMACEUTICE
6.1 Lista excipienților
Histidină
Clorhidrat de histidină monohidrat
Polisorbat 20 (E432)
Trehaloză dihidrat
Apă pentru preparate injectabile
6.2 Incompatibilități
În absența studiilor de compatibilitate, acest medicament nu trebuie amestecat cu alte medicamente.
6.3 Perioada de valabilitate
3 ani.
6.4 Precauții speciale pentru păstrare
A se păstra la frigider (2 °C ‑ 8 °C). A nu se congela.
A se păstra în ambalajul original pentru a fi protejat de lumină.
Flaconul nedeschis poate fi păstrat în afara frigiderului, la temperaturi sub 25 °C, timp de cel mult 24 ore. După deschiderea flaconului se continuă în condiții aseptice.
6.5 Natura și conținutul ambalajului
Soluție în flacon (sticlă de tip I) cu un dop (din cauciuc clorobutil). Fiecare flacon conține un volum ce poate fi extras de cel puțin 0,1 ml.
Yesafili este disponibil în 2 ambalaje diferite:
Un ambalaj care conține 1 flacon și un ac cu filtru de 5 microni (18 G × 1½ inch).
Un ambalaj care conține 1 flacon, un ac cu filtru de 5 microni (18 G × 1½ inch), o seringă de tip Luerlock de 1 ml și un ac de injectare (30 G × ½ inch).
Este posibil ca nu toate mărimile de ambalaj să fie comercializate.
6.6 Precauții speciale pentru eliminarea reziduurilor și alte instrucțiuni de manipulare
Flaconul este pentru utilizare unică, într‑un singur ochi.
Flaconul conține mai mult decât doza recomandată de aflibercept 2 mg (echivalent cu 0,05 ml). Volumul în exces trebuie eliminat înainte de administrare.
Înainte de administrare, soluțiatrebuie inspectată vizual pentru a observa particulele străine și/sau modificările de culoare sau orice variație a aspectului fizic. În cazul în care se observă particule sau dacă soluția este tulbure sau prezintă modificări de culoare, medicamentul se aruncă.
Pregătirea pentru injectarea intravitreală necesită următoarele dispozitive medicale de unică folosință:
Ac cu filtru
Acul cu filtru steril de 5 microni cu vârf bont BD (umplere) nu este destinat injectării în piele. Nu utilizați autoclavul pentru acul cu filtru cu vârf bont BD (umplere).
Acul cu filtru este apirogen. Nu îl utilizați dacă ambalajul individual este deteriorat.
Aruncați acul cu filtru cu vârf bont BD (umplere) utilizat în recipiente aprobate pentru colectarea obiectelor ascuțite.
Atenţie: Reutilizarea acului cu filtru poate duce la infectare sau alte afecțiuni/răni.
Seringă (acolo unde este furnizată)
BD 1 ml, seringă de tip Luer-lock.
Nu autoclavați seringa de tip Luer-lock BD de 1 ml.
Seringa este apirogenă. Nu îl utilizați dacă ambalajul individual este deteriorat.
Eliminați la deșeuri seringa de tip Luer-lock BD de 1 ml folosită, cu acul de injectare atașat, într-un recipient pentru colectarea obiectelor ascuțite aprobat.
Atenţie: Reutilizarea seringii poate duce la infecții sau alte afecțiuni/răniri.
Ac pentru injectare (acolo unde este furnizat)
Ac de injectare BD 30 G × ½ inch.
Nu autoclavați acul de injectare BD 30 G × ½ inch.
Acul de injectare este apirogen. Nu îl utilizați dacă ambalajul individual este deteriorat.
Eliminați la deșeuri acul de injectare BD 30 G × ½ inch, atașat la seringă, într-un recipient pentru colectarea obiectelor ascuțite aprobat.
Atenţie: Reutilizarea acului de injectare poate duce la infecții sau alte afecțiuni/răniri. Pentru injectarea intravitroasă trebuie utilizat un ac pentru injectare de 30 G × ½ inch. Yesafili este disponibil în 2 ambalaje distincte
Figura A: Ambalaj cu 1 flacon + 1 ac cu filtru + 1 seringă + 1 ac pentru injectare
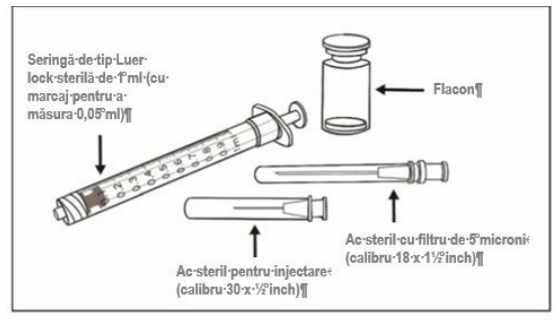
Figura B: Ambalaj cu 1 flacon + 1 ac cu filtru
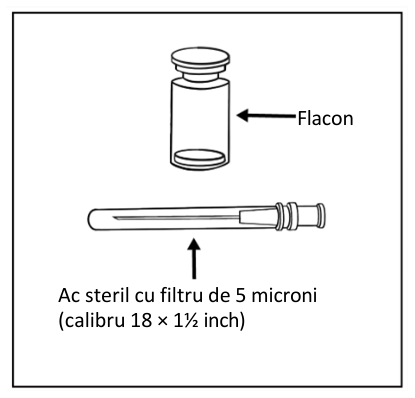
Instrucțiuni de utilizare
1 Se scoate capacul din plastic și se dezinfectează partea externă a dopului din cauciuc al flaconului
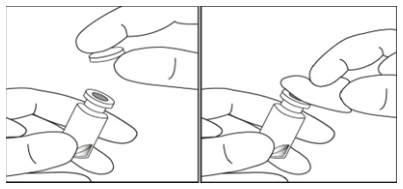
- Acul cu filtru de 5 microni, 18 G × 1 ½ inch este utilizat pentru extragerea medicamentului din flacon.
Se scot din ambalajele lor acul cu filtru de 5 microni, 18 G × 1 ½ inch și seringa de 1 ml. Se atașează acul cu filtru la seringă, răsucindu-l pe vârful seringii de tip Luer-lock.
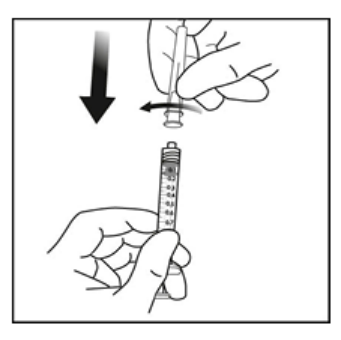
- Se împinge acul cu filtru în centrul dopului flaconului până când acul este complet inserat în flacon și vârful atinge capătul inferior sau partea de jos a flaconului.
- Utilizând o tehnică aseptică, se extrage tot conținutul flaconului Yesafili în seringă, menținând flaconul în poziție verticală și înclinându‑l ușor pentru a facilita extragerea completă. Pentru a împiedica introducerea de aer, asiguraţi-vă că suprafaţa oblică a acului cu filtru este scufundată în lichid. Continuați să înclinați flaconul pe parcursul extragerii menținând suprafața oblică a acului cu
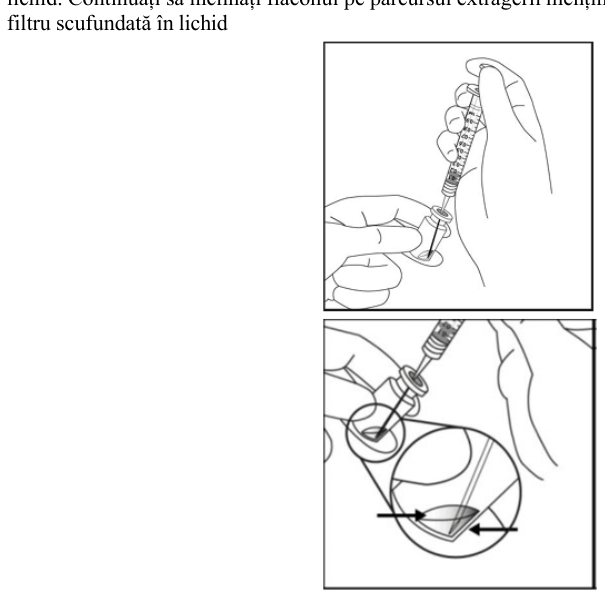
5 Când se golește flaconul, se asigură că tija pistonului este retrasă suficient pentru a permite golirea completă a acului cu filtru.
6 Se scoate acul cu filtru și se elimină în mod adecva
Observație: Acul cu filtru nu trebuie utilizat pentru injecția intravitroasă.
7 Se asigură că acul de injectare 30 G × ½ inch este utilizat pentru injecție intravitroasă.
Se scoate din ambalaj acul de injectare 30 G x ½ inch și, utilizând tehnica aseptică, se răsucește pe vârful seringii de tip Luer-lock.
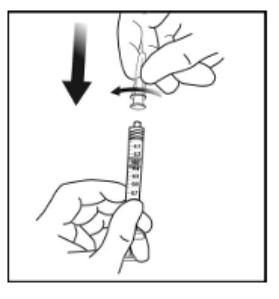
- Când sunteți gata de administrare, se scoate capacul de plastic al acului de pe ac.
Ținând seringa cu acul orientat în sus, se controlează dacă seringa prezintă bule de aer. Dacă există bule de aer, se lovește ușor seringa cu degetele până când bulele se ridică la suprafață
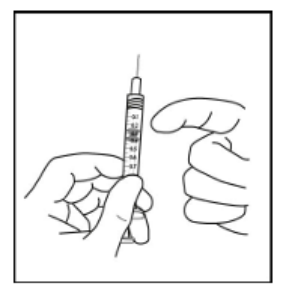
- Se elimină toate bulele și cantitatea de medicament în exces, eliberând lent pistonul, astfel încât marginea plată a pistonului să se alinieze cu linia care marchează 0,05 ml pe seringă.
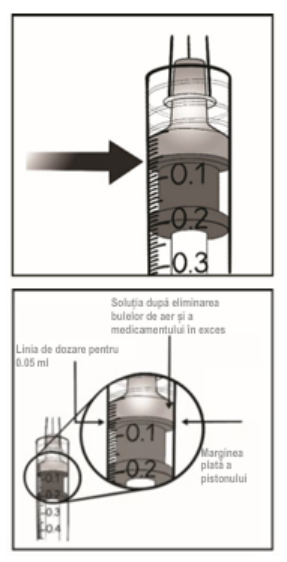
- Flaconul este numai pentru utilizare unică. Extragerea dozelor multiple dintr‑un singur flacon poate crește riscul de contaminare și ulterior, infecție.
Orice medicament neutilizat sau material rezidual trebuie eliminat în conformitate cu reglementările locale.
7. DEȚINĂTORUL AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
Biosimilar Collaborations Ireland Limited
Unit 35/36 Grange Parade, Baldoyle Industrial Estate, Dublin 13 DUBLIN
Irlanda D13 R20R
8. NUMĂRUL(ELE) AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
EU/1/23/1751/001
EU/1/23/1751/002
9. DATA PRIMEI AUTORIZĂRI SAU A REÎNNOIRII AUTORIZAȚIEI
Data primei autorizări: 15 Septembrie 2023
10. DATA REVIZUIRII TEXTULUI
Informații detaliate privind acest medicament sunt disponibile pe site‑ul Agenției Europene pentru Medicamente (EMA): https://www.ema.europa.eu
ANEXA II
A. FABRICANTUL SUBSTANȚEI BIOLOGIC ACTIVE ȘI
FABRICANTUL RESPONSABIL PENTRU ELIBERAREA SERIEI
B. CONDIȚII SAU RESTRICȚII PRIVIND FURNIZAREA ȘI
UTILIZAREA
C. ALTE CONDIȚII ȘI CERINȚE ALE AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
D. CONDIȚII SAU RESTRICȚII PRIVIND UTILIZAREA SIGURĂ ȘI EFICACE A MEDICAMENTULUI
A. FABRICANTUL SUBSTANȚEI BIOLOGIC ACTIVE ȘI FABRICANTUL
RESPONSABIL PENTRU ELIBERAREA SERIEI
Numele și adresa fabricantului substanței biologic active
WuXi Biologics Co. Ltd.
108 Meiliang Road, Mashan, Binhu District, Wuxi, Jiangsu 214092
China
Numele și adresa fabricantului responsabil pentru eliberarea seriei
Biosimilar Collaborations Ireland Limited
Block B, The Crescent Building, Santry Demesne
Dublin D09 C6X8
Irlanda
B. CONDIȚII SAU RESTRICȚII PRIVIND FURNIZAREA ȘI UTILIZAREA
Medicament eliberat pe bază de prescripție medicală restrictivă (vezi anexa I: Rezumatul caracteristicilor produsului, pct. 4.2).
C. ALTE CONDIȚII ȘI CERINȚE ALE AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
- Rapoartele periodice actualizate privind siguranța (RPAS)
Cerințele pentru depunerea RPAS privind siguranța pentru acest medicament sunt prezentate în lista de date de referință și frecvențe de transmitere la nivelul Uniunii (lista EURD) menționată la articolul 107c alineatul (7) din Directiva 2001/83/CE și orice actualizări ulterioare ale acesteia publicată pe portalul web european privind medicamentele.
D. CONDIȚII SAU RESTRICȚII CU PRIVIRE LA UTILIZAREA SIGURĂ ȘI EFICACE A MEDICAMENTULUI
- Planul de management al riscului (PMR)
Deținătorul autorizației de punere pe piață (DAPP) se angajează să efectueze activitățile și intervențiile de farmacovigilență necesare detaliate în PMR aprobat și prezentat în modulul 1.8.2 al autorizației de punere pe piață și orice actualizări ulterioare aprobate ale PMR.
O versiune actualizată a PMR trebuie depusă:
- la cererea Agenției Europene pentru Medicamente;
- la modificarea sistemului de management al riscului, în special ca urmare a primirii de informații noi care pot duce la o schimbare semnificativă a raportului beneficiu/risc sau ca urmare a atingerii unui obiectiv important (de farmacovigilență sau de reducere la minimum a riscului).
Dacă data pentru depunerea RPAS coincide cu data pentru actualizarea PMR, acestea trebuie depuse în același timp.
Sistemul de farmacovigilență
DAPP trebuie să asigure că sistemul de farmacovigilență, în forma prezentată în Modulul 1.8.1. al
Cererii de autorizare de punere pe piață, este implementat și funcțional înaintea și în timpul prezenței medicamentului pe piață.
- Măsuri suplimentare de reducere la minimum a riscului
DAPP a fost de acord să transmită materiale educaționale pentru Yesafili la nivel European. Înainte de lansare și pe timpul ciclului de viață al medicamentului, în fiecare Stat Membru, DAPP va agrea cu Autoritatea Națională Competentă forma finală a materialului educational.
DAPP se asigură că, în urma discuțiilor și acordului Autorității Naționale Competente în fiecare Stat Membru unde Yesafili este comercializat toate clinicile oftalmologice unde Yesafili urmează să fie utilizat au la dispoziție un pachet de informații actualizat pentru medici conținând următoarele elemente:
- Informații pentru medici
- Procedura de injectare intravitroasă în format video
- Procedura de injectare intravitroasă în format pictograme
- Pachetul de informații pentru pacienți
Informațiile pentru medici din materialul educațional conțin următoarele elemente cheie:
- Tehnici de injectare intravitroasă, inclusiv utilizarea unui ac de 30 G și unghiul de injectare
- Flaconul și seringa preumplută sunt pentru o singură administrare
- Necesitatea de a expulza volumul excedentar al seringii înainte de injectarea Yesafili, pentru a evita supradozarea
- Monitorizarea pacienților după injectarea intravitroasă, incluzând monitorizarea acuității vizuale și a creșterii presiunii intraoculare după injectare
- Semne cheie și simptome ale reacțiilor adverse legate de injectarea intravitroasă incluzând: endoftalmită, inflamație oculară, creșterea presiunii intraoculare, ruptura epiteliului pigmentar al retinei și cataractă
- Femeile aflate la vârsta fertilă trebuie să utilizeze măsuri contraceptive eficace, iar gravidele nu trebuie să utilizeze Yesafili
Pachetul de informaţii pentru pacienţi al materialului educaţional conţine un ghid de informare a pacientului şi versiunea audio a acestuia. Ghidul de informare apacientului conţine următoarele elemente cheie:
- Prospectul: Informații pentru utilizator
- Cine ar trebui să fie tratat cu Yesafili
- Cum să se pregătească pentru tratamentul cu Yesafili
- Care sunt pașii care urmează tratamentului cu Yesafili
- Semne cheie și simptome ale reacțiilor adverse legate de injectarea intravitroasă incluzând endoftalmită, inflamație intraoculară, creșterea presiunii intraoculare, ruptura epiteliului pigmentar al retinei și cataractă
- Când să solicite asistență de urgență din partea personalului medical
- Femeile aflate la vârsta fertilă trebuie să utilizeze măsuri contraceptive eficace, iar gravidele nu trebuie să utilizeze Yesafili
ANEXA III
ETICHETAREA ȘI PROSPECTUL
A. ETICHETAREA
INFORMAŢII CARE TREBUIE SĂ APARĂ PE AMBALAJUL SECUNDAR
CUTIE
Seringă preumplută
1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
Yesafili 40 mg/ ml soluţie injectabilă în seringă preumplută aflibercept
2. DECLARAREA SUBSTANŢEI ACTIVE
1 seringă preumplută conține aflibercept 3,6 mg în 0,09 ml soluție (40 mg/ml).
3. LISTA EXCIPIENŢILOR
Histidină; clorhidrat de histidină monohidrat; polisorbat 20 (E 432); trehaloză dihidrat; apă pentru injecții.
4. FORMA FARMACEUTICĂ ŞI CONŢINUTUL
Soluţie injectabilă
1 seringă preumplută conţine aflibercept 3,6 mg în 0,09 ml soluție (40 mg/ml).Cantitate utilizabilă pentru o doză unică de 2 mg/0,05 ml.
5. MODUL ŞI CALEA DE ADMINISTRARE
Administrare intravitroasă.Petru o singură utilizare.
A se citi prospectul înainte de utilizare.
A se deschide blisterul steril numai într-o încăpere curată, destinată administrării.Volumul în exces se va elimina înainte de injectare.
6. ATENŢIONARE SPECIALĂ PRIVIND FAPTUL CĂ MEDICAMENTUL
NUTREBUIE PĂSTRAT LA VEDEREA ŞI ÎNDEMÂNA COPIILOR
A nu se lăsa la vederea şi îndemâna copiilor.
7. ALTĂ(E) ATENŢIONARE(ĂRI) SPECIALĂ(E) DACĂ ESTE(SUNT) NECESARĂ(E)
8. DATA DE EXPIRARE
EXP
9. CONDIŢII SPECIALE DE PĂSTRARE
A se păstra la frigider.
A nu se congela.
A se păstra în ambalajul original pentru a fi protejat de lumina
10. PRECAUŢII SPECIALE PRIVIND ELIMINAREA MEDICAMENTELOR
NEUTILIZATE SAU A MATERIALELOR REZIDUALE PROVENITE DINASTFEL DE MEDICAMENTE, DACĂ ESTE CAZUL
11. NUMELE ŞI ADRESA DEŢINĂTORULUI AUTORIZAŢIEI DE PUNERE PE
PIAŢĂ
Biosimilar Collaborations Ireland Limited
Unit 35/36 Grange Parade, Baldoyle Industrial Estate, Dublin 13 DUBLIN
Ireland D13 R20R
12. NUMĂRUL(ELE) AUTORIZAŢIEI DE PUNERE PE PIAŢĂ
EU/1/23/1751/003
13. SERIA DE FABRICAŢIE
Lot:
14. CLASIFICARE GENERALĂ PRIVIND MODUL DE ELIBERARE
15. INSTRUCŢIUNI DE UTILIZARE
16. INFORMAŢII ÎN BRAILLE
Justificare acceptată pentru neincluderea informaţiei în Braille.
17. IDENTIFICATOR UNIC - COD DE BARE BIDIMENSIONAL
Cod de bare bidimensional care conține identificatorul unic.
18. IDENTIFICATOR UNIC - DATE LIZIBILE PENTRU PERSOANE
PC
SN
NN
INFORMAŢII CARE TREBUIE SĂ APARĂ PE FOLIA BLISTERULUI
Seringă preumplută
1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
Yesafili 40 mg/ml soluţie injectabilă
Aflibercept
2. DECLARAREA SUBSTANŢEI ACTIVE
1 seringă preumplută conține aflibercept 3,6 mg în 0,09 ml soluție (40 mg/ml).
3. LISTA EXCIPIENŢILOR
4. FORMA FARMACEUTICĂ ŞI CONŢINUTUL
1 seringă preumplută conţine aflibercept 3,6 mg în 0,09 ml soluție (40 mg/ml).Cantitate utilizabilă pentru o doză unică de 2 mg/0,05 ml.
5. MODUL ŞI CALEA DE ADMINISTRARE
Administrare intravitroasăPentru o singură utilizare.
A se citi prospectul înainte de utilizare.
A se deschide blisterul steril numai într-o încăpere curată destinată administrării.Volumul în exces se va elimina înainte de injectare.
6. ATENŢIONARE SPECIALĂ PRIVIND FAPTUL CĂ MEDICAMENTUL NU
TREBUIE PĂSTRAT LA VEDEREA ŞI ÎNDEMÂNA COPIILOR
A nu se lăsa la vederea şi îndemâna copiilor.
7. ALTĂ(E) ATENŢIONARE(ĂRI) SPECIALĂ(E) DACĂ ESTE(SUNT) NECESARĂ(E)
8. DATA DE EXPIRARE
EXP
9. CONDIŢII SPECIALE DE PĂSTRARE
A se păstra la frigider.
A nu se congela.
A se păstra în ambalajul original pentru a fi protejat de lumină.
10. PRECAUŢII SPECIALE PRIVIND ELIMINAREA MEDICAMENTELOR NEUTILIZATE
SAU A MATERIALELOR REZIDUALE PROVENITE DIN ASTFEL DE MEDICAMENTE, DACĂ ESTE CAZUL
11. NUMELE ŞI ADRESA DEŢINĂTORULUI AUTORIZAŢIEI DE PUNERE
PEPIAŢĂ
Biosimilar Collaborations Ireland Limited
Unit 35/36 Grange Parade, Baldoyle Industrial Estate, Dublin 13 DUBLIN
Ireland D13 R20R
12. NUMĂRUL (ELE) AUTORIZAŢIEI DE PUNERE PE PIAŢĂ
EU/1/23/1751/003
13. SERIA DE FABRICAŢIE
Lot:
14. CLASIFICARE GENERALĂ PRIVIND MODUL DE ELIBERARE
15. INSTRUCŢIUNI DE UTILIZARE
16. INFORMAŢII ÎN BRAILLE
MINIMUM DE INFORMAŢII CARE TREBUIE SĂ APARĂ PE AMBALAJELE
PRIMARE MICI ETICHETĂ
1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI ŞI CALEA DE
ADMINISTRARE
Yesafili 40 mg/ml injecție aflibercept
Administrare intravitroasă
2. MODUL DE ADMINISTRARE
3. DATA DE EXPIRARE
EXP
4. SERIA DE FABRICAŢIE
Lot
5. CONŢINUTUL PE MASĂ, VOLUM SAU UNITATEA DE DOZĂ
Volum extractibil 0,09 ml
6. ALTE INFORMAŢII
INFORMAȚII CARE TREBUIE SĂ APARĂ PE AMBALAJUL SECUNDAR CUTIE
Flacon
1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
Yesafili 40 mg/ml soluție injectabilă în flacon aflibercept
2. DECLARAREA SUBSTANȚEI ACTIVE
1 flacon conține aflibercept 4 mg în 0,1 ml soluție (40 mg/ml).
3. LISTA EXCIPIENȚILOR
Histidină; clorhidrat de histidină monohidrat; polisorbat 20 (E 432); trehaloză dihidrat; apă pentru preparate injectabile.
4. FORMA FARMACEUTICĂ ȘI CONȚINUTUL
Soluție injectabilă
1 flacon conține aflibercept 4 mg în 0,1 ml soluție (40 mg/ml).
4 mg/0,1 ml.
| 1 ac cu filtru 18 G × 1½ inch | 1 ac cu filtru 18 G | × 1½ inch | ||
| 1 seringă de tip Luer-lock de 1 ml | 1 ac pentru injectare 30 G × ½ inch | |||
Cantitate utilizabilă pentru o doză unică de 2 mg/0,05 ml.
5. MODUL ȘI CALEA DE ADMINISTRARE
Administrare intravitroasă.
Pentru o singură utilizare.
A se citi prospectul înainte de utilizare.
Volumul în exces se va elimina înainte de injectare.
6. ATENȚIONARE SPECIALĂ PRIVIND FAPTUL CĂ MEDICAMENTUL NU TREBUIE
PĂSTRAT LA VEDEREA ȘI ÎNDEMÂNA COPIILOR
A nu se lăsa la vederea și îndemâna copiilor.
7. ALTĂ(E) ATENȚIONARE(ĂRI) SPECIALĂ(E), DACĂ ESTE(SUNT) NECESARĂ(E)
8. DATA DE EXPIRARE
EXP
9. CONDIȚII SPECIALE DE PĂSTRARE
A se păstra la frigider. A nu se congela.
A se păstra în ambalajul original pentru a fi protejat de lumină.
Flaconul nedeschis poate fi păstrat în afara frigiderului, la temperaturi sub 25 °C, timp de cel mult 24 ore.
10. PRECAUȚII SPECIALE PRIVIND ELIMINAREA MEDICAMENTELOR
NEUTILIZATE SAU A MATERIALELOR REZIDUALE PROVENITE DIN ASTFEL DE MEDICAMENTE, DACĂ ESTE CAZUL
11. NUMELE ȘI ADRESA DEȚINĂTORULUI AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
Biosimilar Collaborations Ireland Limited
Unit 35/36 Grange Parade, Baldoyle Industrial Estate, Dublin 13 DUBLIN
Irlanda D13 R20R
12. NUMĂRUL(ELE) AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
EU/1/23/1751/001
EU/1/23/1751/002
13. SERIA DE FABRICAȚIE
Lot
14. CLASIFICARE GENERALĂ PRIVIND MODUL DE ELIBERARE
15. INSTRUCȚIUNI DE UTILIZARE
16. INFORMAȚII ÎN BRAILLE
Justificare acceptată pentru neincluderea informației în Braille.
17. IDENTIFICATOR UNIC - COD DE BARE BIDIMENSIONAL
cod de bare bidimensional care conține identificatorul unic.
18. IDENTIFICATOR UNIC - DATE LIZIBILE PENTRU PERSOANE
PC
SN
NN
MINIMUM DE INFORMAȚII CARE TREBUIE SĂ APARĂ PE AMBALAJELE PRIMARE MICI ETICHETĂ
Flacon
1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI ȘI CALEA DE
ADMINISTRARE
Yesafili 40 mg/ml soluție injectabilă aflibercept
Administrare intravitroasă
2. MODUL DE ADMINISTRARE
3. DATA DE EXPIRARE
EXP
4. SERIA DE FABRICAȚIE
Lot
5. CONȚINUTUL PE MASĂ, VOLUM SAU UNITATEA DE DOZĂ
Volum extractibil 0,1 ml
6. ALTE INFORMAȚII
B. PROSPECTUL
Prospect: Informaţii pentru utilizator
Yesafili 40 mg/ml soluţie injectabilă în seringă preumplută
aflibercept
▼Acest medicament va fi supus unei monitorizări suplimentare. Acest lucru vă va permite să identificați rapid noi informații de securitate. Utilizatorul medicamentului poate, de asemenea, să ajute raportând orice reacții adverse care apar după utilizarea medicamentului. Pentru informații privind modul de raportare a reacțiilor adverse, vezi pct. 4.
Citiţi cu atenţie şi în întregime acest prospect înainte de a vi se administra acest medicament deoarece conţine informaţii importante pentru dumneavoastră.
- Păstraţi acest prospect. S-ar putea să fie necesar să-l recitiţi.
- Dacă aveţi orice întrebări suplimentare, adresaţi-vă medicului dumneavoastră.
- Dacă aveți orice reacţii adverse, adresaţi-vă medicului dumneavoastră. Acestea includ orice reacţii adverse posibile nemenţionate în acest prospect. Vezi pct. 4.
Ce găsiţi în acest prospect
- Ce este Yesafili şi pentru ce se utilizează
- Ce trebuie să ştiţi înainte să vi se administreze Yesafili
- Cum vi se va administra Yesafili
- Reacţii adverse posibile
- Cum se păstrează Yesafili
- Conţinutul ambalajului şi alte informaţii
1. Ce este Yesafili şi pentru ce se utilizează
Yesafili este o soluţie care se injectează în ochi pentru tratamentul unor afecţiuni ale ochilor la adulţi denumite:
- degenerescenţă maculară legată de vârstă (DMLV) forma neovasculară (umedă),
- afectarea acuității vizuale determinată de edemul macular secundar ocluziei venei retinei(OVR de ram (ORVR) sau OVR centrală),
- afectarea acuității vizuale determinată de edemul macular diabetic (EMD),
- afectarea acuității vizuale determinată de neovascularizația coroidală miopică (NVC miopică).
Aflibercept, substanţa activă din Yesafili, blochează activitatea unui grup de factori, cunoscuţi sub numele de VEGF-A (Factorul A endotelial de creştere vasculară) şi PlGF (Factorul placentar de creştere).
La pacienţii cu DMLV forma umedă şi NVC miopică, aceşti factori, atunci când sunt prezenţi în exces, sunt implicaţi în formarea anormală de noi vase sanguine la nivelul ochiului. Aceste vase sanguine noi pot să provoace scurgerea componentelor sanguine în interiorul ochiului şi eventual să deterioreze ţesuturile responsabile cu vederea de la nivelul ochilor.
La pacienţii cu OVCR, are loc un blocaj al principalului vas de sânge care transportă sânge de laretină. Ca răspuns, concentraţiile de VEGF sunt crescute, ceea ce duce la scurgeri de lichid la nivelul retinei şi, în consecinţă, provoacă umflarea maculei, (porţiunea de retină responsabilă pentru vederea fină), afecţiune numită edem macular. Când macula se umflă cu lichid, vederea centrală devine neclară.
La pacienţii cu ORVR, una sau mai multe ramuri dintre principalele vase de sânge care transportă sânge dinspre retină sunt blocate. Ca răspuns, valorile de VEGF sunt crescute, cauzând scurgerea lichidului din retină şi provocând astfel edem macular.
Edemul macular diabetic reprezintă umflarea retinei, care apare la pacienții cu diabet zaharat, dincauza scurgerilor de lichid din vasele de sânge la nivelul maculei. Macula este porțiunea de retinăresponsabilă pentru vederea fină. Atunci când macula se umflă cu lichid, vederea centrală devine încețoșată.
S-a demonstrat că aflibercept opreşte creşterea vaselor de sânge noi, anormale, la nivelul ochilor, care determină deseori scurgeri de lichid sau sângerare. aflibercept poate ajuta la stabilizarea şi, în majoritatea cazurilor, la ameliorarea pierderii vederii asociată cu DMLV forma umedă, OVCR, ORVR, EMD și NVC miopică.
2. Ce trebuie să ştiţi înainte să vi se administreze Yesafili
Nu trebuie să vi se administreze Yesafili
- dacă sunteţi alergic la aflibercept sau la oricare dintre celelalte componente ale acestui medicament (enumerate la pct. 6).
- dacă aveţi o infecţie activă sau suspectată la nivelul sau în jurul ochilor (infecţie oculară sau perioculară).
- dacă aveţi o inflamaţie severă a ochiului (indicată prin durere sau înroşire).
Atenţionări şi precauţii
Înainte de a vi se administra Yesafili, adresaţi-vă medicului dumneavoastră
- dacă aveţi glaucom.
- dacă aţi prezentat în trecut tulburări de vedere cum sunt apariţia de lumini fulgerătoare sau corpi flotanţi ṣi dacă dimensiunea ṣi numărul acestora au crescut brusc.
- dacă vi s-a efectuat sau urmează să vi se efectueze o intervenţie chirurgicală la nivelul ochiului în ultimele patru sau în următoarele patru săptămâni.
- dacă aveţi o formă severă de OVCR sau ORVR (OVCR ischemic sau ORVR), nu se recomandă tratamentul cu Yesafili.
Mai mult, este important să știți că
- siguranţa şi eficacitatea tratamentului cu aflibercept când este administrat concomitent la ambii ochi nu au fost studiate, iar aceasta poate duce la un risc crescut de a prezenta reacţii adverse.
- injecțiile cu aflibercept pot cauza creşterea presiunii oculare (presiune intraoculară), la unii pacienți, în decurs de 60 de minute de la injectare. Medicul dumneavoastră va monitoriza acest lucru după fiecare injectare.
- poate apărea o infecţie sau o inflamaţie la nivelul ochiului (endoftalmită) sau alte complicaţii, puteţi prezenta durere oculară sau disconfort crescut, agravarea înroşirii ochiului, vedere înceţoşată sau scăderea vederii, creşterea sensibilităţii la lumină. Este important ca orice simptom să fie diagnosticat şi tratat cât mai curând posibil.
- medicul dumneavoastră va verifica dacă există alţi factori de risc pentru o boală care pot creşte riscul de lăcrimare sau de detaşare a unuia dintre straturile din partea din spate a ochiului (dezlipire sau rupere de retină, şi dezlipire sau rupere de epiteliu pigmentar al retinei), caz în care aflibercept trebuie administrat cu prudenţă.
- Aflibercept nu trebuie administrat în timpul sarcinii cu excepţia cazului în care beneficiul potenţial depăşeşte riscul potenţial pentru făt.
- femeile aflate la vârsta fertilă trebuie să utilizeze măsuri contraceptive eficace în timpul tratamentului şi timp de cel puţin trei luni după ultima injecţie cu Yesafili.
Utilizarea sistemică a inhibitorilor VEGF, substanțe similare celor conținute în Yesafili, este potențial legată de riscul de formare a unor cheaguri de sânge care blochează vasele sanguine (evenimente tromboembolice arteriale), putând duce la infarct miocardic sau la accident vascular cerebral. Există un risc teoretic privind apariţia acestor reacţii în urma injectării Yesafili la nivelul ochiului. Există date limitate privind siguranța tratamentului la pacienții cu OVCR, ORVR, EMD și NVC miopică cu antecedente de atac cerebral sau accident vascular cerebral minor (accident ischemic tranzitoriu) sau atac de cord în ultimele 6 luni. Dacă oricare dintre situațiile menționate mai sus estevalabilă în cazul dumneavoastră, Yesafili se va administra cu precauție.
Există numai experienţă limitată privind tratamentul
- pacienților cu EMD datorat diabetului zaharat de tip I.
- pacienților diabetici cu valori medii foarte crescute ale glicemiei (HbA1c peste 12%).
- pacienților diabetici cu o afecţiune la nivelul ochiului cauzată de diabetul zaharat, numită retinopatie diabetică proliferativă.
Nu există experienţă privind tratamentul
- pacienților cu infecții acute.
- pacienților cu alte afecțiuni ale ochilor, cum sunt dezlipire de retină sau o gaură maculară.
- pacienților diabetici cu tensiune arterială crescută, care nu este ținută sub control.
- pacienților care nu aparțin rasei galbene cu NVC miopică.
- pacienților tratați anterior pentru NVC miopică.
- pacienților cu deteriorări în afara părții centrale a maculei (leziuni extrafoveale) pentru NVC miopică.
Dacă oricare dintre situaţiile menţionate mai sus este valabilă în cazul dumneavoastră, medicul dumneavoastră va lua în considerare această absență a informațiilor când vă tratează cu Yesafili.
Copii şi adolescenţi
Utilizarea afliberceptului la copii sau adolescenți sub 18 ani nu a fost studiată.
Yesafili împreună cu alte medicamente
Spuneţi medicului dumneavoastră dacă utilizaţi, aţi utilizat recent sau s-ar putea să utilizaţi oricealte medicamente.
Sarcina şi alăptarea
- Femeile aflate la vârsta fertilă trebuie să utilizeze măsuri contraceptive eficace în timpul tratamentului şi timp de cel puţin trei luni după ultima injecţie cu Yesafili.
- Nu există experienţă privind administrarea aflibercept la femeile gravide. Yesafili nu trebuie utilizatîn timpul sarcinii, cu excepţia cazului în care beneficiul potenţial depăşeşte riscul potenţial pentru copilul nenăscut. Dacă sunteţi gravidă sau intenţionaţi să rămâneţi gravidă, discutaţi despre acest lucru cu medicul dumneavoastră înaintea tratamentului cu Yesafili.
- Cantități mici de aflibercept pot trece în laptele uman. Efectele asupra nounăscuților/sugariloralăptați sunt necunoscute. Yesafili nu este recomandat în timpul alăptării. Dacă sunteți o femeie care alăptează, spuneți acest lucru medicului dumneavoastră înainte de a începe tratamentul cu Yesafili.
Conducerea vehiculelor şi folosirea utilajelor
După injectarea Yesafili este posibil să prezentaţi unele tulburări temporare de vedere. Nu conduceţi vehicule şi nu folosiţi utilaje cât timp se menţin aceste tulburări.
Yesafili conține
- sodiu mai puţin de 1 mmol (23 mg) per doză, adică practic „nu conţine sodiu“.
- 0,015 mg de polisorbat 20 per fiecare doză de 0,05 ml echivalent cu 0,3 mg/ml. Polisorbații pot determina reacții alergice. Adresați-vă medicului dumneavoastră dacă aveți orice fel de alergii cunoscute.
3. Cum vi se va administra Yesafili
Un medic cu experienţă în administrarea injecţiilor la nivelul ochilor vă va injecta Yesafili în ochi, în condiţii aseptice (într-un mediu curat şi steril).
Doza recomandată este de 2 mg aflibercept (0,05 ml).
Yesafili se administrează sub formă de injecţie în ochi (injecţie intravitroasă).
Înaintea injectării, medicul va utiliza o soluţie dezinfectantă de spălare a ochilor, pentru a vă curăţa bine ochiul şi a preveni infecţia. Medicul vă va administra, de asemenea, un anestezic local pentru a scădea sau preveni orice durere pe care o puteţi resimţi în timpul injectării.
DMLV forma umedă
Pacienţilor cu DMLV forma umedă li se va administra o injecţie o dată pe lună, pentru 3 dozeconsecutive, urmată de o altă injecție după două luni.
Medicul dumneavoastră va decide apoi dacă intervalul de tratament dintre injecții va fi menţinut la fiecare două luni sau va fi extins treptat în intervale de 2 sau 4 săptămâni, dacă afecțiunea dumneavoastră este stabilă. Dacă afecțiunea dumneavoastră se înrăutățește, intervalul dintre injecții poate fi scurtat.
Cu excepţia cazului în care aveţi orice probleme sau sunteţi sfătuiţi în mod diferit de către medicul dumneavoastră, nu este nevoie să vă vedeţi cu medicul dumneavoastră în perioada dintre injecţii.
Edem macular secundar ocluziei venei retiniene (OVR de ram sau OVR centrală)
Medicul dumneavoastră va stabili cel mai potrivit program de tratament pentru dumneavoastră. Veţi începe tratamentul cu o serie de injecţii cu Yesafili, o injecție administrată lunar, timp de maimulte luni consecutiv.
Intervalul dintre două injecţii nu trebuie să fie mai mic de o lună.
Medicul dumneavoastră poate decide întreruperea tratamentului cu Yesafili, dacă dumneavoastră nu aveți beneficii în urma tratamentului continuu.
Tratamentul dumneavoastră va continua cu injectarea lunară până când starea dumneavoastră este stabilă. Pot fi necesare 3 sau mai multe injecţii administrate consecutiv, 1 injecție pe lună.
Medicul dumneavoastră vă va monitoriza răspunsul la tratament şi poate continua tratamentul prin creşterea treptată a intervalului dintre injectări pentru a menţine o stare stabilă. În cazul în care starea dumneavoastră începe să se agraveze în urma tratamentului administrat la un interval mai lung, medicul dumneavoastră va decide - corespunzător - scurtarea intervalului de tratament.
În funcţie de răspunsul dumneavoastră la tratament, medicul dumneavoastră va decide cu privire la programul de urmărire, privind examinările şi tratamentele.
Edem macular diabetic (EMD)
Pacienţilor cu EMD li se va administra o injecţie o dată pe lună, timp de cinci administrăriconsecutive, apoi câte o injecţie la intervale de două luni.
Intervalul de tratament poate fi păstrat la 2 luni sau ajustat bolii dumneavoastră, pe baza examinării efectuate de către medicul dumneavoastră. Medicul dumneavoastră va decide programul examinărilor de urmărire.
Medicul dumneavoastră poate decide întreruperea tratamentului cu Yesafili în cazul în care stabileşte că nu aveți beneficii prin continuarea tratamentului.
NVC miopică
Pacienții cu NVC miopică au fost tratați cu o singură injecție. Vi se vor administra injecții suplimentare numai dacă examinările efectuate de către medicul dumneavoastră arată că afecțiuneade care suferiți nu s-a ameliorat.
Intervalul dintre două injecții nu trebuie să fie mai mic de o lună.
Dacă afecțiunea de care suferiți dispare și revine, este posibil ca medicul dumneavoastră săreînceapă tratamentul. Medicul dumneavoastră va stabili programul examinărilor de urmărire.
Sunt furnizate instrucțiuni de utilizare detaliate la sfârșitul prospectului, la „Cum se pregătește și se administrează Yesafili ”.
Dacă se omite o doză de Yesafili
Faceţi o nouă programare pentru examinare şi injectare.
Încetarea tratamentului cu Yesafili
Discutaţi cu medicul dumneavoastră înainte de a opri acest tratament.
Dacă aveţi orice întrebări suplimentare cu privire la acest medicament, adresaţi-vă medicului dumneavoastră.
4. Reacţii adverse posibile
Ca toate medicamentele, acest medicament poate provoca reacţii adverse, cu toate că nu apar latoate persoanele.
Este posibil să apară reacţiile alergice (hipersensibilitate). Acestea pot fi grave şi este necesar săvă contactaţi imediat medicul.
În cazul administrării aflibercept sunt posibile unele reacţii adverse care afectează ochii, din cauza procedurii de injectare. Unele dintre acestea pot fi grave şi includ orbire, o infecție gravă sau o inflamaţie în interiorul ochiului (endoftalmită), dezlipire, rupere sau sângerare a stratului sensibil la lumină în partea din spate a ochiului (dezlipire sau rupere retiniană), opacifierea cristalinului (cataractă), sângerare în ochi (hemoragie retiniană), desprinderea substanţei cu consistenţă de gel de retină în interiorul ochiului (desprindere vitroasă) şi creşterea presiunii în interiorul ochilor, vezi pct. 2. Aceste reacţii adverse grave care afectează ochii au apărut în timpul studiilor clinice la mai puţin de 1 din 1900 injectări.
Dacă aveţi o scădere bruscă a vederii sau o accentuare a durerii şi înroşirea ochilor dupăadministrarea injecţiei, adresaţi-vă imediat medicului dumneavoastră.
Lista reacţiilor adverse raportate
Următoarea listă prezintă reacţiile adverse raportate ca fiind posibil legate de procedura de injectare sau de medicament. Vă rugăm să nu vă alarmaţi, ar putea fi posibil să nu prezentaţi niciuna dintre acestea. Discutaţi întotdeauna cu medicul dumneavoastră despre orice reacţii adverse suspectate.
Reacţii adverse foarte frecvente (pot afecta mai mult de 1 din 10 persoane):
- deteriorarea vederii
- sângerare în partea din spate a ochiului (hemoragie retiniană)
- ochi congestionat datorită sângerării vaselor mici de sânge în straturile exterioare ale ochiului
- durere la nivelul ochilor
Reacţii adverse frecvente (pot afecta până la 1 din 10 persoane):
- dezlipire sau rupere a unuia dintre straturile din spatele ochiului, având ca rezultat flash-uri de lumină cu corpi flotanţi, uneori progresând la pierderea vederii (ruptura epiteliului pigmentar al retinei*/dezlipirea/ruperea retinei)
- *Tulburări cunoscute a fi asociate cu DMLV forma umedă; observate numai la pacienţii cu DMLV forma umedă.
- degenerare a retinei (cauzând tulburări de vedere)
- sângerare la nivelul ochiului (hemoragie vitroasă)
- anumite forme de opacifiere a cristalinului (cataractă)
- deteriorarea stratului din faţa globului ocular (cornea)
- creşterea presiunii oculare
- pete mobile în câmpul vizual (corpi flotanţi)
- desprindere, în interiorul ochiului, a substanţei cu consistenţă asemănătoare gelului de retină (dezlipire vitroasă, având ca rezultat flash-uri de lumină cu corpi flotanţi)
- senzaţia de a avea ceva în ochi
- creşterea producţiei de lacrimi
- umflarea pleoapelor
- sângerare la locul injectării
- înroşire oculară
Reacţii adverse mai puţin frecvente (pot afecta până la 1 din 100 persoane):
- reacţii alergice (hipersensibilitate)**
- ** Au fost raportate reacții alergice cum sunt erupții trecătoare pe piele, mâncărime (prurit), urticarie, și câteva cazuri de alergie severă (anafilactice/anafilactoide).
- inflamaţie gravă sau infecţie în interiorul ochiului (endoftalmită)
- inflamarea irisului sau a altor părţi ale ochiului (irită, uveită, iridociclită, congestie a camerei anterioare)
- senzaţie neobişnuită în ochi
- iritaţie a pleoapei
- umflarea stratului din faţa globului ocular (corneea)
Reacţii adverse rare (pot afecta până la 1 din 1000 persoane):
- orbire
- opacifierea cristalinului din cauza unei accidentări (cataractă traumatică)
- inflamația anumitor părţi din interiorul ochiului cu consistenţă asemănătoare gelului
- puroi la nivelul ochiului
- inflamația vaselor de sânge din partea din spate a ochiului (vasculită retiniană)
Cu frecvență necunoscută (frecvența nu poate fi estimată din datele disponibile):
- inflamația părții albe a ochiului asociată cu roșeață și durere (sclerită)
- blocaj al vaselor de sânge din partea posterioară a ochiului, de obicei în prezența inflamației (vasculită retiniană occlusivă)
În studiile clinice, s-a observat o incidenţă crescută a sângerării vaselor mici de sânge în straturile exterioare ale ochiului (hemoragie conjunctivală) la pacienţii cu DMLV forma umedă cărora li s-au administrat medicamente care „subţiază” sângele. Această incidenţă crescută a fost comparabilă între pacienţii trataţi cu ranibizumab şi aflibercept.
Utilizarea sistemică a inhibitorilor VEGF, substanţe similare celor conţinute în Yesafili, este potențial legată de riscul de formare a unor cheaguri de sânge care blochează vasele sanguine (evenimente tromboembolice arteriale) care pot duce la infarct miocardic sau la accident vascular cerebral. Există un risc teoretic privind apariţia acestor reacţii în urma injectării aflibercept la nivelul ochiului. Similar tuturor proteinelor terapeutice, există posibilitatea apariţiei unei reacţii imune (formare de anticorpi) în cazul administrării aflibercept.
Raportarea reacţiilor adverse
Dacă manifestaţi orice reacţii adverse, adresaţi-vă medicului dumneavoastră. Acestea includ orice posibile reacţii adverse nemenţionate în acest prospect. De asemenea, puteţi raporta reacţiile adverse direct prin intermediul sistemului naţional de raportare, aşa cum este menţionat în Anexa V. Raportând reacţiile adverse, puteţi contribui la furnizarea de informaţii suplimentare privind siguranţa acestui medicament.
5. Cum se păstrează Yesafili
- Nu lăsaţi acest medicament la vederea şi îndemâna copiilor.
- Nu utilizaţi acest medicament după data de expirare înscrisă pe cutie şi pe etichetă după
- „EXP“. Data de expirare se referă la ultima zi a lunii respective.
- A se păstra la frigider (2°C - 8°C). A nu se congela.
- Blisterul nedeschis poate fi păstrat în afara frigiderului, sub 25°C, timp de cel mult 72 ore.
- A se păstra în ambalajul original pentru a fi protejat de lumină.
- Nu aruncaţi niciun medicament pe calea apei sau a reziduurilor menajere. Întrebaţi farmacistul cum să aruncaţi medicamentele pe care nu le mai folosiţi. Aceste măsuri vor ajuta la protejarea mediului.
6. Conţinutul ambalajului şi alte informaţii
Ce conţine Yesafili
- Substanţa activă este: aflibercept. O seringă preumplută conţine un volum ce poate fi extrasde cel puțin 0,09 ml, echivalent cu aflibercept cel puțin 3,6 mg. O seringă preumplută distribuie o doză de aflibercept 2 mg în 0,05 ml.
- Celelalte ingrediente sunt: histidină; clorhidrat de histidină monohidrat; polisorbat 20 (E 432); trehaloză dihidrat și apă pentru injecții.
Cum arată Yesafili şi conţinutul ambalajului
Yesafili este o soluţie injectabilă (injecţie) într-o seringă preumplută. Soluţia este incoloră până la galben pal.
Cutie cu 1 seringă preumplută.
Deţinătorul autorizaţiei de punere pe piaţă
Biosimilar Collaborations Ireland Limited
Unit 35/36 Grange Parade, Baldoyle Industrial Estate, Dublin 13 DUBLIN
Ireland D13 R20R
Fabricantul
Biosimilar Collaborations Ireland Limited
Block B, The Crescent Building, Santry Demesne
Dublin D09 C6X8
Ireland
Pentru orice informaţii referitoare la acest medicament, vă rugăm să contactaţi reprezentanţa localăa deţinătorului autorizaţiei de punere pe piaţă:
België/Belgique/Belgien Lietuva
Biocon Biologics Belgium BV Biosimilar Collaborations Ireland Limited Tél/Tel: 0080008250910 Tel: 0080008250910
България Luxembourg/Luxemburg
Biosimilar Collaborations Ireland Limited Biosimilar Collaborations Ireland Limited Тел: 0080008250910 Tél/Tel: 0080008250910
Česká republika Magyarország
Biocon Biologics Germany GmbH Biosimilar Collaborations Ireland Limited Tel: 0080008250910 Tel.: 0080008250910
Danmark Malta
Biocon Biologics Finland OY Biosimilar Collaborations Ireland Limited Tlf: 0080008250910 Tel.: 0080008250910
Deutschland Nederland
Biocon Biologics Germany GmbH Biosimilar Collaborations Ireland Limited Tel: 0080008250910 Tel: 0080008250910
Eesti Norge
Biosimilar Collaborations Ireland Limited Biocon Biologics Finland OY
Tel: 0080008250910 Tlf: +47 800 62 671
Ελλάδα Österreich
Biocon Biologics Greece ΜΟΝΟΠΡΟΣΩΠΗ Biocon Biologics Germany GmbH
Ι.Κ.Ε Tel: 0080008250910
Τηλ.: 0080008250910
España Polska
Biocon Biologics Spain S.L. Biosimilar Collaborations Ireland Limited Tel: 0080008250910 Tel: 0080008250910
France Portugal
Laboratories Biogaran Biocon Biologics Spain S.L.
Tél: +33 (0) 800 970 109 Tel: 0080008250910
Hrvatska România
Biocon Biologics Germany GmbH Biosimilar Collaborations Ireland Limited Tel: 0080008250910 Tel: 0080008250910
Ireland Slovenija
Biosimilar Collaborations Ireland Limited Biosimilar Collaborations Ireland Limited Tel: 1800 777 794 Tel: 0080008250910
Ísland Slovenská republika
Biocon Biologics Finland OY Biocon Biologics Germany GmbH
Sími: +345 800 4316 Tel: 0080008250910
Italia Suomi/Finland
Biocon Biologics Spain S.L. Biocon Biologics Finland OY
Tel: 0080008250910 Puh/Tel: 99980008250910
Κύπρος Sverige
Biosimilar Collaborations Ireland Limited Biocon Biologics Finland OY
Τηλ: 0080008250910 Tel: 0080008250910
Latvija
Biosimilar Collaborations Ireland Limited
Tel: 0080008250910
Acest prospect a fost revizuit în
Informaţii detaliate privind acest medicament sunt disponibile pe site-ul Agenţiei Europene aMedicamentului (EMA): http://www.ema.europa.eu.
Următoarele informaţii sunt destinate numai profesioniştilor din domeniul sănătăţii:
Cum se pregătește și se administrează Yesafili
Seringa preumplută se va folosi doar pentru tratamentul unui singur ochi.
A nu se deschide blisterul conţinând seringa preumplută sterilă decât într-o încăpere curată, special destinată administrării.
Seringa preumplută conține mai mult decât doza recomandată de aflibercept 2 mg (echivalent cu 0,05 ml). Volumul în exces trebuie eliminat înainte de administrare.
Înainte de administrare se inspectează vizual soluţia injectabilă observându-se dacă există particule străine, dacă soluţia prezintă modificări de culoare sau orice alte modificări fizice. În cazul în care se observă una dintre acestea, medicamentul se va elimina.
Blisterul nedeschis poate fi păstrat în afara frigiderului, sub 25°C, timp de cel mult 72 ore. După deschiderea blisterului se continuă în condiţii aseptice. Pentru injectarea intravitroasă trebuie utilizat un ac pentru injectare de 30 G x ½ inch.
Instrucţiuni pentru utilizarea seringii preumplute:
- Când este pregătită administrarea Yesafili, se deschide cutia şi se scoate blisterul sterilizat. Se scoate cu atenţie pelicula blisterului, asigurând-se menţinerea sterilităţii conţinutului acestuia. Se păstrează seringa în plăcuţa sterilă până când este pregătită pentru asamblare.
- Utilizând o tehnică aseptică, se scoate seringa din blisterul sterilizat.
- Pentru a scoate capacul seringii, se ţine seringa cu o mână în timp ce cu cealaltă mânăse prinde capacul seringii cu policele şi indicele. Observaţie: Trebuie să răsuciți (a nuse trage) capacul seringii.
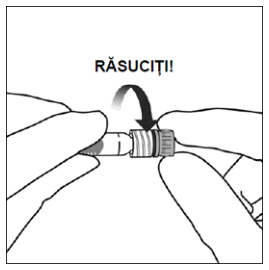
- Pentru a evita compromiterea sterilităţii medicamentului, nu se împinge pistonul înapoi.
- Utilizând o tehnică aseptică, se răsuceşte fermacul pentru injecţie în vârful seringii cu adaptor de tip Luer-lock.
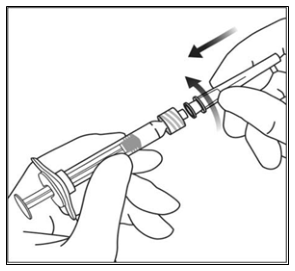
- Ţinând seringa cu acul orientat în sus, se verifică prezenţa bulelelor de aer în seringă. Dacă există bule de aer, se bate uşor seringa cu vârful degetelor până când bulele de aer seridică la suprafaţă.
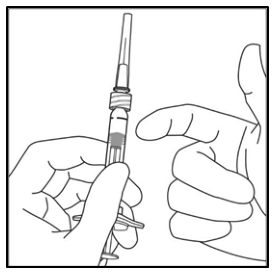
- Volumul în exces trebuie eliminat înainte de administrare. Eliminaţi toate bulele şi excesul de medicament, apăsând încet pistonul pentru a alinia baza boltei pistonului (nu vârful boltei pistonului) cu linia de dozare de pe seringă (echivalentă cu 0,05 ml, adică aflibercept 2 mg).
Notă: Această poziționare precisă a pistonului este foarte importantă, deoarece poziționarea incorectă a pistonului poate duce la eliberarea unei cantități mai mari sau mai mici decât doza recomandată
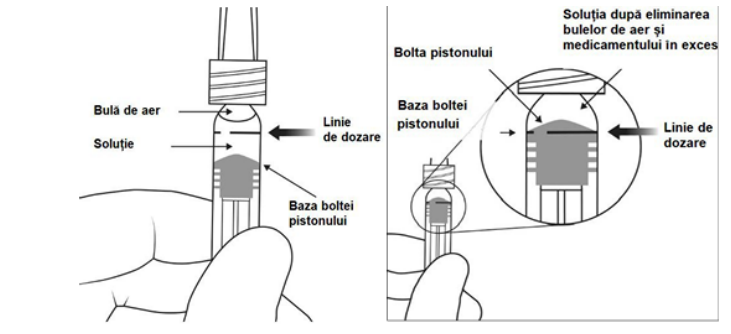
- Injectați în timp ce apăsați pistonul cu atenție și presiune constantă. Nu aplicați presiune suplimentară odată ce pistonul a ajuns la capătul seringii. Nu administrați soluția reziduală observată în seringă
- Seringa preumplută este numai pentru utilizare unică. Extragerea dozelor multiple din seringa preumplută poate crește riscul de contaminare și ulterior, infecție.
Orice medicament neutilizat sau material rezidual trebuie eliminat în conformitate cu reglementările locale
Prospect: Informații pentru pacient
Yesafili 40 mg/ml soluție injectabilă în flacon
Aflibercept
▼Acest medicament face obiectul unei monitorizări suplimentare. Acest lucru va permite identificarea rapidă de noi informații referitoare la siguranță. Puteți să fiți de ajutor raportând orice reacții adverse pe care le puteți avea. Vezi ultima parte de la pct. 4 pentru modul de raportare a reacțiilor adverse.
Citiți cu atenție și în întregime acest prospect înainte de a vi se administra acest medicament, deoarece conține informații importante pentru dumneavoastră.
- Păstrați acest prospect. S-ar putea să fie necesar să-l recitiți.
- Dacă aveți orice întrebări suplimentare, adresați‑vă medicului dumneavoastră.
- Dacă manifestați orice reacții adverse, adresați‑vă medicului dumneavoastră. Acestea includ orice posibile reacții adverse nemenționate în acest prospect. Vezi pct. 4.
Ce găsiți în acest prospect
- Ce este Yesafili și pentru ce se utilizează
- Ce trebuie să știți înainte să vi se administreze Yesafili
- Cum vi se va administra Yesafili
- Reacții adverse posibile
- Cum se păstrează Yesafili
- Conținutul ambalajului și alte informații
1. Ce este Yesafili și pentru ce se utilizează
Yesafili este o soluție care se injectează în ochi pentru tratamentul unor afecțiuni ale ochilor la adulți denumite:
- degenerescență maculară legată de vârstă (DMLV) forma neovasculară (umedă),
- afectarea acuității vizuale determinată de edemul macular secundar ocluziei venei retinei(OVR de ram (ORVR) sau OVR centrală),
- afectarea acuității vizuale determinată de edemul macular diabetic (EMD),
- afectarea acuității vizuale determinată de neovascularizația coroidală miopică (NVC miopică).
Aflibercept, substanța activă din Yesafili, blochează activitatea unui grup de factori, cunoscuți sub numele de VEGF‑A (factorul A endotelial de creștere vasculară) și PlGF (factorul placentar de creștere).
La pacienții cu DMLV forma umedă și NVC miopică, acești factori, atunci când sunt prezenți în exces, sunt implicați în formarea anormală de noi vase sanguine la nivelul ochiului. Aceste vase sanguine noi pot să provoace scurgerea componentelor sanguine în interiorul ochiului și eventual să deterioreze țesuturile responsabile cu vederea de la nivelul ochilor.
La pacienții cu OVCR, are loc un blocaj al principalului vas de sânge care transportă sânge de la retină. Ca răspuns, concentrațiile de VEGF sunt crescute, ceea ce duce la scurgeri de lichid la nivelul retinei și, în consecință, provoacă umflarea maculei,(porțiunea de retină responsabilă pentru vederea fină), afecțiune numită edem macular. Când macula se umflă cu lichid, vederea centrală devine neclară.
La pacienții cu ORVR, una sau mai multe ramuri dintre principalele vase de sânge care transportă sânge dinspre retină sunt blocate. Ca răspuns, valorile de VEGF sunt crescute, cauzând scurgerea lichidului din retină și provocând astfel edem macular.
Edemul macular diabetic reprezintă umflarea retinei, care apare la pacienții cu diabet zaharat, din cauza scurgerilor de lichid din vasele de sânge la nivelul maculei. Macula este porțiunea de retină responsabilă pentru vederea fină. Atunci când macula se umflă cu lichid, vederea centrală devine încețoșată.
S‑a demonstrat că aflibercept oprește creșterea vaselor de sânge noi, anormale, la nivelul ochilor, care determină deseori scurgeri de lichid sau sângerare. Aflibercept poate ajuta la stabilizarea și, în majoritatea cazurilor, la ameliorarea pierderii vederii asociată cu DMLV forma umedă, OVCR, ORVR, EMD și NVC miopică.
2. Ce trebuie să știți înainte să vi se administreze Yesafili
Nu trebuie să vi se administreze Yesafili
- dacă sunteți alergic la aflibercept sau la oricare dintre celelalte componente ale acestui medicament (enumerate la pct. 6).
- dacă aveți o infecție activă sau suspectată la nivelul sau în jurul ochilor (infecție oculară sau perioculară).
- dacă aveți o inflamație severă a ochiului (indicată prin durere sau înroșire).
Atenționări și precauții
Înainte de a vi se administra Yesafili, adresați‑vă medicului dumneavoastră:
- dacă aveți glaucom.
- dacă ați prezentat în trecut tulburări de vedere cum sunt apariția de lumini fulgerătoare sau corpi flotanți ṣi dacă dimensiunea ṣi numărul acestora au crescut brusc.
- dacă vi s‑a efectuat sau urmează să vi se efectueze o intervenție chirurgicală la nivelul ochiului în ultimele patru sau în următoarele patru săptămâni.
- dacă aveți o formă severă de OVCR sau ORVR (OVCR ischemic sau ORVR), nu se recomandă tratamentul cu Yesafili.
Mai mult, este important să știți că:
- siguranța și eficacitatea tratamentului cu Yesafili aflibercept când este administrat concomitent la ambii ochi nu au fost studiate, iar aceasta poate duce la un risc crescut de a prezenta reacții adverse.
- injecțiile cu Yesafili pot cauza creșterea presiunii oculare (presiune intraoculară), la unii pacienți, în decurs de 60 de minute de la injectare. Medicul dumneavoastră va monitoriza acest lucru după fiecare injectare.
- poate apărea o infecție sau o inflamație la nivelul ochiului (endoftalmită) sau alte complicații, puteți prezenta durere oculară sau disconfort crescut, agravarea înroșirii ochiului, vedere încețoșată sau scăderea vederii, creșterea sensibilității la lumină. Este important ca orice simptom să fie diagnosticat și tratat cât mai curând posibil.
- medicul dumneavoastră va verifica dacă există alți factori de risc pentru o boală care pot crește riscul de lăcrimare sau de detașare a unuia dintre straturile din partea din spate a ochiului (dezlipire sau rupere de retină, și dezlipire sau rupere de epiteliu pigmentar al retinei), caz în care Aflibercept trebuie administrat cu prudență.
- Aflibercept nu trebuie administrat în timpul sarcinii, cu excepția cazului în care beneficiul potențial depășește riscul potențial pentru făt.
- femeile aflate la vârsta fertilă trebuie să utilizeze măsuri contraceptive eficace în timpul tratamentului și timp de cel puțin trei luni după ultima injecție cu Yesafili.
Utilizarea sistemică a inhibitorilor VEGF, substanțe similare celor conținute în Yesafili, este potențial legată de riscul de formare a unor cheaguri de sânge care blochează vasele sanguine (evenimente tromboembolice arteriale), putând duce la infarct miocardic sau la accident vascular cerebral. Există un risc teoretic privind apariția acestor reacții în urma injectării Yesafili la nivelul ochiului. Există date limitate privind siguranța tratamentului la pacienții cu OVCR, ORVR, EMD și NVC miopică cu antecedente de atac cerebral sau accident vascular cerebral minor(accident ischemic tranzitoriu) sau atac de cord în ultimele 6 luni. Dacă oricare dintre situațiile menționate mai sus este valabilă în cazul dumneavoastră, Yesafili se va administra cu precauție.
Există numai experiență limitată privind tratamentul
- pacienților cu EMD datorat diabetului zaharat de tip I.
- pacienților diabetici cu valori medii foarte crescute ale glicemiei (HbA1c peste 12%).
- pacienților diabetici cu o afecțiune la nivelul ochiului cauzată de diabetul zaharat, numită retinopatie diabetică proliferativă.
Nu există experiență privind tratamentul
- pacienților cu infecții acute.
- pacienților cu alte afecțiuni ale ochilor, cum sunt dezlipire de retină sau o gaură maculară.
- pacienților diabetici cu tensiune arterială crescută, care nu este ținută sub control.
- pacienților care nu aparțin rasei galbene cu NVC miopică.
- pacienților tratați anterior pentru NVC miopică.
- pacienților cu deteriorări în afara părții centrale a maculei (leziuni extrafoveale) pentru NVC miopică.
Dacă oricare dintre situațiile menționate mai sus este valabilă în cazul dumneavoastră, medicul dumneavoastră va lua în considerare această absență a informațiilor când vă tratează cu Yesafili.
Copii și adolescenți
Nu s‑a studiat administrarea aflibercept la copii și adolescenți cu vârsta sub 18 ani, deoarece DMLV forma umedă, OVCR, ORVR, EMD și NVC miopică apar, în principal la adulţi. Prin urmare, nu este relevantă administrarea la acest grup de vârstă.
Yesafili împreună cu alte medicamente
Spuneți medicului dumneavoastră dacă utilizați, ați utilizat recent sau s‑ar putea să utilizați orice alte medicamente.
Sarcina și alăptarea
Femeile aflate la vârsta fertilă trebuie să utilizeze măsuri contraceptive eficace în timpul tratamentului și timp de cel puțin trei luni după ultima injecție cu Yesafili.
Nu există experiență privind administrarea aflibercept la femeile gravide. Yesafili nu trebuie utilizat în timpul sarcinii, cu excepția cazului în care beneficiul potențial depășește riscul potențial pentru copilul nenăscut. Dacă sunteți gravidă sau intenționați să rămâneți gravidă, discutați despre acest lucru cu medicul dumneavoastră înaintea tratamentului cu Yesafili.
Cantități mici de aflibercept pot trece în laptele uman. Efectele asupra nou-născuților/sugarilor alăptați sunt necunoscute. Yesafili nu este recomandat în timpul alăptării. Dacă sunteți o femeie care alăptează, spuneți acest lucru medicului dumneavoastră înainte de a începe tratamentul cu Yesafili.
Conducerea vehiculelor și folosirea utilajelor
După injectarea Yesafili, este posibil să prezentați unele tulburări temporare de vedere. Nu conduceți vehicule și nu folosiți utilaje cât timp se mențin aceste tulburări.
Yesafili conține
- sodiu mai puţin de 1 mmol (23 mg) per doză, adică practic „nu conţine sodiu“.
- 0,015 mg de polisorbat 20 per fiecare doză de 0,05 ml echivalent cu 0,3 mg/ml. Polisorbații pot determina reacții alergice. Adresați-vă medicului dumneavoastră dacă aveți orice fel de alergii cunoscute.
3. Cum vi se va administra Yesafili
Un medic cu experiență în administrarea injecțiilor la nivelul ochilor vă va injecta Yesafili în ochi, în condiții aseptice (într‑un mediu curat și steril).
Doza recomandată este de 2 mg aflibercept (0,05 ml).
Yesafili se administrează sub formă de injecție în ochi (injecție intravitroasă).
Înaintea injectării, medicul va utiliza o soluție dezinfectantă de spălare a ochilor, pentru a vă curăța bine ochiul și a preveni infecția. Medicul vă va administra, de asemenea, un anestezic local pentru a scădea sau preveni orice durere pe care o puteți resimți în timpul injectării.
DMLV forma umedă
Pacienților cu DMLV forma umedă li se va administra o injecție o dată pe lună, pentru 3 doze consecutive, urmată de o altă injecție după două luni.
Medicul dumneavoastră va decide apoi dacă intervalul de tratament dintre injecții va fi menținut la fiecare două luni sau va fi extins treptat în intervale de 2 sau 4 săptămâni, dacă afecțiunea dumneavoastră este stabilă.
Dacă afecțiunea dumneavoastră se înrăutățește, intervalul dintre injecții poate fi scurtat.
Cu excepția cazului în care aveți orice probleme sau sunteți sfătuiți în mod diferit de către medicul dumneavoastră, nu este nevoie să vă vedeți cu medicul dumneavoastră în perioada dintre injecții.
Edem macular secundar ocluziei venei retiniene (OVR de ram sau OVR centrală)
Medicul dumneavoastră va stabili cel mai potrivit program de tratament pentru dumneavoastră. Veți începe tratamentul cu o serie de injecții cu Yesafili, o injecție administrată lunar, timp de mai multe luni consecutiv.
Intervalul dintre două injecții nu trebuie să fie mai mic de o lună.
Medicul dumneavoastră poate decide întreruperea tratamentului cu Yesafili, dacă dumneavoastră nu aveți beneficii în urma tratamentului continuu.
Tratamentul dumneavoastră va continua cu injectarea lunară până când starea dumneavoastră este stabilă. Pot fi necesare 3 sau mai multe injecții administrate consecutiv, 1 injecție pe lună.
Medicul dumneavoastră vă va monitoriza răspunsul la tratament și poate continua tratamentul prin creșterea treptată a intervalului dintre injectări pentru a menține o stare stabilă. În cazul în care starea dumneavoastră începe să se agraveze în urma tratamentului administrat la un interval mai lung, medicul dumneavoastră va decide – corespunzător – scurtarea intervalului de tratament.
În funcție de răspunsul dumneavoastră la tratament, medicul dumneavoastră va decide cu privire la programul de urmărire, privind examinările și tratamentele.
Edem macular diabetic (EMD)
Pacienților cu EMD li se va administra o injecție o dată pe lună, timp de cinci administrări consecutive, apoi câte o injecție la intervale de două luni.
Intervalul de tratament poate fi păstrat la 2 luni sau ajustat bolii dumneavoastră, pe baza examinării efectuate de către medicul dumneavoastră. Medicul dumneavoastră va decide programul examinărilor de urmărire.
Medicul dumneavoastră poate decide întreruperea tratamentului cu Yesafili în cazul în care stabilește că nu aveți beneficii prin continuarea tratamentului.
NVC miopică
Pacienții cu NVC miopică au fost tratați cu o singură injecție. Vi se vor administra injecții suplimentare numai dacă examinările efectuate de către medicul dumneavoastră arată că afecțiunea de care suferiți nu s‑a ameliorat.
Intervalul dintre două injecții nu trebuie să fie mai mic de o lună.
Dacă afecțiunea de care suferiți dispare și revine, este posibil ca medicul dumneavoastră să reînceapă tratamentul. Medicul dumneavoastră va stabili programul examinărilor de urmărire.
Dacă se omite o doză de Yesafili
Faceți o nouă programare pentru examinare și injectare.
Încetarea tratamentului cu Yesafili
Discutați cu medicul dumneavoastră înainte de a opri acest tratament.
Dacă aveți orice întrebări suplimentare cu privire la acest medicament, adresați‑vă medicului dumneavoastră.
4. Reacții adverse posibile
Ca toate medicamentele, acest medicament poate provoca reacții adverse, cu toate că nu apar la toate persoanele.
Este posibil să apară reacțiile alergice (hipersensibilitate). Acestea pot fi grave și este necesar să vă contactați imediat medicul.
În cazul administrării aflibercept sunt posibile unele reacții adverse care afectează ochii, din cauza procedurii de injectare. Unele dintre acestea pot fi grave și includ orbire, o infecție gravă sau o inflamație în interiorul ochiului (endoftalmită), dezlipire, rupere sau sângerare a stratului sensibil la lumină în partea din spate a ochiului (dezlipire sau rupere retiniană), opacifierea cristalinului (cataractă), sângerare în ochi (hemoragie retiniană), desprinderea substanței cu consistență de gel de retină în interiorul ochiului (desprindere vitroasă) și creșterea presiunii în interiorul ochilor, vezi pct. 2. Aceste reacții adverse grave
care afectează ochii au apărut în timpul studiilor clinice la mai puțin de 1 din 1 900 injectări.
Dacă aveți o scădere bruscă a vederii sau o accentuare a durerii și înroșirea ochilor după administrarea injecției, adresați‑vă imediat medicului dumneavoastră.
Lista reacțiilor adverse raportate
Următoarea listă prezintă reacțiile adverse raportate ca fiind posibil legate de procedura de injectare sau de medicament. Vă rugăm să nu vă alarmați, ar putea fi posibil să nu prezentați niciuna dintre acestea. Discutați întotdeauna cu medicul dumneavoastră despre orice reacții adverse suspectate.
Reacții adverse foarte frecvente (pot afecta mai mult de 1 din 10 persoane):
- deteriorarea vederii
- sângerare în partea din spate a ochiului (hemoragie retiniană)
- ochi congestionat datorită sângerării vaselor mici de sânge în straturile exterioare ale ochiului
- durere la nivelul ochilor
Reacții adverse frecvente (pot afecta până la 1 din 10 persoane):
- dezlipire sau rupere a unuia dintre straturile din spatele ochiului, având ca rezultat flash‑uri de lumină cu corpi flotanți, uneori progresând la pierderea vederii (ruptura epiteliului pigmentar al retinei*/dezlipirea/ruperea retinei)
- degenerarea retinei (cauzând tulburări de vedere)
- sângerare la nivelul ochiului (hemoragie vitroasă)
- anumite forme de opacifiere a cristalinului (cataractă)
- deteriorarea stratului din fața globului ocular (cornea)
- creșterea presiunii oculare
- pete mobile în câmpul vizual (corpi flotanți)
- desprindere, în interiorul ochiului, a substanței cu consistență asemănătoare gelului de retină (dezlipire vitroasă, având ca rezultat flash‑uri de lumină cu corpi flotanți)
- senzația de a avea ceva în ochi
- creșterea producției de lacrimi
- umflarea pleoapelor
- sângerare la locul injectării
- înroșire oculară
* Tulburări cunoscute a fi asociate cu DMLV forma umedă; observate numai la pacienţii cu DMLV forma umedă.
Reacții adverse mai puțin frecvente (pot afecta până la 1 din 100 persoane):
- reacții alergice (hipersensibilitate)**
- inflamație gravă sau infecție în interiorul ochiului (endoftalmită)
- inflamarea irisului sau a altor părți ale ochiului (irită, uveită, iridociclită, congestie a camerei anterioare)
- senzație neobișnuită în ochi
- iritație a pleoapei
- umflare a stratului din fața globului ocular (corneea)
** Au fost raportate reacții alergice cum sunt erupții trecătoare pe piele, mâncărime (prurit), urticarie, și câteva cazuri de alergie severă (anafilactice/anafilactoide).
Reacții adverse rare (pot afecta 1 din 1 000 persoane):
- orbire
- opacifierea cristalinului din cauza unei accidentări (cataractă traumatică)
- inflamația anumitor părți din interiorul ochiului cu consistență asemănătoare gelului
- puroi la nivelul ochiului
- inflamația vaselor de sânge din partea din spate a ochiului (vasculită retiniană)
Cu frecvență necunoscută (frecvența nu poate fi estimată din datele disponibile):
- inflamația părții albe a ochiului asociată cu roșeață și durere (sclerită)
- blocarea vaselor de sânge din partea din spate a ochiului, de obicei în prezența inflamației (ocluzie vasculară retiniană)
În studiile clinice, s‑a observat o incidență crescută a sângerării vaselor mici de sânge în straturile exterioare ale ochiului (hemoragie conjunctivală) la pacienții cu DMLV forma umedă cărora li s‑au administrat medicamente care „subțiază” sângele. Această incidență crescută a fost comparabilă între pacienții tratați cu ranibizumab și aflibercept.
Utilizarea sistemică a inhibitorilor VEGF, substanțe similare celor conținute în Yesafili, este potențial legată de riscul de formare a unor cheaguri de sânge care blochează vasele sanguine (evenimente tromboembolice arteriale), putând duce la infarct miocardic sau la accident vascular cerebral. Există un risc teoretic privind apariția acestor reacții în urma injectării aflibercept la nivelul ochiului.
Similar tuturor proteinelor terapeutice, există posibilitatea apariției unei reacții imune (formare de anticorpi) în cazul administrării Yesafili.
Raportarea reacțiilor adverse
Dacă manifestați orice reacții adverse, adresați‑vă medicului dumneavoastră. Acestea includ orice posibile reacții adverse nemenționate în acest prospect. De asemenea, puteți raporta reacțiile adverse direct prin intermediul sistemului național de raportare, așa cum este menționat în Anexa V. Raportând reacțiile adverse, puteți contribui la furnizarea de informații suplimentare privind siguranța acestui medicament.
5. Cum se păstrează Yesafili
- Nu lăsați acest medicament la vederea și îndemâna copiilor.
- Nu utilizați acest medicament după data de expirare înscrisă pe cutie și pe etichetă după „EXP“. Data de expirare se referă la ultima zi a lunii respective.
- A se păstra la frigider (2 °C - 8 °C). A nu se congela.
- Flaconul nedeschis poate fi păstrat în afara frigiderului, la temperaturi sub 25 °C, timp de cel mult 24 ore.
- A se păstra în ambalajul original pentru a fi protejat de lumină.
- Nu aruncați niciun medicament pe calea apei sau a reziduurilor menajere. Întrebați farmacistul cum să aruncați medicamentele pe care nu le mai folosiți. Aceste măsuri vor ajuta la protejarea mediului.
6. Conținutul ambalajului și alte informații
Ce conține Yesafili
- Substanța activă este: aflibercept. Un flacon conține un volum ce poate fi extras de cel puțin 0,1 ml, echivalent cu aflibercept cel puțin 4 mg. Un flacon distribuie o doză de aflibercept 2 mg în 0,05 ml.
- Celelalte componente sunt: histidină; clorhidrat de histidină monohidrat; polisorbat 20 (E 432); trehaloză dihidrat și apă pentru preparate injectabile. Vezi „Yesafili conține“ la pct. 2 pentru mai multe informații
Cum arată Yesafili și conținutul ambalajului
Yesafili este o soluție injectabilă (injecție) în flacon. Soluția este incoloră până la galben pal.
Yesafili este furnizat în ambalaje care conțin 1 flacon și 1 ac cu filtru sau în ambalaje care conțin 1 flacon, 1 ac cu filtru, 1 seringă și 1 ac pentru injectare.
Deținătorul autorizației de punere pe piață
Biosimilar Collaborations Ireland Limited
Unit 35/36 Grange Parade, Baldoyle Industrial Estate, Dublin 13 DUBLIN
Irlanda D13 R20R
Producător
Biosimilar Collaborations Ireland Limited
Block B, The Crescent Building, Santry Demesne
Dublin D09 C6X8
Irlanda
Pentru orice informații referitoare la acest medicament, vă rugăm să contactați reprezentanța locală a deținătorului autorizației de punere pe piață:
België/Belgique/Belgien Lietuva
Biocon Biologics Belgium BV Biosimilar Collaborations Ireland Limited Tél/Tel: 0080008250910 Tel: 0080008250910
България Luxembourg/Luxemburg
Biosimilar Collaborations Ireland Limited Biosimilar Collaborations Ireland Limited Тел: 0080008250910 Tél/Tel: 0080008250910
Česká republika Magyarország
Biocon Biologics Germany GmbH Biosimilar Collaborations Ireland Limited Tel: 0080008250910 Tel.: 0080008250910
Danmark Malta
Biocon Biologics Finland OY Biosimilar Collaborations Ireland Limited Tlf: 0080008250910 Tel.: 0080008250910
Deutschland Nederland
Biocon Biologics Germany GmbH Biosimilar Collaborations Ireland Limited Tel: 0080008250910 Tel: 0080008250910
Eesti Norge
Biosimilar Collaborations Ireland Limited Biocon Biologics Finland OY
Tel: 0080008250910 Tlf: +47 800 62 671
Ελλάδα Österreich
Biocon Biologics Greece ΜΟΝΟΠΡΟΣΩΠΗ Biocon Biologics Germany GmbH
Ι.Κ.Ε Tel: 0080008250910
Τηλ.: 0080008250910
España Polska
Biocon Biologics Spain S.L. Biosimilar Collaborations Ireland Limited Tel: 0080008250910 Tel: 0080008250910
France Portugal
Laboratories Biogaran Biocon Biologics Spain S.L.
Tél: +33 (0) 800 970 109 Tel: 0080008250910
Hrvatska România
Biocon Biologics Germany GmbH Biosimilar Collaborations Ireland Limited Tel: 0080008250910 Tel: 0080008250910
Ireland Slovenija
Biosimilar Collaborations Ireland Limited Biosimilar Collaborations Ireland Limited Tel: 1800 777 794 Tel: 0080008250910
Ísland Slovenská republika
Biocon Biologics Finland OY Biocon Biologics Germany GmbH
Sími: +345 800 4316 Tel: 0080008250910
Italia Suomi/Finland
Biocon Biologics Spain S.L. Biocon Biologics Finland OY
Tel: 0080008250910 Puh/Tel: 99980008250910
Κύπρος Sverige
Biosimilar Collaborations Ireland Limited Biocon Biologics Finland OY
Τηλ: 0080008250910 Tel: 0080008250910
Latvija
Biosimilar Collaborations Ireland Limited
Tel: 0080008250910
Acest prospect a fost revizuit în
Alte surse de informații
Informații detaliate privind acest medicament sunt disponibile pe site‑ul Agenției Europene pentru Medicamente: http://www.ema.europa.eu
Următoarele informații sunt destinate numai profesioniștilor din domeniul sănătății:
Flaconul se va folosi doar pentru tratamentul unui singur ochi.
Flaconul conține mai mult decât doza recomandată de aflibercept 2 mg (echivalent cu 0,05 ml). Volumul în exces trebuie eliminat înainte de administrare.
Înainte de administrare se inspectează vizual soluţia injectabilă observându-se dacă există particule străine, dacă soluţia prezintă modificări de culoare sau orice alte modificări fizice. În cazul în care se observă una dintre acestea, medicamentul se va elimina.
Flaconul nedeschis poate fi păstrat în afara frigiderului, la temperaturi sub 25 °C, timp de cel mult 24 ore. După deschiderea flaconului se continuă în condiții aseptice.
Pentru injectarea intravitroasă trebuie utilizat un ac pentru injectare de 30 G × ½ inch.
Figura A: Ambalaj cu 1 flacon + 1 ac cu filtru + 1 seringă + 1 ac pentru injectare
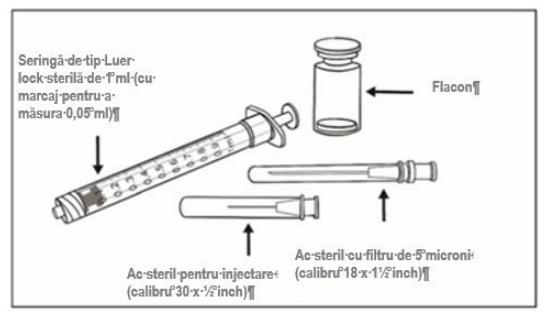
Figura B: Ambalaj cu 1 flacon + 1 ac cu filtru
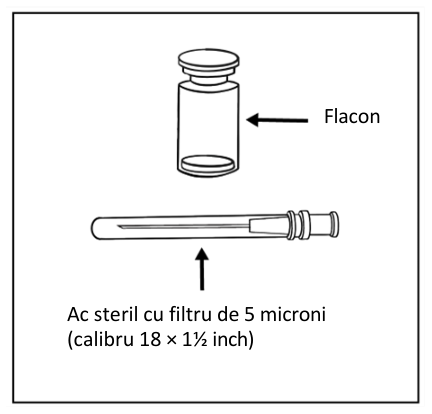
Instrucţiuni pentru utilizarea
1Se scoate capacul din plastic și se dezinfectează partea externă a dopului din cauciuc al flaconului
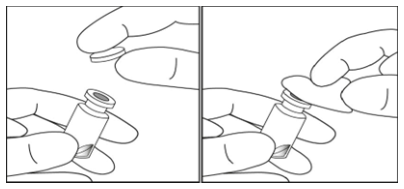
2 Acul cu filtru de 5 microni, 18 G × 1 ½ inch este utilizat pentru extragerea medicamentului din flacon.
Se scot din ambalajele lor acul cu filtru de 5 microni, 18 G × 1 ½ inch și seringa de 1 ml. Se atașează acul cu filtru la seringă, răsucindu-l pe vârful seringii de tip Luer-lock.
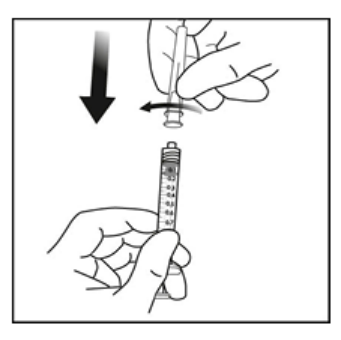
3 .Se împinge acul cu filtru în centrul dopului flaconului până când acul este complet inserat în flacon și vârful atinge capătul inferior sau partea de jos a flaconului.
4..Utilizând o tehnică aseptică, se extrage tot conținutul flaconului Yesafili în seringă, menținând flaconul în poziție verticală și înclinându‑l ușor pentru a facilita extragerea completă. Pentru a împiedica introducerea de aer, asiguraţi-vă că suprafaţa oblică a acului cu filtru este scufundată în lichid. Continuați să înclinați flaconul pe parcursul extragerii menținând suprafața oblică a acului cu
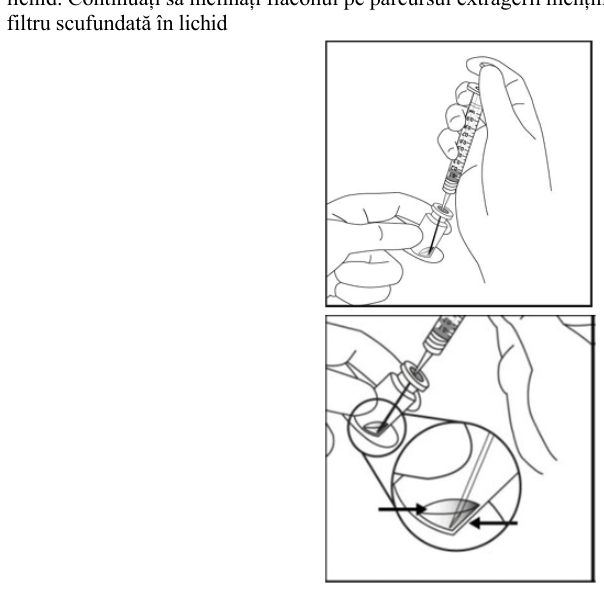
5 Când se golește flaconul, se asigură că tija pistonului este retrasă suficient pentru a permite golirea completă a acului cu filtru.
6 Se scoate acul cu filtru și se elimină în mod adecva
Observație: Acul cu filtru nu trebuie utilizat pentru injecția intravitroasă.
7 Se asigură că acul de injectare 30 G × ½ inch este utilizat pentru injecție intravitroasă.
Se scoate din ambalaj acul de injectare 30 G x ½ inch și, utilizând tehnica aseptică, se răsucește pe vârful seringii de tip Luer-lock.
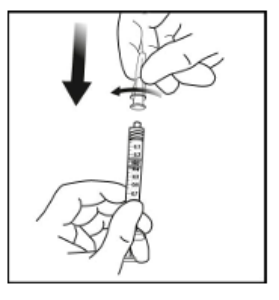
- Când sunteți gata de administrare, se scoate capacul de plastic al acului de pe ac.
Ținând seringa cu acul orientat în sus, se controlează dacă seringa prezintă bule de aer. Dacă există bule de aer, se lovește ușor seringa cu degetele până când bulele se ridică la suprafață
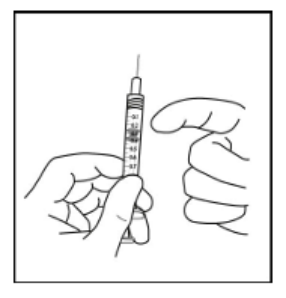
- Se elimină toate bulele și cantitatea de medicament în exces, eliberând lent pistonul, astfel încât marginea plată a pistonului să se alinieze cu linia care marchează 0,05 ml pe seringă.
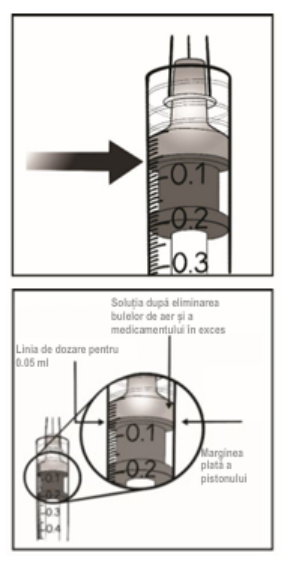
- Flaconul este numai pentru utilizare unică. Extragerea dozelor multiple dintr‑un singur flacon poate crește riscul de contaminare și ulterior, infecție.
Orice medicament neutilizat sau material rezidual trebuie eliminat în conformitate cu reglementările locale.
ANEXA IV
CONCLUZII ȘTIINȚIFICE ȘI MOTIVE PENTRU MODIFICAREA CONDIȚIILOR AUTORIZAȚIEI/AUTORIZAȚIILOR DE PUNERE PE PIAȚĂ
Concluzii științifice
Având în vedere raportul de evaluare al PRAC privind Raportul periodic actualizat/Rapoartele periodice actualizate privind siguranța (RPAS) pentru aflibercept (indicații oftalmologice), concluziile științifice ale PRAC sunt următoarele:
Pe baza datelor disponibile privind vasculita retiniană cu sau fără ocluzie, provenite din studii clinice, literatura de specialitate și raportări spontane, precum și având în vedere un mecanism de acțiune plauzibil, PRAC consideră că o relație cauzală între aflibercept și vasculita retiniană cu sau fără ocluzie este cel puțin rezonabil posibilă.
PRAC a concluzionat că informațiile despre medicament aferente produselor care conțin aflibercept (toate formulările) trebuie modificate în consecință.
În urma analizării recomandării PRAC, CHMP este de acord cu concluziile generale și cu motivele recomandării PRAC.
Motive pentru modificarea condițiilor autorizației/autorizațiilor de punere pe piață
Pe baza concluziilor științifice pentru aflibercept (indicații oftalmologice), CHMP consideră că raportul beneficiu-risc pentru medicamentul care conține/medicamentele care conțin aflibercept (indicații oftalmologice) este neschimbat, sub rezerva modificărilor propuse pentru informațiile referitoare la medicament.
CHMP recomandă modificarea condițiilor autorizației/autorizațiilor de punere pe piață.