RINVOQ 30 mg
Rezumatul caracteristicilor produsului (RCP)
- 1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
- 2. COMPOZIŢIA CALITATIVĂ ŞI CANTITATIVĂ
- 3. FORMA FARMACEUTICĂ
-
4. DATE CLINICE
- 4.1 Indicaţii terapeutice
- 4.2 Doze şi mod de administrare
- 4.3 Contraindicaţii
- 4.4 Atenţionări şi precauţii speciale pentru utilizare
- 4.5 Interacţiuni cu alte medicamente şi alte forme de interacţiune
- 4.6 Fertilitatea, sarcina şi alăptarea
- 4.7 Efecte asupra capacităţii de a conduce vehicule şi de a folosi utilaje
- 4.8 Reacţii adverse
- 4.9 Supradozaj
- 5. PROPRIETĂŢI FARMACOLOGICE
- 6. PROPRIETĂŢI FARMACEUTICE
- 7. DEŢINĂTORUL AUTORIZAŢIEI DE PUNERE PE PIAŢĂ
- 8. NUMĂRUL(ELE) AUTORIZAŢIEI DE PUNERE PE PIAŢĂ
- 9. DATA PRIMEI AUTORIZĂRI SAU A REÎNNOIRII AUTORIZAŢIEI
- 10. DATA REVIZUIRII TEXTULUI
- 1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
- 2. COMPOZIȚIA CALITATIVĂ ȘI CANTITATIVĂ
- 3. FORMA FARMACEUTICĂ
-
4. DATE CLINICE
- 4.1 Indicație terapeutică
- 4.2 Doze și mod de administrare
- 4.3 Contraindicații
- 4.4 Atenționări și precauții speciale pentru utilizare
- 4.5 Interacțiuni cu alte medicamente și alte forme de interacțiune
- 4.6 Fertilitatea, sarcina și alăptarea
- 4.7 Efecte asupra capacității de a conduce vehicule și de a folosi utilaje
- 4.8 Reacții adverse
- 4.9 Supradozaj
- 5. PROPRIETĂȚI FARMACOLOGICE
- 6. PROPRIETĂȚI FARMACEUTICE
- 7. DEȚINĂTORUL AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
- 8. NUMĂRUL(ELE) AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
- 9. DATA PRIMEI AUTORIZĂRI SAU A REÎNNOIRII AUTORIZAȚIEI
- 10. DATA REVIZUIRII TEXTULUI
1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
RINVOQ 15 mg comprimate cu eliberare prelungită
RINVOQ 30 mg comprimate cu eliberare prelungită
RINVOQ 45 mg comprimate cu eliberare prelungită
2. COMPOZIŢIA CALITATIVĂ ŞI CANTITATIVĂ
RINVOQ 15 mg comprimate cu eliberare prelungită
Fiecare comprimat cu eliberare prelungită conţine upadacitinib hemihidrat, echivalent cu upadacitinib 15 mg.
RINVOQ 30 mg comprimate cu eliberare prelungită
Fiecare comprimat cu eliberare prelungită conţine upadacitinib hemihidrat, echivalent cu upadacitinib 30 mg.
RINVOQ 45 mg comprimate cu eliberare prelungită
Fiecare comprimat cu eliberare prelungită conţine upadacitinib hemihidrat, echivalent cu upadacitinib 45 mg.
Pentru lista tuturor excipienţilor, vezi pct. 6.1.
3. FORMA FARMACEUTICĂ
Comprimat cu eliberare prelungită.
RINVOQ 15 mg comprimate cu eliberare prelungită
Comprimate cu eliberare prelungită biconvexe, cu formă alungită şi dimensiunea de 14 x 8 mm, de culoare violet, imprimate cu „a15” pe una dintre feţe.
RINVOQ 30 mg comprimate cu eliberare prelungită
Comprimate cu eliberare prelungită biconvexe, cu formă alungită şi dimensiunea de 14 x 8 mm, de culoare roşie, imprimate cu „a30” pe una dintre feţe.
RINVOQ 45 mg comprimate cu eliberare prelungită
Comprimate cu eliberare prelungită biconvexe, cu formă alungită şi dimensiunea de 14 x 8 mm, de culoare galbenă până la galben-pestriță, imprimate cu „a45” pe una dintre feţe.
4. DATE CLINICE
4.1 Indicaţii terapeutice
Poliartrită reumatoidă
RINVOQ este indicat pentru tratamentul poliartritei reumatoide active, moderate până la severe, la pacienţi adulţi care au răspuns inadecvat sau prezintă intoleranţă la unul sau mai multe medicamente antireumatice modificatoare de boală (MARMB). RINVOQ poate fi utilizat în monoterapie sau în asociere cu metotrexat.
Artrită psoriazică
RINVOQ este indicat pentru tratamentul artritei psoriazice active la pacienţi adulţi care au răspuns inadecvat sau prezintă intoleranţă la unul sau mai multe MARMB. RINVOQ poate fi utilizat în monoterapie sau în asociere cu metotrexat.
Artrită idiopatică juvenilă poliarticulară
RINVOQ este indicat pentru tratamentul artritei idiopatice juvenile poliarticulare active (factor reumatoid poliarticular pozitiv [RF+] sau negativ [RF-], forma oligoarticulară extinsă) la pacienți cu vârsta de 2 ani și peste care au răspuns inadecvat sau prezintă intoleranță la unul sau mai multe MARMB. RINVOQ poate fi utilizat în monoterapie sau în asociere cu metotrexat.
Spondiloartrită axială
Spondiloartrită axială fără dovadă radiografică (SpA ax nr)
RINVOQ este indicat pentru tratamentul spondiloartritei axiale active, fără dovadă radiografică, la pacienți adulți cu semne obiective de inflamație, evidențiate prin valori crescute ale proteinei C reactive (PCR) și/sau imagistică prin rezonanță magnetică (IRM), care au răspuns inadecvat la medicamente antiinflamatoare nesteroidiene (AINS).
Spondilită anchilozantă (SA, spondiloartrită axială cu dovadă radiografică)
RINVOQ este indicat pentru tratamentul spondilitei anchilozante active la pacienţi adulţi care au răspuns inadecvat la terapia convenţională.
Arterită cu celule gigante
RINVOQ este indicat pentru tratamentul arteritei cu celule gigante la pacienți adulți.
Dermatită atopică
RINVOQ este indicat pentru tratamentul dermatitei atopice moderate până la severe la adulţi şi adolescenţi cu vârsta de 12 ani și peste, care sunt candidaţi pentru terapie sistemică.
Alopecia areata
RINVOQ este indicat pentru tratamentul alopeciei areata severe la adulţi şi adolescenţi cu vârsta de 12 ani și peste (vezi pct. 5.1).
Vitiligo
RINVOQ este indicat pentru tratamentul vitiligo nesegmentar la adulţi şi adolescenţi cu vârsta de 12 ani și peste, care sunt candidaţi pentru terapie sistemică.
Colită ulcerativă
RINVOQ este indicat pentru tratamentul colitei ulcerative active, moderată până la severă, la pacienți adulți care au avut un răspuns inadecvat, nu au mai răspuns sau au prezentat intoleranță la terapia convențională sau la un medicament biologic.
Boală Crohn
RINVOQ este indicat pentru tratamentul bolii Crohn active, moderată până la severă, la pacienți adulți care au avut un răspuns inadecvat, nu au mai răspuns sau au prezentat intoleranță la terapia convențională sau la un medicament biologic.
4.2 Doze şi mod de administrare
Tratamentul cu upadacitinib trebuie iniţiat şi monitorizat de către medici cu experienţă în diagnosticarea şi tratarea afecțiunilor pentru care este indicat upadacitinib.
Doze
Poliartrită reumatoidă, artrită psoriazică şi spondiloartrită axială
Doza recomandată de upadacitinib este de 15 mg o dată pe zi.
La pacienţii cu spondiloartrită axială care nu prezintă niciun răspuns clinic după 16 săptămâni de tratament, trebuie luată în considerare întreruperea tratamentului. La unii dintre pacienţii cu răspuns parţial iniţial, răspunsul se poate îmbunătăţi prin continuarea tratamentului pe o perioadă mai lungă de 16 săptămâni.
Artrită idiopatică juvenilă poliarticulară
Doza recomandată se calculează în funcție de greutatea corporală.
Tabelul 1 Doza de upadacitinib pentru pacienții cu artrită idiopatică juvenilă poliarticulară cu vârsta de doi ani și peste
| Greutatea pacientului | Schema de administrare a dozelor |
|---|---|
| 10 până la < 20 kg | 3 mg (3 ml soluție orală) de două ori pe zi |
| 20 până la < 30 kg | 4 mg (4 ml soluție orală) de două ori pe zi |
| ≥ 30 kg | 6 mg (6 ml soluție orală) de două ori pe zi sau 15 mg (un comprimat de 15 mg) o dată pe zi |
RINVOQ comprimate și RINVOQ soluție orală nu sunt bioechivalente. Prin urmare, cele două forme farmaceutice nu sunt interschimbabile prin calcul miligram per miligram.
Arterită cu celule gigante
Doza recomandată de upadacitinib este de 15 mg o dată pe zi în asociere cu corticosteroizi administrați în doze care sunt scăzute treptat. Upadacitinib nu trebuie utilizat în monoterapie în tratamentul recidivelor acute (vezi pct. 4.4).
Având în vedere natura cronică a arteritei cu celule gigante, upadacitinib 15 mg o dată pe zi poate fi continuat ca monoterapie după întreruperea administrării de corticosteroizi.
Dermatită atopică
Doza recomandată de upadacitinib este de 15 mg sau 30 mg o dată pe zi, în funcţie de prezentarea fiecărui pacient.
- O doză de 15 mg este recomandată pentru pacienții cu risc mai mare de tromboembolism venos (TEV), evenimente adverse cardiovasculare majore (MACE) și neoplazie (vezi pct. 4.4).
- O doză de 30 mg o dată pe zi poate fi adecvată pentru pacienţii cu activitate crescută a bolii, care nu prezintă un risc mai mare de TEV, MACE și neoplazie (vezi pct. 4.4) sau pentru pacienţii cu răspuns inadecvat la doza de 15 mg o dată pe zi.
- La adolescenții (cu vârsta cuprinsă între 12 și 17 ani) cu greutate de cel puțin 30 kg, este recomandată o doză de 15 mg. Dacă pacientul nu răspunde adecvat la 15 mg o dată pe zi, doza poate fi crescută la 30 mg o dată pe zi.
- Pentru menținerea răspunsului, trebuie utilizată doza minimă eficace.
Pentru pacienţii cu vârsta de 65 de ani și peste, se recomandă doza de 15 mg o dată pe zi (vezi pct. 4.4).
Terapii topice concomitente
Upadacitinib poate fi utilizat cu sau fără corticosteroizi topici. Inhibitorii topici de calcineurină pot fi utilizaţi pentru zonele sensibile, precum faţa, gâtul, zonele intertriginoase şi cele genitale.
La pacienţii care nu prezintă semne de răspuns terapeutic după 12 săptămâni de tratament, trebuie luată în considerare întreruperea tratamentului cu upadacitinib.
Alopecia areata
Pentru pacienți adulți și adolescenți cu vârsta de 12 ani și peste cu greutatea de cel puțin 30 kg, doza recomandată de upadacitinib este de 15 mg sau 30 mg, administrată o dată pe zi, în funcție de tabloul clinic al fiecărui pacient:
- O doză de 30 mg o dată pe zi poate fi adecvată pentru pacienții cu activitate crescută a bolii sau pentru pacienţii cu răspuns inadecvat la doza de 15 mg o dată pe zi.
- Pentru menținerea răspunsului, trebuie utilizată doza minimă eficace.
Pentru pacienţii cu vârsta de 65 de ani și peste, se recomandă doza de 15 mg o dată pe zi (vezi pct. 4.4).
Sunt disponibile date privind eficacitatea pentru 24 de săptămâni de tratament. Raportul beneficiu-risc al tratamentului trebuie să fie reevaluat la intervale regulate, în funcție de caracteristicile individuale ale pacientului.
Vitiligo
Doza recomandată de upadacitinib este de 15 mg o dată pe zi la adulţi şi adolescenţi cu vârsta de 12 ani și peste, cu greutatea de cel puțin 30 kg.
La pacienţii care nu prezintă semne de răspuns terapeutic după 48 săptămâni de tratament, trebuie luată în considerare întreruperea tratamentului cu upadacitinib.
Colită ulcerativă
Inducție
Doza de inducție recomandată pentru upadacitinib este de 45 mg, administrată o dată pe zi, timp de 8 săptămâni. La pacienții care nu obțin un beneficiu terapeutic adecvat până în săptămâna 8, se poate continua administrarea dozei de 45 mg upadacitinib, o dată pe zi, pentru o perioadă de încă 8 săptămâni (vezi pct. 5.1). Administrarea de upadacitinib trebuie întreruptă în cazul oricărui pacient care nu prezintă dovezi ale unui beneficiu terapeutic până în săptămâna 16.
Întreținere
Doza de întreținere recomandată pentru upadacitinib este de 15 mg sau 30 mg, administrată o dată pe zi, în funcție de tabloul clinic al fiecărui pacient:
- O doză de 15 mg este recomandată pentru pacienții cu risc mai mare de TEV, MACE și neoplazie (vezi pct. 4.4).
- La unii pacienți, cum sunt cei cu activitate crescută a bolii sau cei care necesită tratament de inducție de 16 săptămâni și care nu prezintă un risc mai mare de TEV, MACE și neoplazie (vezi pct. 4.4) sau care nu prezintă un beneficiu terapeutic adecvat la doza de 15 mg o dată pe zi, poate fi adecvată administrarea unei doze de 30 mg o dată pe zi.
- Pentru menținerea răspunsului, trebuie utilizată doza minimă eficace.
La pacienții cu vârsta de 65 de ani și peste, se recomandă administrarea dozei de 15 mg o dată pe zi (vezi pct. 4.4).
În cazul pacienților care au răspuns la tratamentul cu upadacitinib, administrarea de corticosteroizi poate fi redusă și/sau întreruptă conform standardului de îngrijire medicală.
Boală Crohn
Inducție
Doza de inducție recomandată pentru upadacitinib este de 45 mg, administrată o dată pe zi, timp de 12 săptămâni. La pacienții care nu au obținut un beneficiu terapeutic adecvat după inducția inițială cu durata de 12 săptămâni, poate fi luată în considerare o inducție prelungită timp de încă 12 săptămâni, cu o doză de 30 mg, o dată pe zi. La acești pacienți, administrarea de upadacitinib trebuie întreruptă în cazul în care nu prezintă dovezi ale unui beneficiu terapeutic după 24 de săptămâni de tratament.
Întreținere
Doza de întreținere recomandată pentru upadacitinib este de 15 mg sau 30 mg, administrată o dată pe zi, în funcție de tabloul clinic al fiecărui pacient:
- O doză de 15 mg este recomandată pentru pacienții cu risc mai mare de TEV, MACE și neoplazie (vezi pct. 4.4).
- La unii pacienți, cum sunt cei cu activitate crescută a bolii și care nu prezintă un risc mai mare de TEV, MACE și neoplazie (vezi pct. 4.4) sau care nu prezintă un beneficiu terapeutic adecvat la doza de 15 mg o dată pe zi, poate fi adecvată administrarea unei doze de 30 mg o dată pe zi.
- Pentru menținerea răspunsului, trebuie utilizată doza minimă eficace.
La pacienții cu vârsta de 65 de ani și peste, se recomandă administrarea dozei de întreținere de 15 mg o dată pe zi (vezi pct. 4.4).
În cazul pacienților care au răspuns la tratamentul cu upadacitinib, administrarea de corticosteroizi poate fi redusă și/sau întreruptă, conform standardului de îngrijire medicală.
Interacțiuni
La pacienții cu dermatită atopică cărora li se administrează inhibitori puternici ai citocromului P450 (CYP) 3A4 (de exemplu, ketoconazol, claritromicină), doza recomandată de upadacitinib este de 15 mg o dată pe zi. La pacienții cu colită ulcerativă și boală Crohn cărora li se administrează inhibitori puternici ai CYP3A4, doza de inducție recomandată este de 30 mg o dată pe zi, iar doza de întreținere recomandată este de 15 mg o dată pe zi (vezi pct. 4.5).
Iniţierea dozelor
Tratamentul nu trebuie iniţiat la pacienţi cu un număr absolut de limfocite (NAL) < 0,5 x 10⁹ celule/l, un număr absolut de neutrofile (NAN) < 1 x 10⁹ celule/l sau cu valori ale hemoglobinei (Hb) < 8 g/dl (vezi pct. 4.4 şi pct. 4.8).
Întreruperea administrării dozelor
Tratamentul trebuie întrerupt în cazul în care pacientul are o infecţie gravă până la obţinerea controlului asupra infecţiei.
Întreruperea administrării poate fi necesară pentru gestionarea valorilor anormale ale analizelor de laborator, așa cum este descris în tabelul 2.
Tabelul 2 Parametri de laborator şi recomandări privind monitorizarea
| Parametrul de laborator | Acțiune | Recomandare privind monitorizarea |
|---|---|---|
| Număr absolut de neutrofile (NAN) | Tratamentul trebuie întrerupt dacă NAN este < 1 x 10⁹ celule/l și poate fi reluat odată ce valoarea NAN revine peste acest prag. | Se evaluează la momentul inițial și apoi nu mai târziu de 12 săptămâni după inițierea tratamentului. Ulterior, se evaluează în funcție de managementul individual al pacientului. |
| Număr absolut de limfocite (NAL) | Tratamentul trebuie întrerupt dacă NAL este < 0,5 x 10⁹ celule/l și poate fi reluat odată ce valoarea NAL revine peste acest prag. | |
| Hemoglobină (Hb) | Tratamentul trebuie întrerupt dacă Hb este < 8 g/dl și poate fi reluat odată ce valoarea Hb revine peste acest prag. | |
| Transaminaze hepatice | Tratamentul trebuie întrerupt temporar dacă se suspectează leziuni hepatice induse de medicament. | Se evaluează la momentul iniţial şi ulterior, conform managementului uzual al pacientului. |
| Lipide | Pacienţii trebuie gestionaţi în conformitate cu ghidurile clinice internaţionale pentru managementul hiperlipidemiei. | Se evaluează timp de 12 săptămâni după iniţierea tratamentului şi, ulterior, conform ghidurilor clinice internaţionale pentru managementul hiperlipidemiei. |
Grupe speciale de pacienți
Vârstnici
Poliartrită reumatoidă, artrită psoriazică și spondiloartrită axială
Nu este necesară ajustarea dozei la pacienţii cu vârsta de 65 de ani și peste. La pacienții cu vârsta de 75 de ani și peste, sunt disponibile date limitate (vezi pct. 4.4).
Dermatită atopică
Pentru dermatita atopică, nu sunt recomandate doze mai mari de 15 mg o dată pe zi la pacienții cu vârsta de 65 de ani și peste (vezi pct. 4.4 și 4.8).
Alopecia areata
Siguranța și eficacitatea upadacitinib la pacienții cu vârsta de 65 de ani și peste nu au fost încă stabilite (vezi pct. 4.4).
Vitiligo
La pacienții cu vârsta de 65 de ani și peste, sunt disponibile date limitate (vezi pct. 4.4 și 4.8).
Colită ulcerativă și boală Crohn
Pentru colita ulcerativă și boala Crohn, la pacienții cu vârsta de 65 de ani și peste, în cazul terapiei de întreținere nu este recomandată administrarea unor doze mai mari de 15 mg o dată pe zi (vezi pct. 4.4 și 4.8). Siguranța și eficacitatea upadacitinib la pacienții cu vârsta de 75 de ani și peste nu au fost încă stabilite.
Insuficienţă renală
Nu este necesară ajustarea dozei la pacienţii cu insuficienţă renală uşoară sau moderată. Sunt disponibile date limitate în utilizarea upadacitinib la subiecții cu insuficiență renală severă (vezi pct. 5.2). Upadacitinib trebuie utilizat cu precauție la pacienții cu insuficiență renală severă, așa cum se descrie în tabelul 3. Nu a fost studiată utilizarea upadacitinib la subiecți cu boală renală în stadiu final și, prin urmare, nu se recomandă utilizarea sa la acești pacienți.
Tabelul 3 Doza recomandată în caz de insuficiență renală severăa
| Indicație terapeutică | Doza recomandată pentru administrare o dată pe zi |
|---|---|
| Poliartrită reumatoidă, artrită psoriazică, spondiloartrită axială, arterită cu celule gigante, dermatită atopică, alopecia areata și vitiligo | 15 mg |
| Colită ulcerativă, boală Crohn | Inducție: 30 mg |
| Întreținere: 15 mg | |
| Artrită idiopatică juvenilă poliarticulară | Nu este necesară ajustarea dozei |
| arata estimată a filtrării glomerulare (eGFR) între 15 și < 30 ml/min/1,73 m2 | |
Insuficienţă hepatică
Nu este necesară ajustarea dozei la pacienţii cu insuficienţă hepatică uşoară (clasă Child-Pugh A) sau moderată (clasă Child-Pugh B) (vezi pct. 5.2). Upadacitinib nu trebuie utilizat la pacienţii cu insuficiență hepatică (clasă Child-Pugh C) severă (vezi pct. 4.3).
Copii şi adolescenţi
Siguranța și eficacitatea RINVOQ la copiii cu artrită idiopatică juvenilă poliarticulară cu greutatea < 10 kg sau cu vârsta mai mică de 2 ani nu au fost stabilite. Nu sunt date disponibile.
Siguranţa şi eficacitatea RINVOQ la copiii cu dermatită atopică, alopecia areata sau vitiligo şi vârsta sub 12 ani nu au fost stabilite. Nu sunt disponibile date.
Siguranţa şi eficacitatea RINVOQ la copii şi adolescenţi cu artrită psoriazică, spondiloartrită axială, colită ulcerativă sau boală Crohn cu vârsta între 0 și mai puțin de 18 ani nu au fost încă stabilite. Nu sunt disponibile date.
RINVOQ nu prezintă utilizare relevantă la copii și adolescenți în indicația de arterită cu celule gigante.
Mod de administrare
RINVOQ se utilizează pe cale orală o dată pe zi, cu sau fără alimente și poate fi luat în orice moment al zilei. Comprimatele trebuie înghiţite întregi, fără a fi divizate, zdrobite sau mestecate, pentru a asigura administrarea corectă a întregii doze.
4.3 Contraindicaţii
- Hipersensibilitate la substanţa activă sau la oricare dintre excipienţii enumeraţi la pct. 6.1.
- Tuberculoză (TBC) activă sau infecţii grave active (vezi pct. 4.4).
- Insuficiență hepatică severă (vezi pct. 4.2).
- Sarcină (vezi pct. 4.6).
4.4 Atenţionări şi precauţii speciale pentru utilizare
Upadacitinib trebuie administrat numai dacă nu sunt disponibile alternative de tratament adecvate pentru pacienții:
- cu vârsta de 65 de ani și peste;
- cu antecedente de boli cardiovasculare aterosclerotice sau alți factori de risc cardiovascular (precum fumătorii actuali sau foștii fumători care au fumat o perioadă îndelungată);
- cu factori de risc pentru malignități (de exemplu, neoplazie curentă sau antecedente de neoplazie);
Utilizarea la pacienții cu vârsta de 65 de ani și peste
Ținând cont de riscul crescut de MACE, neoplazii, infecții grave și de mortalitatea din orice cauză la pacienții cu vârsta de 65 de ani și peste, după cum s-a observat într-un studiu extins, randomizat, pentru tofacitinib (un alt inhibitor al kinazei Janus (JAK)), upadacitinib trebuie utilizat la acești pacienți numai dacă nu există o alternativă adecvată de tratament disponibilă.
La pacienții cu vârsta de 65 de ani și peste, există un risc crescut de reacții adverse în cazul administrării dozei de 30 mg upadacitinib o dată pe zi. În consecință, doza recomandată pentru utilizare pe termen lung la această populație de pacienți este de 15 mg o dată pe zi (vezi pct. 4.2 și 4.8).
Medicamente imunosupresoare
Asocierea cu alte medicamente imunosupresoare puternice, cum sunt azatioprina, 6-mercaptopurina, ciclosporina, tacrolimus, precum şi cu MARMB biologice sau alţi inhibitori ai JAK nu a fost evaluată în studii clinice şi nu este recomandată, deoarece nu se poate exclude riscul de efect imunosupresor adiţional.
Infecţii grave
La pacienţii trataţi cu upadacitinib au fost raportate cazuri de infecţii grave, uneori letale. Cele mai frecvente infecţii grave raportate asociate cu upadacitinib au fost pneumonia (vezi pct. 4.8) şi celulita. Au fost raportate cazuri de meningită bacteriană și sepsis la pacienții care au utilizat upadacitinib. Printre infecţiile oportuniste raportate asociate cu upadacitinib se numără tuberculoza, herpes zoster cu dermatoame multiple, candidoza bucală/esofagiană şi criptococoza.
Tratamentul cu upadacitinib nu trebuie iniţiat la pacienţi care prezintă o infecţie gravă activă, inclusiv infecţii localizate (vezi pct. 4.3).
Înainte de iniţierea administrării upadacitinib, se vor lua în considerare riscurile şi beneficiile tratamentului la pacienţii:
- cu infecţii cronice sau recurente
- care au fost expuşi la tuberculoză
- cu infecţie gravă sau oportunistă în antecedente
- care au locuit sau au călătorit în zone în care tuberculoza sau infecţiile micotice sunt endemice; sau
- cu afecţiuni subiacente care îi pot face susceptibili la infecţii.
Pacienţii trebuie monitorizaţi atent pentru apariţia semnelor şi simptomelor de infecţie pe durata şi ulterior tratamentului cu upadacitinib. Tratamentul cu upadacitinib trebuie întrerupt în cazul apariţiei unei infecţii grave sau oportuniste. Un pacient care dezvoltă o nouă infecție în timpul tratamentului cu upadacitinib trebuie să fie supus testării rapide și complete pentru stabilirea diagnosticului specific unui pacient imunocompromis; trebuie să se inițieze un tratament antimicrobian adecvat, pacientul trebuie monitorizat atent, iar tratamentul cu upadacitinib trebuie întrerupt în cazul în care acesta nu răspunde la tratamentul antimicrobian. Tratamentul cu upadacitinib poate fi reluat în momentul în care infecţia a fost controlată.
O rată mai mare a infecțiilor grave a fost observată în cazul dozei de 30 mg de upadacitinib, comparativ cu cea de 15 mg de upadacitinib.
Deoarece, în general, există o incidență mai mare a infecțiilor la grupele de pacienți vârstnici și la diabetici, trebuie utilizate precauții atunci când sunt tratați vârstnicii și pacienții cu diabet. La pacienții cu vârsta de 65 de ani și peste, upadacitinib trebuie utilizat numai dacă nu există o alternativă adecvată de tratament disponibilă. (vezi pct. 4.2).
Tuberculoză
Pacienţii trebuie testaţi pentru depistarea tuberculozei (TBC) înainte de a începe tratamentul cu upadacitinib. Upadacitinib nu trebuie administrat la pacienţii cu TBC activă (vezi pct. 4.3). În cazul pacienţilor cu TBC latentă netratată anterior sau a pacienților cu factori de risc pentru infecția TB, trebuie luat în considerare tratamentul împotriva tuberculozei înainte de iniţierea tratamentului cu upadacitinib.
Se recomandă consultarea unui medic specializat în tratamentul tuberculozei pentru a lua decizia dacă inițierea tratamentului anti-tuberculoză este adecvată în cazul pacientului respectiv.
Înainte de iniţierea tratamentului, pacienţii trebuie monitorizaţi pentru depistarea semnelor şi simptomelor de tuberculoză, inclusiv pacienţii cu rezultate negative la testul pentru TBC latentă.
Reactivare virală
În studiile clinice s-a raportat reactivare virală, inclusiv a virusului herpetic (de exemplu, herpes zoster) (vezi pct. 4.8). Riscul de dezvoltare a herpesului zoster pare a fi mai mare la pacienții japonezi cărora li s-a administrat upadacitinib. În cazul în care pacientul dezvoltă herpes zoster, trebuie luată în considerare întreruperea tratamentului cu upadacitinib până la remiterea episodului.
Anterior iniţierii tratamentului cu upadacitinib şi pe durata acestuia, trebuie efectuate teste de depistare a hepatitei virale şi monitorizare pentru reactivarea virală. Pacienţii cu rezultate pozitive la testul pentru anticorpi ai hepatitei C şi ARN al virusului hepatitic C au fost excluşi din studiile clinice. Pacienţii cu rezultate pozitive la testul pentru antigenul de suprafaţă al virusului hepatitic B sau ADN al virusului hepatitic B au fost excluşi din studiile clinice. În cazul detectării de ADN viral al virusului hepatitic B pe durata tratamentului cu upadacitinib, trebuie efectuat un consult de către un medic specialist hepatolog.
Vaccinări
Nu sunt disponibile date privind răspunsul la imunizarea cu vaccinuri vii la pacienţii trataţi cu upadacitinib. Nu este recomandată utilizarea de vaccinuri vii atenuate pe durata sau în perioada imediat anterioară tratamentului cu upadacitinib. Înainte de inițierea tratamentului cu upadacitinib, se recomandă ca pacienţii să fie aduşi la zi cu toate imunizările, inclusiv vaccinările profilactice împotriva virusului zoster, în conformitate cu recomandările actuale privind imunizarea (vezi pct. 5.1).
Neoplazie
La pacienții tratați cu inhibitori ai JAK, inclusiv cu upadacitinib, au fost raportate limfom și alte neoplazii.
În cadrul unui studiu extins, randomizat, controlat activ, cu tofacitinib (un alt inhibitor al JAK) care a inclus pacienți cu poliartrită reumatoidă cu vârsta de 50 de ani și peste și care aveau cel puțin un factor de risc cardiovascular suplimentar, s-a observat o incidență crescută a neoplaziilor, în special a cancerului pulmonar, limfomului și cancerului de piele de tip non-melanom (CPNM) în cazul tofacitinib, comparativ cu inhibitorii factorului de necroză tumorală (TNF).
O incidență mai mare a neoplaziilor a fost observată în cazul dozei de 30 mg de upadacitinib, comparativ cu cea de 15 mg de upadacitinib.
La pacienții cu vârsta de 65 de ani și peste, fumătorii actuali sau foștii fumători care au fumat o perioadă îndelungată sau cu alți factori de risc pentru malignități (de exemplu, neoplazie curentă sau antecedente de neoplazie), upadacitinib trebuie administrat numai dacă nu sunt disponibile alternative de tratament adecvate.
Cancer de piele de tip non-melanom (CPNM)
La pacienţii trataţi cu upadacitinib, au fost raportate cazuri de CPNM (vezi pct. 4.8). O rată mai mare de CPNM a fost observată în cazul dozei de 30 mg de upadacitinib, comparativ cu cea de 15 mg de upadacitinib. Se recomandă examinarea periodică a pielii a tuturor pacienţilor, în special a celor cu factori de risc pentru cancer de piele.
Anomalii hematologice
În studiile clinice, la ≤1% dintre pacienţi s-au raportat valori ale numărului absolut de neutrofile (NAN) < 1 x 10⁹ celule/l, ale numărului absolut de limfocite (NAL) < 0,5 x 10⁹ celule/l şi valori ale hemoglobinei < 8 g/dl (vezi pct. 4.8). Tratamentul nu trebuie iniţiat sau trebuie întrerupt temporar în cazul pacienţilor cu valori ale NAN < 1 x 10⁹ celule/l, NAL < 0,5 x 10⁹ celule/l sau valori ale hemoglobinei < 8 g/dl observate pe parcursul supravegherii de rutină a pacientului (vezi pct. 4.2).
Perforații gastro-intestinale
Au fost raportate evenimente de diverticulită și perforații gastro-intestinale în studiile clinice și din surse ulterioare punerii pe piață (vezi pct. 4.8).
Upadacitinib trebuie utilizat cu precauție la pacienții care pot prezenta risc de perforație gastro-intestinală (de exemplu, pacienți cu boală diverticulară, antecedente de diverticulită sau cei care iau medicamente antiinflamatoare nesteroidiene (AINS), corticosteroizi sau opioide). Pacienții cu boală Crohn activă prezintă un risc crescut de a dezvolta perforație intestinală. Pacienții care prezintă semne și simptome abdominale nou instalate trebuie evaluați imediat pentru identificarea precoce a diverticulitei sau a perforației gastro-intestinale.
Evenimente adverse cardiovasculare majore
În studiile clinice cu upadacitinib au fost înregistrate evenimente de MACE.
În cadrul unui studiu extins, randomizat, controlat activ, cu tofacitinib (un alt inhibitor al JAK) care a inclus pacienți cu poliartrită reumatoidă cu vârsta de 50 de ani și peste și care aveau cel puțin un factor de risc cardiovascular suplimentar, s-a observat o incidență crescută de MACE, definite ca deces de cauză cardiovasculară, infarct miocardic (IM) nefatal și atac cerebral nefatal în cazul tofacitinib, comparativ cu inhibitorii TNF.
Prin urmare, la pacienții cu vârsta de 65 de ani și peste, fumătorii actuali sau foștii fumători care au fumat o perioadă îndelungată și pacienții cu antecedente de boli cardiovasculare aterosclerotice sau alți factori de risc cardiovascular, upadacitinib trebuie administrat numai dacă nu sunt disponibile alternative de tratament adecvate.
Lipide
Tratamentul cu upadacitinib s-a asociat cu creşteri dependente de doză ale parametrilor lipidici, inclusiv colesterolul total, lipoproteinele cu densitate mică (colesterolul LDL) şi lipoproteinele cu densitate mare (colesterolul HDL) (vezi pct. 4.8). Valorile crescute ale colesterolului LDL au scăzut până la valorile anterioare tratamentului, ca urmare a tratamentului cu statine, însă dovezile în acest sens sunt limitate. Nu s-a stabilit care este efectul acestor creşteri ale parametrilor lipidici asupra morbidităţii şi mortalităţii cardiovasculare (vezi pct. 4.2 pentru recomandări privind monitorizarea).
Creşterea transaminazelor hepatice
Tratamentul cu upadacitinib a fost asociat cu o incidenţă mai mare a creşterilor valorilor enzimelor hepatice, comparativ cu placebo (vezi pct. 4.8).
Transaminazele hepatice trebuie evaluate la momentul iniţial şi ulterior conform managementului uzual al pacienților. Se recomandă investigarea imediată a cauzei creşterii enzimelor hepatice pentru identificarea eventualelor cazuri de afectare hepatică induse de medicament.
Dacă sunt observate creşteri ale AST sau ALT în timpul managementului de rutină al pacientului şi dacă se suspectează leziuni hepatice induse de medicament, tratamentul cu upadacitinib trebuie întrerupt până la excluderea acestui diagnostic.
Tromboembolism venos
În studiile clinice cu upadacitinib au fost înregistrate evenimente de tromboză venoasă profundă (TVP) şi de embolie pulmonară (EP).
În cadrul unui studiu extins, randomizat, controlat activ, cu tofacitinib (un alt inhibitor al JAK) care a inclus pacienți cu poliartrită reumatoidă cu vârsta de 50 de ani și peste și care aveau cel puțin un factor de risc cardiovascular suplimentar, a fost observată o rată mai mare de TEV, inclusiv TVP și EP, dependent de doză, în cazul tofacitinib, comparativ cu inhibitorii TNF.
La pacienții cu factori de risc cardiovascular sau de neoplazie (vezi și pct. 4.4 „Evenimente adverse cardiovasculare majore” și „Neoplazie”) upadacitinib trebuie utilizat numai dacă nu sunt disponibile alternative de tratament adecvate.
La pacienții cu factori de risc pentru TEV cunoscuți, alții decât factorii de risc cardiovascular sau de neoplazie, upadacitinib trebuie utilizat cu prudență. Factorii de risc pentru TEV, alții decât factorii de risc cardiovascular sau de neoplazie, includ TEV în antecedente, pacienții supuși intervențiilor chirurgicale majore, imobilitate, utilizarea de contraceptive hormonale combinate sau de terapie de substituție hormonală și tulburare de coagulare congenitală. Pacienții trebuie reevaluați periodic pe durata tratamentului cu upadacitinib, pentru a evalua modificările riscului de TEV. Pacienții cu semne și simptome de TEV trebuie evaluați prompt și tratamentul trebuie întrerupt la pacienții cu suspiciune de TEV, indiferent de doză.
Ocluzia venei retiniene
La pacienții tratați cu inhibitori ai JAK, care includ upadacitinib, a fost raportată ocluzia venei retiniene. Pacienții trebuie instruiți să solicite imediat asistență medicală dacă prezintă simptome care indică ocluzie a venei retiniene.
Reacții de hipersensibilitate
La pacienții care au primit upadacitinib au fost raportate reacții de hipersensibilitate grave, precum anafilaxie și angioedem. Dacă apare o reacție de hipersensibilitate semnificativă din punct de vedere clinic, trebuie întrerupt tratamentul cu upadacitinib și trebuie inițiată o terapie corespunzătoare (vezi pct. 4.3 și 4.8).
Hipoglicemie la pacienții care primesc tratament pentru diabet zaharat
Au fost raportate cazuri de hipoglicemie după inițierea tratamentului cu inhibitori JAK, care includ upadacitinib, la pacienți care primesc tratament pentru diabet zaharat. Ajustarea dozei de medicamente antidiabetice poate fi necesară în cazul în care apare hipoglicemia.
Reziduuri de medicament în materiile fecale
Au fost raportate cazuri de reziduuri de medicament în materiile fecale sau în produsul de evacuare a stomei la pacienți tratați cu upadacitinib. Cele mai multe raportări au descris afecțiuni gastrointestinale anatomice (de exemplu, ileostomie, colostomie, rezecție intestinală) sau funcționale cu timpi de tranzit gastrointestinal scurtați. Pacienții trebuie instruiți să contacteze profesionistul din domeniul sănătății dacă observă în mod repetat reziduuri de medicament. Pacienții trebuie monitorizați clinic și trebuie luat în considerare un tratament alternativ dacă există un răspuns terapeutic inadecvat.
Arterită cu celule gigante
Upadacitinib în monoterapie nu trebuie utilizat în tratamentul recidivelor acute, deoarece eficacitatea în această situație nu a fost stabilită. Corticosteroizii trebuie să fie administrați în conformitate cu decizia medicală și ghidurile din practica clinică.
4.5 Interacţiuni cu alte medicamente şi alte forme de interacţiune
Efecte potenţiale ale altor medicamente asupra farmacocineticii upadacitinib
Upadacitinib este metabolizat în principal de către enzima CYP3A4. Din acest motiv, expunerile plasmatice la upadacitinib pot fi afectate de medicamente care sunt inhibitori sau inductori puternici ai CYP3A4.
Administrarea concomitentă cu inhibitori ai CYP3A4
Expunerea la upadacitinib creşte atunci când este administrat concomitent cu inhibitori puternici ai CYP3A4 (cum sunt ketoconazolul, itraconazolul, posaconazolul, voriconazolul, claritromicina şi grepfrutul). În cadrul unui studiu clinic, administrarea upadacitinib concomitent cu ketoconazol a determinat creşteri ale valorilor Cmax şi ASC pentru upadacitinib cu 70% şi respectiv cu 75%. Upadacitinib comprimate 15 mg administrat o dată pe zi sau soluție orală 3 mg, 4 mg sau 6 mg administrat de două ori pe zi trebuie utilizat cu precauţie la pacienţii care urmează tratamente de lungă durată cu inhibitori puternici ai CYP3A4. Pentru pacienţii cu dermatită atopică sau alopecia areata care utilizează inhibitori puternici ai CYP3A4, doza recomandată de upadacitinib este de 15 mg o dată pe zi. Pentru pacienții cu colită ulcerativă sau boală Crohn tratați cu inhibitori puternici ai CYP3A4, doza de inducție recomandată este de 30 mg o dată pe zi, iar doza de întreținere recomandată este de 15 mg o dată pe zi (vezi pct. 4.2). Trebuie luate în considerare alternative la inhibitorii puternici de CYP3A4, atunci când aceştia sunt utilizaţi pe termen lung. În timpul tratamentului cu upadacitinib, trebuie evitate alimentele și băuturile care conțin grepfrut.
Administrarea concomitentă cu inductori ai CYP3A4
Expunerea la upadacitinib scade atunci când acesta este administrat concomitent cu inductori puternici ai CYP3A4 (cum sunt rifampicina şi fenitoina), ceea ce poate determina reducerea efectului terapeutic al upadacitinib. Într-un studiu clinic, administrarea concomitentă a upadacitinib după doze repetate de rifampicină (un inductor puternic al CYP3A) a determinat scăderi ale valorilor Cmax şi ASC pentru upadacitinib cu 50% şi, respectiv, cu 60%. Pacienţii trebuie monitorizaţi pentru modificări în activitatea bolii în cazul administrării upadacitinib concomitent cu inductori puternici ai CYP3A4.
Metotrexatul şi medicamentele care modifică pH-ul (de exemplu, antiacidele sau inhibitorii de pompă de protoni) nu au niciun efect asupra expunerilor plasmatice ale upadacitinib.
Efecte potenţiale ale upadacitinib asupra farmacocineticii altor medicamente
Administrarea unor doze repetate de 30 mg sau 45 mg upadacitinib o dată pe zi la subiecți sănătoşi a avut un efect limitat asupra expunerilor plasmatice (scădere cu 24-26% a valorilor ASC şi ale Cmax ale midazolamului) ale midazolamului (un substrat sensibil al CYP3A), ceea ce indică faptul că administrarea upadacitinib în doză de 30 mg sau 45 mg o dată pe zi poate avea un efect inductor slab asupra CYP3A. Într-un studiu clinic la voluntari sănătoşi, valorile ASC pentru rosuvastatină şi atorvastatină au scăzut cu 33% şi, respectiv, 23%, iar Cmax a rosuvastatinei a scăzut cu 23% în urma administrării mai multor doze de 30 mg de upadacitinib o dată pe zi. Upadacitinib nu a avut efecte relevante asupra valorilor Cmax pentru atorvastatină sau asupra expunerilor plasmatice ale orto-hidroxiatorvastatinei (metabolitul activ principal al atorvastatinei). Administrarea upadacitinib în doze repetate de 45 mg o dată pe zi la subiecți sănătoși a dus la o creștere limitată a valorilor ASC şi ale Cmax pentru dextrometorfan (un substrat sensibil al CYP2D6) cu 30% și, respectiv, cu 35%, ceea ce indică faptul că administrarea dozei de 45 mg de upadacitinib o dată pe zi are un efect inhibitor slab asupra CYP2D6. Nu se recomandă nicio ajustare a dozelor de medicamente substrat pentru CYP3A, CYP2D6, a dozelor de rosuvastatină sau atorvastatină în cazul administrării acestora concomitent cu upadacitinib.
Upadacitinib nu are efecte relevante asupra expunerilor plasmatice ale etinilestradiol, levonorgestrel, metotrexat sau ale medicamentelor care sunt substraturi pentru metabolizare de către CYP1A2, CYP2B6, CYP2C9 sau CYP2C19.
4.6 Fertilitatea, sarcina şi alăptarea
Femei cu potențial fertil
Femeile cu potenţial fertil trebuie să utilizeze mijloace contraceptive eficiente pe durata tratamentului şi timp de încă 4 săptămâni după administrarea ultimei doze de upadacitinib. Fetele și adolescentele şi/sau părinţii/persoanele care le îngrijesc trebuie să fie informaţi despre necesitatea de a contacta medicul curant imediat ce pacienta are menarhă în timpul tratamentului cu upadacitinib.
Sarcina
Nu sunt date sau sunt date limitate privind utilizarea upadacitinib la femeile gravide. Studiile la animale au evidenţiat efecte toxice asupra funcţiei de reproducere (vezi pct. 5.3). După expunerea intrauterină, upadacitinib a avut efecte teratogene la şobolani şi iepuri, în cazul fetuşilor de şobolan la nivel osos şi în cazul fetuşilor de iepure la nivel cardiac.
Utilizarea upadacitinib este contraindicată pe durata sarcinii (vezi pct. 4.3).
Dacă o pacientă rămâne gravidă în timpul tratamentului cu upadacitinib, părinţii trebuie informaţi cu privire la riscurile posibile pentru făt.
Alăptarea
Nu se cunoaşte dacă upadacitinib/metaboliţii acestuia se excretă în laptele uman. Datele farmacodinamice/toxicologice la animale au evidenţiat excreţia upadacitinib în lapte (vezi pct. 5.3).
Nu se poate exclude un risc pentru nou-născuţi/sugari.
Upadacitinib nu trebuie utilizat în perioada alăptării. Trebuie luată decizia fie de a întrerupe alăptarea, fie de a întrerupe tratamentul cu upadacitinib, luând în considerare beneficiul alăptării pentru copil şi beneficiul tratamentului pentru mamă.
Fertilitatea
Efectul upadacitinib asupra fertilităţii la om nu a fost evaluat. Studiile la animale nu au evidenţiat efecte asupra fertilităţii (vezi pct. 5.3).
4.7 Efecte asupra capacităţii de a conduce vehicule şi de a folosi utilaje
Upadacitinib poate avea o influenţă mică asupra capacităţii de a conduce vehicule sau de a folosi utilaje deoarece pot apărea amețeli și vertij în timpul tratamentului cu RINVOQ (vezi pct. 4.8).
4.8 Reacţii adverse
Rezumatul profilului de siguranţă
În studiile clinice controlate cu placebo în poliartrită reumatoidă, artrită psoriazică și spondiloartrită axială, reacţiile adverse raportate cel mai frecvent (≥ 2% dintre pacienții care se încadrează la cel puțin una dintre indicațiile cu cea mai mare rată dintre indicațiile prezentate) la dozele de upadacitinib 15 mg au fost infecţiile la nivelul tractului respirator superior (19,5%), creşterea valorilor creatin-fosfokinazei (CPK) în sânge (8,6%), creșterea valorilor alanin transaminazelor (4,3%), bronșita (3,9%), greața (3,5%), neutropenia (2,8%), tusea (2,2%), creşterea valorilor aspartat transaminazelor (2,2%) și hipercolesterolemie (2,2%).
În studiile clinice controlate cu placebo în dermatita atopică, cele mai frecvente reacţii adverse (≥ 2% dintre pacienți) la dozele de upadacitinib de 15 mg sau 30 mg au fost infecţia căilor respiratorii superioare (25,4%), acneea (15,1%), herpes simplex (8,4%), cefaleea (6,3%), creşterea valorilor CPK în sânge (5,5%), tusea (3,2%), foliculita (3,2%), durere abdominală (2,9%), greață (2,7%), neutropenie (2,3%), pirexie (2,1%) și gripă (2,1%).
În cadrul studiilor clinice controlate cu placebo privind tratamentul de inducție și întreținere pentru colita ulcerativă și boala Crohn, reacțiile adverse cel mai frecvent raportate (≥ 3% dintre pacienți) la upadacitinib în doză de 45 mg, 30 mg sau 15 mg au fost infecțiile la nivelul tractului respirator superior (19,9%), pirexia (8,7%), creșterea CPK sanguine (7,6%), anemia (7,4%), cefaleea (6,6%), acneea (6,3%), herpesul zoster (6,1%), neutropenia (6,0%), erupțiile cutanate tranzitorii (5,2%), pneumonia (4,1%), hipercolesterolemia (4,0%), bronșita (3,9%), creșterea valorilor serice ale aspartat transaminazei (3,9%), fatigabilitatea (3,9%), foliculita (3,6%), creșterea valorilor serice ale alanin transaminazei (3,5%), herpesul simplex (3,2%) și gripa (3,2%).
Cele mai frecvente reacţii adverse grave au fost infecţiile grave (vezi pct. 4.4).
Profilul de siguranţă pentru tratamentul pe termen lung cu upadacitinib a fost, în general, similar cu cel din perioada controlată cu placebo, pentru toate indicaţiile.
Lista reacţiilor adverse prezentată sub formă de tabel
Lista următoare de reacții adverse se bazează pe studiile clinice și experiența post-marketing la adulți și la adolescenți. Frecvenţa reacţiilor adverse enumerate mai jos este definită pe baza următoarei convenţii: foarte frecvente (≥1/10); frecvente (≥1/100 şi <1/10); mai puţin frecvente (≥1/1 000 şi <1/100); rare (≥ 1/10 000 și < 1/1 000). Frecvenţele din tabelul 4 se bazează pe cea mai mare dintre frecvențele cu care apar reacţiile adverse raportate pentru RINVOQ în studiile clinice pe boli reumatologice (comprimat de 15 mg), dermatită atopică (comprimate de 15 mg și 30 mg), alopecia areata (comprimate de 15 mg și 30 mg), vitiligo (comprimat de 15 mg), colită ulcerativă (comprimate de 15 mg, 30 mg și 45 mg) sau boală Crohn (comprimate de 15 mg, 30 mg și 45 mg). Atunci când au fost observate diferenţe semnificative de frecvenţă între indicaţii, acestea au fost prezentate în notele de subsol de sub tabel.
Tabelul 4 Reacţii adverse
| Clasificare pe aparate, sisteme şi organe | Foarte frecvente | Frecvente | Mai puţin frecvente | Rare |
|---|---|---|---|---|
| Infecţii şi infestări | Infecții de tract respirator superior (ITRS)a | Bronşităa,b Herpes zostera Herpes simplexa Foliculită Gripă Infecție a tractului urinar Pneumoniea,h | Candidoză orală Diverticulită Sepsis | |
| Tumori benigne, maligne și nespecificate (incluzând chisturi și polipi) | Cancer de piele de tip non-melanomf | |||
| Tulburări hematologice şi limfatice | Anemiea Neutropeniea Limfopenie | |||
| Tulburări ale sistemului imunitar | Urticariec,g | Reacții de hipersensibilitate gravea,e | ||
| Tulburări metabolice şi de nutriţie | Hipercolesterolemiea,b Hiperlipidemiea,b | Hipertrigliceridemie | ||
| Tulburări ale sistemului nervos | Cefaleea,j Amețeli | |||
| Tulburări acustice şi vestibulare | Vertija | |||
| Tulburări respiratorii, toracice şi mediastinale | Tuse | |||
| Tulburări gastro- intestinale | Dureri abdominalea Greață | Perforații gastro- intestinalei | ||
| Afecţiuni cutanate şi ale ţesutului subcutanat | Acneea,c,d,g | Erupții cutanate tranzitoriia | ||
| Tulburări ale aparatului genital şi sânului | Modificarea culorii lichidului seminall | |||
| Tulburări generale şi la nivelul locului de administrare | Oboseală Pirexie Edem periferica,k | |||
| Investigaţii diagnostice | Creștere a CPK sanguine Creștere a ALTb Creștere a ASTb Creştere ponderalăg | |||
| a Prezentat ca termen grupat b În studiile pentru indicația dermatită atopică, bronșita, hipercolesterolemia, hiperlipidemia și creșterea valorilor serice ale ALT și AST au fost mai puțin frecvente. c În studiile pentru indicațiile de boli reumatologice, acneea a fost frecventă și urticaria a fost mai puțin frecventă. d În studiile pentru indicația colită ulcerativă, frecvența de apariție a acneei a fost frecventă. e Reacții de hipersensibilitate grave, inclusiv reacții anafilactice și angioedem. f Majoritatea evenimentelor au fost raportate ca fiind sub formă de carcinom bazocelular și carcinom cutanat cu celule scuamoase. g În studiile pentru indicația boală Crohn, frecvența de apariție a acneei a fost frecventă iar urticaria și creșterea ponderală au fost mai puțin frecvente. h Pneumonia a fost frecventă în boala Crohn și mai puțin frecventă în alte indicații. i Frecvența este bazată pe studiile clinice în boala Crohn. j Cefaleea a fost foarte frecventă în cadrul studiului privind arterita cu celule gigante. k Frecvența este bazată pe studiul privind arterita cu celule gigante. l Au fost raportate cazuri de modificare a culorii lichidului seminal, în principal colorarea în albastru și mai puțin frecvent în verde, predominant la pacienții tratați cu upadacitinib pentru colită ulcerativă sau boala Crohn. Semnificația clinică a modificării culorii lichidului seminal nu este cunoscută. | ||||
Descrierea reacţiilor adverse selectate
Poliartrită reumatoidă
Infecții
În studiile clinice controlate cu placebo în care s-a administrat tratament de fond cu MARMB, frecvenţa infecţiilor pe parcursul a 12/14 săptămâni în grupul tratat cu 15 mg upadacitinib a fost de 27,4%, comparativ cu 20,9% în grupul la care s-a administrat placebo. În studiile clinice controlate cu metotrexat (MTX), frecvenţa infecţiilor pe parcursul a 12/14 săptămâni în grupul tratat cu 15 mg upadacitinib în monoterapie a fost de 19,5%, comparativ cu 24,0% în grupul la care s-a administrat MTX. Rata totală a infecţiilor pe termen lung pentru grupul tratat cu 15 mg upadacitinib în toate cele cinci studii clinice de fază 3 (2 630 pacienţi) a fost de 93,7 evenimente la 100 pacient-ani.
În studiile clinice controlate cu placebo în care s-a administrat tratament de fond cu MARMB, frecvenţa infecţiilor grave pe parcursul a 12/14 săptămâni în grupul tratat cu 15 mg upadacitinib a fost de 1,2%, comparativ cu 0,6% în grupul la care s-a administrat placebo. În studiile clinice controlate cu MTX, frecvenţa infecţiilor grave pe parcursul a 12/14 săptămâni în grupul tratat cu 15 mg upadacitinib în monoterapie a fost de 0,6%, comparativ cu 0,4% în grupul la care s-a administrat MTX. Rata totală a infecţiilor grave pe termen lung pentru grupul tratat cu 15 mg upadacitinib în toate cele cinci studii clinice de fază 3 a fost de 3,8 evenimente la 100 pacient-ani. Cea mai frecventă infecţie gravă a fost pneumonia. Rata infecţiilor grave s-a menţinut stabilă în contextul expunerii pe termen lung.
Infecţii oportuniste (cu excepţia tuberculozei)
În studiile clinice controlate cu placebo în care s-a administrat tratament de fond cu MARMB, frecvenţa infecţiilor oportuniste pe parcursul a 12/14 săptămâni în grupul tratat cu 15 mg upadacitinib a fost de 0,5%, comparativ cu 0,3% în grupul la care s-a administrat placebo. În studiile clinice controlate cu MTX nu a fost înregistrat niciun caz de infecţii oportuniste pe parcursul a
12/14 săptămâni în grupul tratat cu 15 mg upadacitinib în monoterapie, comparativ cu 0,2% în grupul la care s-a administrat MTX. Rata totală a infecţiilor oportuniste pe termen lung pentru grupul tratat cu 15 mg upadacitinib în toate cele cinci studii clinice de fază 3 a fost de 0,6 evenimente la
100 pacient-ani.
Rata totală pe termen lung a infecţiilor cu herpes zoster pentru grupul tratat cu upadacitinib 15 mg în toate cele cinci studii clinice de fază 3 a fost de 3,7 evenimente la 100 pacient-ani. Majoritatea evenimentelor de herpes zoster au implicat un singur dermatom şi nu au fost grave.
Creşteri ale transaminazelor hepatice
În studiile clinice controlate cu placebo în care s-a administrat tratament de fond cu MARMB pe o perioadă de până la 12/14 săptămâni, au fost observate creşteri ale alanin transaminazei (ALT) şi aspartat transaminazei (AST) care au depăşit de ≥ 3 ori limita superioară a valorilor normale (LSVN) la cel puţin o determinare, la 2,1% şi 1,5% dintre pacienţii trataţi cu 15 mg upadacitinib, comparativ cu 1,5% şi, respectiv, 0,7% dintre pacienţii cărora li s-a administrat placebo. Din cele 22 de cazuri de creșteri ale transaminazelor hepatice, majoritatea au fost asimptomatice şi temporare.
În studiile clinice controlate cu MTX, pe o perioadă de până la 12/14 săptămâni, au fost observate creşteri ale ALT şi AST de ≥ 3 ori LSVN la cel puţin o determinare, la 0,8% şi 0,4% dintre pacienţii trataţi cu 15 mg upadacitinib, comparativ cu 1,9% şi, respectiv, 0,9% dintre pacienţii trataţi cu MTX.
Tipul şi incidenţa creşterilor ALT/AST s-au menţinut stabile în timp, inclusiv în extensiile studiilor pe termen lung.
Creşteri ale lipidelor
Tratamentul cu upadacitinib în doză de 15 mg s-a corelat cu creşteri ale parametrilor lipidici, inclusiv ale colesterolului total, trigliceridelor, LDL-colesterolului şi HDL-colesterolului. Raportul LDL/HDL nu s-a modificat. Creşterile au fost observate după 2 până la 4 săptămâni de tratament şi s-au menţinut stabile în timpul tratamentului pe termen lung. În rândul pacienţilor din studiile controlate având valori iniţiale sub limitele specificate au fost observate, cel puţin o dată pe parcursul a 12/14 săptămâni, următoarele frecvenţe ale creşterilor peste limitele specificate (inclusiv pacienţii care au avut valori crescute izolate):
- Colesterol total ≥ 5,17 mmol/l (200 mg/dl): 62% comparativ cu 31%, în grupul cu upadacitinib 15 mg şi, respectiv, cel cu placebo
- LDL-colesterol ≥ 3,36 mmol/l (130 mg/dl): 42% comparativ cu 19%, în grupul cu upadacitinib 15 mg şi, respectiv, cel cu placebo
- HDL-colesterol ≥ 1,03 mmol/l (40 mg/dl): 89% comparativ cu 61%, în grupul cu upadacitinib 15 mg şi, respectiv, cel cu placebo
- Trigliceride ≥ 2,26 mmol/l (200 mg/dl): 25% comparativ cu 15%, în grupul cu upadacitinib 15 mg şi, respectiv, cel cu placebo
Creatinfosfokinaza
În studiile clinice controlate cu placebo în care s-a administrat tratament de fond cu MARMB pe o perioadă de până la 12/14 săptămâni, au fost observate creşteri ale valorilor creatinfosfokinazei (CPK). Au fost raportate creşteri ale CPK de > 5 ori limita superioară a valorilor normale (LSVN) la 1,0% şi la 0,3% dintre pacienţi pe parcursul celor 12/14 săptămâni în grupul tratat cu 15 mg upadacitinib şi, respectiv, în grupul la care s-a administrat placebo. În majoritatea cazurilor, creşterile > 5 ori LSVN au fost temporare şi nu au necesitat întreruperea tratamentului. Valorile medii ale CPK au crescut după 4 săptămâni, înregistrându-se o creştere medie de 60 U/l la 12 săptămâni, şi apoi s-au menţinut la o valoare crescută, inclusiv în timpul tratamentului prelungit.
Neutropenie
În studiile clinice controlate cu placebo în care s-a administrat tratament de fond cu MARMB pe o perioadă de până la 12/14 săptămâni, au fost înregistrate scăderi ale numărului de neutrofile sub 1 x 10⁹ celule/l la cel puţin o determinare la 1,1% şi <0,1% dintre pacienţii grupului tratat cu 15 mg upadacitinib şi, respectiv, ai grupului la care s-a administrat placebo. În studiile clinice, tratamentul a fost întrerupt ca urmare a scăderii NAN < 1 x 10⁹ celule/l (vezi pct. 4.2). Valoarea medie a numărului de neutrofile a scăzut în decurs de 4 până la 8 săptămâni. În timp, scăderile numărului de neutrofile s-au stabilizat la valori mai mici față de cele iniţiale, inclusiv în timpul tratamentului prelungit.
Artrită psoriazică
În general, profilul de siguranţă observat la pacienţii cu artrită psoriazică activă trataţi cu upadacitinib 15 mg, a fost în concordanţă cu profilul de siguranţă observat la pacienţii cu poliartrită reumatoidă. La pacienţii trataţi cu upadacitinib în asociere cu terapie MTX, au fost observate o frecvență mai mare a infecţiilor grave (2,6 evenimente la 100 pacient-ani şi 1,3 evenimente la 100 pacient-ani) şi creşteri ale transaminazelor hepatice (creşteri ale ALT de gradul 3 şi frecvențe mai mari de 1,4% şi, respectiv, 0,4%), comparativ cu pacienţii trataţi în monoterapie.
Spondiloartrită axială
În general, profilul de siguranţă observat la pacienţii cu spondiloartrită axială activă trataţi cu upadacitinib 15 mg a fost în concordanţă cu profilul de siguranţă observat la pacienţii cu poliartrită reumatoidă.
Arterită cu celule gigante
În ansamblu, profilul de siguranță observat la pacienții cu arterită cu celule gigante tratați cu upadacitinib 15 mg a fost, în general, în concordanță cu profilul de siguranță cunoscut pentru upadacitinib.
Infecții grave
În cadrul studiului clinic controlat cu placebo, frecvența infecțiilor grave pe parcursul a 52 de săptămâni a fost de 5,7% în grupul tratat cu 15 mg upadacitinib și de 10,7% în grupul la care s-a administrat placebo. Rata pe termen lung a infecțiilor grave a fost de 5,9 evenimente per
100 pacient-ani pentru grupul tratat cu 15 mg upadacitinib și de 10,5 evenimente per 100 pacient-ani pentru grupul la care s-a administrat placebo.
Infecții oportuniste (cu excepția tuberculozei)
În cadrul studiului clinic controlat cu placebo, frecvența infecțiilor oportuniste (cu excepția tuberculozei și a herpesului zoster) pe parcursul a 52 de săptămâni a fost de 1,9% în grupul tratat cu upadacitinib 15 mg și de 0,9% în grupul la care s-a administrat placebo. Rata pe termen lung a infecțiilor oportuniste (excluzând tuberculoza și herpesul zoster) a fost de 1,8 evenimente per 100 pacient-ani pentru grupul tratat cu upadacitinib 15 mg și de 1,5 evenimente per 100 pacient-ani pentru grupul la care s-a administrat placebo.
În cadrul studiului clinic controlat cu placebo, frecvența infecțiilor cu herpes zoster pe parcursul a 52 de săptămâni a fost de 5,3% în grupul tratat cu upadacitinib 15 mg și de 2,7% în grupul la care s-a administrat placebo. Rata pe termen lung a infecțiilor cu herpes zoster a fost de 5,9 evenimente per 100 pacient-ani pentru grupul tratat cu upadacitinib 15 mg și de 3,0 evenimente per 100 pacient-ani pentru grupul la care s-a administrat placebo.
Dermatită atopică
Infecţii
În perioada controlată a studiilor clinice cu placebo frecvenţa infecţiilor pe parcursul a 16 săptămâni în grupurile tratate cu upadacitinib 15 mg şi 30 mg a fost de 39%, respectiv 43% comparativ cu 30% în grupul la care s-a administrat placebo. Rata pe termen lung a infecţiilor pentru grupurile tratate cu upadacitinib 15 mg şi 30 mg a fost de 98,5, respectiv 109,6 evenimente pe 100 pacient-ani.
În studiile clinice controlate cu placebo frecvenţa infecţiilor grave pe parcursul a 16 săptămâni în grupurile tratate cu upadacitinib 15 mg şi 30 mg a fost de 0,8%, respectiv 0,4% comparativ cu 0,6% în grupul la care s-a administrat placebo. Rata pe termen lung a infecţiilor grave pentru grupurile tratate cu upadacitinib 15 mg şi 30 mg a fost de 2,3, respectiv 2,8 evenimente pe 100 pacient-ani.
Infecţiile oportuniste (cu excepţia tuberculozei)
În perioada controlată a studiilor clinice cu placebo toate infecţiile oportuniste raportate (exceptând tuberculoza şi herpes zoster) au constat în eczemă herpetică. Frecvenţa eczemei herpetice pe parcursul a 16 săptămâni în grupurile tratate cu upadacitinib 15 mg şi 30 mg a fost de 0,7%, respectiv 0,8% comparativ cu 0,4% în grupul la care s-a administrat placebo. Rata pe termen lung a eczemei herpetice pentru grupurile tratate cu upadacitinib 15 mg şi 30 mg a fost de 1,6, respectiv 1,8 evenimente pe 100 pacient-ani. S-a raportat un caz de candidoză esofagiană în grupul tratat cu upadacitinib 30 mg.
Rata pe termen lung a infecţiilor cu herpes zoster pentru grupurile tratate cu upadacitinib 15 mg şi 30 mg a fost de 3,5, respectiv 5,2 evenimente pe 100 pacient-ani. Majoritatea evenimentelor de herpes zoster au implicat un singur dermatom şi nu au fost grave.
Valori anormale ale parametrilor de laborator
Modificările dependente de doză ale creşterii valorilor serice ale ALT şi/sau AST (≥ 3 x LSVN), ale parametrilor lipidici, valorilor CPK (> 5 x LSVN) şi neutropeniei (NAN < 1 x 10⁹ celule/l) asociate tratamentului cu upadacitinib au fost similare cu cele observate în studiile clinice referitoare la boli reumatologice.
În studiile referitoare la dermatita atopică, s-au observat mici creşteri ale colesterolului LDL după săptămâna 16. În săptămâna 52, creșterea medie a colesterolului LDL față de valoarea inițială a fost de 0,41 mmol/l pentru upadacitinib 15 mg și 0,56 mmol/l pentru upadacitinib 30 mg.
Alopecia areata
În general, profilul de siguranță al upadacitinib 15 mg și 30 mg observat la pacienții cu alopecia areata a fost în concordanţă cu profilul de siguranţă cunoscut la pacienţii cu dermatită atopică. Nu au fost identificate date noi privind siguranţa.
Vitiligo
În general, profilul de siguranță al upadacitinib 15 mg observat la pacienții cu vitiligo a fost în concordanță cu profilul de siguranță cunoscut la pacienții cu dermatită atopică. Nu au fost identificate date noi privind siguranţa. O incidență crescută a hipercolesterolemiei a fost observată la pacienții cu vitiligo tratați cu upadacitinib 15 mg (3,4%) comparativ cu placebo (2,0%).
Colită ulcerativă
Profilul global de siguranță observat la pacienții cu colită ulcerativă a fost, în general, în concordanță cu cel observat la pacienții cu poliartrită reumatoidă.
O frecvență mai mare a herpes zoster a fost observată în cazul unei perioade a tratamentului de inducție de 16 săptămâni, față de 8 săptămâni.
Infecții
În cadrul studiilor controlate cu placebo, privind inducția, frecvența infecțiilor pe parcursul a 8 săptămâni în grupul tratat cu upadacitinib în doză de 45 mg, comparativ cu grupul la care s-a administrat placebo, a fost de 20,7% și, respectiv, de 17,5%. În cadrul studiului controlat cu placebo, privind tratamentul de întreținere, frecvența infecțiilor pe parcursul a 52 săptămâni în grupurile tratate cu upadacitinib în doză de 15 mg și 30 mg a fost de 40,4% și, respectiv, de 44,2%, comparativ cu 38,8% în grupul la care s-a administrat placebo. Frecvența pe termen lung a infecțiilor pentru upadacitinib 15 mg și 30 mg a fost de 64,5 și, respectiv, 77,8 evenimente la 100 pacient-ani.
În cadrul studiilor controlate cu placebo, privind inducția, frecvența infecțiilor grave pe parcursul a 8 săptămâni atât în grupul tratat cu upadacitinib 45 mg, cât și în grupul la care s-a administrat placebo a fost de 1,3%. Nu au fost observate infecții grave suplimentare pe durata tratamentului extins de 8 săptămâni cu upadacitinib în doză de 45 mg. În cadrul studiului controlat cu placebo, privind tratamentul de întreținere, frecvența infecțiilor grave pe parcursul a 52 de săptămâni în grupurile tratate cu upadacitinib în doze de 15 mg și 30 mg a fost de 3,6% și, respectiv, de 3,2%, comparativ cu 3,3% în grupul la care s-a administrat placebo. Frecvența pe termen lung a infecțiilor grave pentru grupurile tratate cu upadacitinib în doză de 15 mg și 30 mg a fost de 3,0 și, respectiv, de
4,6 evenimente la 100 pacient-ani. Cea mai frecvent raportată infecție gravă în fazele de inducție și de întreținere a fost pneumonia asociată COVID-19.
Infecțiile oportuniste (cu excepția tuberculozei)
În cadrul studiilor controlate cu placebo, privind inducția, pe parcursul a 8 săptămâni, frecvența infecțiilor oportuniste (excluzând tuberculoza și herpes zoster) în grupul tratat cu upadacitinib în doză de 45 mg a fost de 0,4% și de 0,3% în grupul la care s-a administrat placebo. Nu au fost observate infecții oportuniste suplimentare (excluzând tuberculoza și herpes zoster) pe durata tratamentului extins de 8 săptămâni cu upadacitinib 45 mg. În cadrul studiului controlat cu placebo, privind tratamentul de întreținere, pe parcursul a 52 de săptămâni, frecvența infecțiilor oportuniste (excluzând tuberculoza și herpes zoster) în grupurile tratate cu upadacitinib în doze de 15 mg și 30 mg a fost de 0,8% și, respectiv, de 0,8%, comparativ cu 0,8% în grupul la care s-a administrat placebo. Frecvența pe termen lung a infecțiilor oportuniste (excluzând tuberculoza și herpes zoster) pentru grupurile tratate cu upadacitinib în doze de 15 mg și 30 mg a fost de 0,3 și, respectiv, de 0,6 evenimente la 100 pacient-ani.
În cadrul studiilor controlate cu placebo, privind inducția, pe parcursul a 8 săptămâni, frecvența herpes zoster în grupul tratat cu upadacitinib în doză de 45 mg a fost de 0,6% și de 0% în grupul la care s-a administrat placebo. Frecvența herpes zoster a fost de 3,9% pe durata tratamentului de 16 săptămâni cu upadacitinib în doză de 45 mg. În cadrul studiului controlat cu placebo, privind tratamentul de întreținere, pe parcursul a 52 de săptămâni, frecvența herpes zoster în grupurile tratate cu upadacitinib în doze de 15 mg și 30 mg a fost de 4,8% și, respectiv, de 5,6%, comparativ cu 0% în grupul la care s-a administrat placebo. Frecvența pe termen lung a infecțiilor cu herpes zoster pentru grupurile tratate cu upadacitinib în doze de 15 mg și 30 mg a fost de 4,5 și, respectiv, de 7,2 evenimente la 100 pacient-ani.
Perforații gastro-intestinale
În cadrul perioadei de întreținere controlate cu placebo, perforația gastro-intestinală a fost raportată la 1 pacient căruia i s-a administrat placebo (1,5 la 100 pacient-ani) și la niciun pacient tratat cu upadacitinib 15 mg sau 30 mg. În cadrul studiului de extensie pe termen lung, 1 pacient tratat cu upadacitinib 15 mg (0,1 la 100 pacient-ani) și 1 pacient tratat cu upadacitinib 30 mg (<0,1 la 100 pacient-ani) au raportat evenimente.
Valori anormale ale parametrilor de laborator
În cadrul studiilor clinice privind inducția și tratamentul de întreținere, modificările parametrilor de laborator privind creșteri ale ALAT și/sau ASAT (≥ 3 x LSVN), creșteri ale valorilor CPK (> 5 x LSVN) și neutropenie (NAN < 1 x 10⁹ celule/l) asociate tratamentului cu upadacitinib au fost, în general, similare cu cele observate în studiile clinice pentru boli reumatologice și dermatită atopică. Au fost observate modificări dependente de doză ale acestor parametri de laborator, asociate cu tratamentul cu upadacitinib în doze de 15 mg și 30 mg.
În cadrul studiilor controlate cu placebo, privind inducția, cu durata de până la 8 săptămâni, scăderea numărului de limfocite sub 0,5 x 10⁹ celule/l la cel puțin o determinare a apărut la 2,0% și, respectiv, 0,8% dintre pacienții din grupul tratat cu upadacitinib 45 mg și din cel la care s-a administrat placebo. În cadrul studiului controlat cu placebo, privind tratamentul de întreținere, cu durata de până la 52 de săptămâni, scăderea numărului de limfocite sub 0,5 x 10⁹ celule/l la cel puțin o determinare a avut loc la 1,6%, 1,2% și, respectiv, 0,8% dintre pacienții din grupurile tratate cu upadacitinib 15 mg, 30 mg și, respectiv, din cel la care s-a administrat placebo. În cadrul studiilor clinice, tratamentul a fost întrerupt ca răspuns la valori ale NAL < 0,5 x 10⁹ celule/l (vezi pct. 4.2). Nu au fost observate modificări medii notabile ale numărului de limfocite în timpul tratamentului cu upadacitinib de-a lungul timpului.
Creșteri ale parametrilor lipidici au fost observate după 8 săptămâni de tratament cu upadacitinib în doză de 45 mg, iar valorile au rămas, în general, stabile în cazul tratamentului cu o durată mai lungă cu upadacitinib în doze de 15 mg și 30 mg. La pacienții din cadrul studiilor controlate cu placebo, privind inducția, care au avut valori inițiale sub limitele specificate, s-a observat că au trecut peste limitele specificate cel puțin o dată pe parcursul a 8 săptămâni (inclusiv pacienții care au avut o valoare crescută izolat) cu următoarele frecvențe:
- Colesterol total ≥ 5,17 mmol/l (200 mg/dl): 49% în grupul cu upadacitinib 45 mg, comparativ cu 11% în cel cu placebo
- LDL-colesterol ≥ 3,36 mmol/l (130 mg/dl): 27% în grupul cu upadacitinib 45 mg, comparativ cu 9% în cel cu placebo
- HDL-colesterol ≥ 1,03 mmol/l (40 mg/dl): 79% în grupul cu upadacitinib 45 mg, comparativ cu 36% în cel cu placebo
- Trigliceride ≥ 2,26 mmol/l (200 mg/dl): 6% în grupul cu upadacitinib 45 mg, comparativ cu 4% în cel cu placebo
Boală Crohn
În general, profilul de siguranță observat la pacienții cu boală Crohn tratați cu upadacitinib a fost în concordanță cu profilul de siguranță cunoscut al upadacitinib.
Infecții grave
În cadrul studiilor controlate cu placebo privind inducția, frecvența infecțiilor grave pe parcursul a 12 săptămâni în grupul tratat cu upadacitinib 45 mg și în grupul la care s-a administrat placebo a fost de 1,9% și, respectiv, 1,7%. În studiul controlat cu placebo privind tratamentul de întreținere, frecvența infecțiilor grave pe parcursul a 52 de săptămâni în grupurile tratate cu upadacitinib în doze de 15 mg și 30 mg a fost de 3,2% și, respectiv, 5,7%, comparativ cu 4,5% în grupul la care s-a administrat placebo. Incidența pe termen lung a infecțiilor grave pentru grupurile tratate cu upadacitinib în doze de 15 mg și 30 mg la pacienții care au răspuns la upadacitinib 45 mg ca tratament de inducție a fost de 5,1 și, respectiv, 7,3 evenimente la 100 pacient-ani. Infecțiile grave raportate cel mai frecvent în studiile privind inducția și tratamentul de întreținere au fost infecțiile gastro-intestinale.
Perforații gastro-intestinale
În timpul perioadei de inducție din cadrul studiilor de fază 3 controlate cu placebo, perforația gastro-intestinală a fost raportată la 1 pacient (0,1%) tratat cu upadacitinib 45 mg și la niciun pacient căruia i s-a administrat placebo, pe parcursul a 12 săptămâni. Dintre toți pacienții tratați cu upadacitinib 45 mg (n=938) în timpul perioadei de inducție din cadrul studiilor, perforația gastrointestinală a fost raportată la 4 pacienți (0,4%).
În cadrul perioadei controlate cu placebo pe termen lung, perforația gastro-intestinală a fost raportată la câte 1 pacient din grupul cu administrare de placebo (0,7 la 100 pacient-ani), upadacitinib 15 mg (0,4 la 100 pacient-ani) și upadacitinib 30 mg (0,4 la 100 pacient-ani). Dintre toți pacienții tratați cu doza de terapie de salvare upadacitinib 30 mg (n=336), perforația gastro-intestinală a fost raportată la 3 pacienți (0,8 la 100 pacient-ani) în timpul tratamentului pe termen lung.
Valori anormale ale parametrilor de laborator
În cadrul studiilor clinice privind inducția și tratamentul de întreținere, modificările parametrilor de laborator privind creșteri ale valorilor serice ale ALT și/sau AST (≥ 3 x LSVN), valorilor CPK (> 5 x LSVN), neutropenia (NAN < 1 x 10⁹ celule/l) și modificări ale parametrilor lipidici, asociate tratamentului cu upadacitinib au fost, în general, similare cu cele observate în studiile clinice pentru boli reumatologice, dermatită atopică și colită ulcerativă. Au fost observate modificări dependente de doză ale acestor parametri de laborator, asociate cu tratamentul cu upadacitinib în doze de 15 mg și 30 mg.
În cadrul studiilor controlate cu placebo, privind inducția, cu durata de până la 12 săptămâni, scăderea numărului de limfocite sub 0,5 x 10⁹ celule/l la cel puțin o determinare a apărut la 2,2% și, respectiv, 2,0% dintre pacienții din grupul tratat cu upadacitinib 45 mg și din cel la care s-a administrat placebo. În cadrul studiului controlat cu placebo, privind tratamentul de întreținere, cu durata de până la 52 de săptămâni, scăderea numărului de limfocite sub 0,5 x 10⁹ celule/l la cel puțin o determinare a avut loc la 4,6%, 5,2% și 1,8% dintre pacienții din grupurile tratate cu upadacitinib 15 mg, 30 mg și, respectiv, din cel la care s-a administrat placebo. În cadrul studiilor clinice, tratamentul a fost întrerupt ca urmare a apariției unor valori ale NAL < 0,5 x 10⁹ celule/l (vezi pct. 4.2). Nu au fost observate modificări medii notabile ale numărului de limfocite pe parcursul tratamentului cu upadacitinib de-a lungul timpului.
În cadrul studiilor controlate cu placebo, privind inducția, cu durata de până la 12 săptămâni, scăderea concentrației de hemoglobină la valori sub 8 g/dl la cel puțin o determinare a apărut la 2,7% și, respectiv, 1,4% dintre pacienții din grupul tratat cu upadacitinib 45 mg și din cel la care s-a administrat placebo. În cadrul studiului controlat cu placebo, privind tratamentul de întreținere, cu durata de până la 52 de săptămâni, scăderea concentrației hemoglobinei la valori sub 8 g/dl la cel puțin o determinare a avut loc la 1,4%, 4,4% și 2,8% dintre pacienții din grupurile tratate cu upadacitinib 15 mg, 30 mg și, respectiv, din cel la care s-a administrat placebo. În cadrul studiilor clinice, tratamentul a fost întrerupt ca urmare a apariției valorilor hemoglobinei < 8 g/dl (vezi pct. 4.2). Nu au fost observate modificări medii notabile ale concentrației hemoglobinei pe parcursul tratamentului cu upadacitinib de-a lungul timpului.
Vârstnici
Pe baza unor date limitate provenite de la pacienţii cu vârsta de 65 de ani şi peste, cu dermatită atopică, colită ulcerativă și boală Crohn, frecvenţa reacțiilor adverse globale a fost mai mare în cazul dozei de upadacitinib de 30 mg, decât în cazul dozei de 15 mg (vezi pct. 4.4).
Nu au fost disponibile date la pacienții cu vârsta de 65 de ani și peste cu alopecia areata severă.
Dintre cei 612 pacienți tratați în studiile clinice de fază 3 privind vitiligo, 55 au avut vârsta de 65 de ani sau peste, dintre care 36 au fost tratați cu upadacitinib 15 mg pe parcursul perioadei controlate cu placebo. În general, frecvența reacțiilor adverse grave și severe la pacienții cu vârsta de 65 de ani și peste a fost comparabilă între grupurile de tratament cu upadacitinib 15 mg și grupurile cu placebo.
Copii şi adolescenţi
Artrită idiopatică juvenilă poliarticulară
În total, 122 de pacienți copii și adolescenți (cu vârsta cuprinsă între 2 ani și < 18 ani) cu artrită idiopatică juvenilă poliarticulară au fost tratați în cadrul unui studiu în regim deschis cu un singur braț, reprezentând 254,6 pacient-ani de expunere, dintre care 113 au fost expuși la upadacitinib timp de cel puțin un an. În general, profilul de siguranță observat la pacienții copii și adolescenți cu artrită idiopatică juvenilă poliarticulară tratați cu upadacitinib a fost în concordanță cu profilul de siguranță cunoscut al upadacitinib.
Dermatită atopică
În total, 541 de adolescenţi cu vârsta cuprinsă între 12 ani şi 17 ani cu dermatită atopică au fost trataţi în cadrul studiilor globale de fază 3 (n=343) și în substudiile suplimentare pentru adolescenți (n=198), dintre care 264 au fost expuși la doza de 15 mg și 265 au fost expuși la doza de 30 mg. Profilul de siguranţă pentru upadacitinib administrat în doză de 15 mg și 30 mg la adolescenţi a fost similar cu cel observat la adulţi. În cazul expunerii pe termen lung, reacția adversă de papilom cutanat a fost raportată la 3,4% și 6,8% dintre pacienții adolescenți cu dermatită atopică din grupurile de tratament cu upadacitinib 15 mg și, respectiv, 30 mg.
Alopecia areata
În total, 117 adolescenți cu vârsta cuprinsă între 12 și 17 ani, cu greutatea de cel puțin 30 kg, cu alopecia areata au fost tratați cu upadacitinib în cadrul studiilor de fază 3 controlate cu placebo, dintre care 62 au fost expuși la doza de 15 mg și 57 au fost expuși la doza de 30 mg. Profilul de siguranţă pentru upadacitinib administrat în doză de 15 mg și 30 mg la adolescenţi a fost similar cu cel observat la adulţi.
Vitiligo
În total, 52 de adolescenți cu vitiligo cu vârsta cuprinsă între 12 și 17 ani, cu greutatea de cel puțin 30 kg, au fost tratați cu upadacitinib 15 mg în cadrul studiilor de fază 3, dintre care 37 au primit upadacitinib 15 mg pe parcursul perioadei controlate cu placebo. Profilul de siguranță al upadacitinib 15 mg observat la pacienți adolescenți cu vitiligo a fost, în general, în concordanță cu profilul de siguranță cunoscut la pacienții adolescenți cu dermatită atopică. Nu au fost identificate date noi privind siguranța. Nu au fost raportate evenimente adverse grave la populația de adolescenți tratată cu upadacitinib în perioada controlată cu placebo.
Raportarea reacţiilor adverse suspectate
Raportarea reacțiilor adverse suspectate după autorizarea medicamentului este importantă. Acest lucru permite monitorizarea continuă a raportului beneficiu/risc al medicamentului. Profesioniştii din domeniul sănătăţii sunt rugaţi să raporteze orice reacţie adversă suspectată prin intermediul sistemului naţional de raportare, astfel cum este menţionat în Anexa V.
4.9 Supradozaj
În studii clinice, upadacitinib a fost administrat până la doze echivalente cu ASC zilnică pentru 60 mg cu eliberare prelungită o dată pe zi. Reacțiile adverse au fost comparabile cu cele observate la administrarea unor doze mai mici şi nu au fost identificate toxicităţi specifice. Aproximativ 90% din cantitatea de upadacitinib prezentă în circulaţia sistemică este eliminată în decurs de 24 de ore de la administrare (în intervalul dozelor evaluate în studiile clinice). În caz de supradozaj, se recomandă ca pacientul să fie monitorizat pentru apariția semnelor şi simptomelor reacţiilor adverse. Pacienţilor care manifestă reacţii adverse, trebuie să li se administreze tratament corespunzător.
5. PROPRIETĂŢI FARMACOLOGICE
5.1 Proprietăţi farmacodinamice
Grupa farmacoterapeutică: imunosupresoare, inhibitori ai kinazelor Janus (JAK), cod ATC: L04AF03
Mecanism de acţiune
Upadacitinib este un inhibitor selectiv şi reversibil al kinazei Janus (JAK). JAK sunt enzime intracelulare care transmit semnalele mediate de citokine sau factori de creştere, semnale implicate într-o gamă largă de procese celulare, inclusiv răspunsurile inflamatorii, hematopoieza şi supravegherea imună. Familia enzimelor JAK include patru membri, JAK1, JAK2, JAK3 şi TYK2, care acţionează în perechi pentru a fosforila şi activa transductori de semnal şi activatori ai transcripţiei (TSAT). Această fosforilare, la rândul său, modulează expresia genelor şi funcţia celulară. JAK1 este important în semnalele citokinelor inflamatorii, în timp ce JAK2 este important în procesul de maturare al globulelor roşii, iar semnalele JAK3 joacă un rol în supravegherea imunității şi a funcţiei limfocitare.
În testele celulare umane, upadacitinib inhibă preferențial semnalizarea de către JAK1 sau JAK1/3 cu selectivitate funcțională asupra receptorilor de citokine care semnalizează prin perechi de JAK2. Dermatita atopică este provocată de citokinele pro-inflamatorii (inclusiv IL-4, IL-13, IL-22, TSLP, IL-31 şi IFN-γ) care transmit semnale pe calea JAK1. Inhibarea JAK1 cu upadacitinib reduce semnalele a numeroşi mediatori care provoacă semnele şi simptomele dermatitei atopice, precum leziunile eczematoase ale pielii şi pruritul. Citokinele pro-inflamatorii care transduc semnalele pe calea JAK1 sunt implicate în patologia alopeciei areata, deși fiziopatologia completă nu este încă înțeleasă. Inhibarea căii JAK1 de către upadacitinib modulează inflamația mediată de JAK, ceea ce permite reluarea creșterii părului la pacienții cu alopecia areata. Citokinele pro-inflamatorii care transduc semnalele pe calea JAK1 sunt implicate în patogeneza vitiligo, deși fiziopatologia completă nu este, încă, înțeleasă pe deplin. Inhibarea căii JAK1 de către upadacitinib blochează semnalele citokinelor și chemokinelor dependente de JAK (de exemplu, IFN-γ, IL-15, IL-7, CXCL9, CXCL10), pentru a reface funcția normală a melanocitelor și, prin urmare, permite stabilizarea bolii și susține repigmentarea. Citokinele pro-inflamatorii (în principal IL-6, IL-7, IL-15 și IFN-γ) transduc semnalele pe calea JAK1 și sunt implicate în patologia bolilor intestinale inflamatorii. Inhibarea JAK1 de către upadacitinib modulează semnalizarea citokinelor dependente de JAK, care stau la baza problemelor inflamatorii și a semnelor și simptomelor de boli intestinale inflamatorii.
Efecte farmacodinamice
Inhibiţia fosforilării TSAT3 induse de IL-6 şi fosforilării TSAT5 induse de IL-7
Administrarea de upadacitinib (formularea cu eliberare imediată) la voluntari sănătoşi a determinat inhibare dependentă de doză şi de concentraţie a fosforilării TSAT3 induse a IL-6 (JAK1/JAK2) şi a fosforilării TSAT5 induse a IL-7 (JAK1/JAK3) în sângele integral. Inhibiţia maximă a fost observată la 1 oră după administrarea dozei și revine la valorile apropiate de cele iniţiale până la sfârşitul intervalului de administrare a dozei.
Limfocite
La pacienții cu poliartrită reumatoidă, tratamentul cu upadacitinib a fost asociat cu o creştere mică, temporară a valorilor medii ale NAL faţă de cele iniţiale până în săptămâna 36, ulterior valorile revenind treptat la sau aproape de nivelurile iniţiale în tratamentul continuu.
Proteina C reactivă cu sensibilitate înaltă (PCRsî)
La pacienții cu poliartrită reumatoidă, tratamentul cu upadacitinib a fost asociat cu scăderi ale nivelurilor medii de PCRsî faţă de cele iniţiale încă din săptămâna 1 de tratament, acestea menţinându-se în tratamentul continuu.
Studiile privind vaccinurile
Influența upadacitinib asupra răspunsului umoral în urma administrării vaccinului recombinant herpes zoster cu glicoproteina E ca adjuvant, a fost evaluată la 93 de pacienți cu poliartrită reumatoidă care urmau tratament stabil cu upadacitinib 15 mg. La momentul inițial, 98% dintre pacienți primeau concomitent metotrexat și 49% dintre pacienți primeau corticosteroizi orali. Obiectivul primar de evaluare a fost procentul de pacienți cu un răspuns umoral satisfăcător definit ca o creștere de ≥ 4 ori a concentrației pre-vaccinare a nivelurilor titrului anti-glicoproteina E în săptămâna 16 (4 săptămâni după vaccinarea cu doza 2). Vaccinarea pacienților tratați cu upadacitinib 15 mg a avut ca rezultat un răspuns umoral satisfăcător la 79/90 [88% (95% IÎ: 81,0, 94,5)] dintre pacienți în săptămâna 16.
Influența upadacitinib asupra răspunsului umoral după administrarea vaccinului pneumococic polizaharidic conjugat inactivat (13-valent, absorbit) a fost evaluată la 111 pacienți cu poliartită reumatoidă ce urmau tratament stabil cu upadacitinib 15 mg (n=87) sau 30 mg (n=24). 97% dintre pacienți (n=108) urmau concomitent tratament cu metotrexat. Obiectivul primar de evaluare a fost procentul de pacienți ce au avut răspuns umoral satisfăcător definit ca o creștere de ≥ 2 ori a titrului de anticorpi de la momentul inițial până la săptămâna 4 pentru cel puțin 6 din 12 antigene pneumococice (1, 3, 4, 5, 6B, 7F, 9V, 14, 18C, 19A, 19F și 23F). Rezultatele din săptămâna 4 au demonstrat un răspuns umoral satisfăcător la 67,5% (IÎ 95%: 57,4; 77,5) și la 56,5% (IÎ 95%: 36,3; 76,8) dintre pacienții tratați cu upadacitinib 15 mg și, respectiv, 30 mg.
Eficacitatea şi siguranţa clinică
Poliartrită reumatoidă
Eficacitatea şi siguranţa upadacitinib administrat în doză de 15 mg o dată pe zi a fost evaluată în cadrul a cinci studii de fază 3 randomizate, dublu-orb, multicentrice, la pacienţi cu poliartrită reumatoidă activă, moderată până la severă, care îndeplineau criteriile de clasificare ACR/EULAR 2010 (vezi tabelul 5). Au fost eligibili pentru participare pacienţii cu vârste de 18 ani și peste. O condiţie necesară la înrolare a fost prezenţa a cel puţin 6 articulaţii dureroase şi a 6 articulaţii inflamate, precum şi dovada inflamaţiei sistemice indicată de creşterea nivelului PCRsî. Patru studii au inclus faze de extensie pe termen lung cu o durată de până la 5 ani, iar un studiu
(SELECT-COMPARE) a inclus o fază de extensie pe termen lung cu o durată de până la 10 ani.
Analiza principală pentru fiecare dintre aceste studii a inclus toţi pacienţii randomizaţi cărora li s-a administrat cel puţin 1 doză de upadacitinib sau placebo, iar metoda imputării non-respondenţilor s-a utilizat pentru obiectivele finale explicite.
Pe parcursul studiilor de fază 3, eficacitatea dozei de 15 mg upadacitinib o dată pe zi a fost, în general, similară cu cea a dozei de 30 mg upadacitinib o dată pe zi.
Tabelul 5 Rezumat al studiilor clinice
| Denumirea studiului | Populaţie de pacienţi (n) | Braţe de tratament | Parametri principali de evaluare a rezultatelor |
|---|---|---|---|
| SELECT-EARLY | Netrataţi anterior cu MTXa (947) |
Monoterapie |
|
| SELECT- MONOTHERAPY | RI-MTXb (648) |
Monoterapie |
|
| SELECT-NEXT | RI- MARMBscc (661) |
Terapie de fond cu MARMBsc |
|
| SELECT- COMPARE | RI-MTXd (1629) |
Tratament de fond cu MTX |
|
| SELECT- BEYOND | RI-MARMBbe (499) |
Tratament de fond cu MARMBsc |
|
Abrevieri: ACR20 (sau 50) = American College of Rheumatology ameliorare cu ≥ 20% (sau ≥ 50%); MARMBb = medicamente antireumatice modificatoare de boală din categoria biologicelor, PCR = proteina C reactivă, DAS28 = scor de activitate a bolii pe baza a 28 de articulaţii, SSTm = scor Sharp Total modificat, MARMBsc = medicamente antireumatice modificatoare de boală sintetice convenţionale, HAQ-ID = Indexul de dizabilitate al chestionarului de evaluare a sănătăţii, SF-36 PCS = Sumarul componentei fizice din Chestionarul de evaluare a sănătăţii (SF-36), Formular Prescurtat (36), CDAI=Index al activității bolii din punct de vedere clinic, FACIT-F = Evaluare funcțională a tratamentului în boli cronice
- scor privind fatigabilitatea, RI = răspuns inadecvat, MTX = metotrexat, n = număr randomizat
- Pacienţii nu au fost trataţi anterior cu MTX sau li s-au administrat cel mult 3 doze de MTX săptămânal b Pacienţi cu răspuns inadecvat la MTX c Pacienţi cu răspuns inadecvat la MARMBsc; pacienţii expuşi anterior la cel mult un MARMBb au fost eligibili (în limita a 20% din numărul total de pacienţi) dacă, fie au avut o expunere limitată (<3 luni), fie au întrerupt tratamentul cu MARMBb din cauza intoleranţei d Pacienţi care au avut răspuns inadecvat la MTX; pacienţii expuşi anterior la cel mult un MARMBb (cu excepţia adalimumab) au fost eligibili (în limita a 20% din numărul total al pacienţilor din studiu) dacă, fie au avut o expunere limitată (<3 luni), fie au întrerupt tratamentul cu MARMBb din cauza intoleranţei e Pacienţi cu răspuns inadecvat sau intoleranţă la cel puţin un MARMBb
Răspunsul clinic
Remisiunea şi activitatea scăzută a bolii
În studii, o proporţie semnificativ mai mare de pacienţi a atins atât un nivel scăzut de activitate a bolii (DAS28-PCR ≤ 3,2) şi remisia clinică (DAS28-PCR < 2,6) în grupul tratat cu 15 mg upadacitinib comparativ cu placebo, MTX sau adalimumab (tabelul 6). În studiul SELECT-COMPARE, comparativ cu adalimumab, au fost obţinute procente semnificativ mai mari ale nivelului scăzut de activitate a bolii în săptămâna 12. În general, ratele de activitate scăzută a bolii şi de remisie clinică au fost consecvente la nivelul populaţiilor de pacienţi, indiferent de utilizarea sau nu a tratamentului cu MTX. La 3 ani, în cadrul studiului SELECT-COMPARE, 297/651 (45,6%) și 111/327 (33,9%) dintre pacienți au rămas cu tratamentul inițial, atribuit prin randomizare, cu upadacitinib în doză de 15 mg sau, respectiv, cu adalimumab, iar în cadrul studiului SELECT-EARLY, 216/317 (68,1%) și 149/315 (47,3%) dintre pacienți au rămas cu tratamentul ințial, atribuit prin randomizare, cu upadacitinib în doză de 15 mg sau, respectiv, cu MTX în monoterapie. La pacienții care au rămas cu tratamentul alocat inițial, nivelul scăzut de activitate a bolii și remisiunea clinică s-au menținut pe durata a 3 ani.
Răspunsul ACR
În toate studiile, mai mulți pacienţi au obţinut răspunsuri ACR20, ACR50 şi ACR70 după 12 săptămâni în grupul tratat cu 15 mg upadacitinib, comparativ cu placebo, MTX sau adalimumab (tabelul 6). Timpul până la instalarea eficacității a fost rapid conform parametrilor de evaluare, cu răspunsuri semnificativ mai mari încă din săptămâna 1 pentru ACR20. Au fost înregistrate rate de răspuns durabil (cu sau fără tratament cu MTX), răspunsurile ACR20/50/70 menţinându-se timp de 3 ani la pacienții care au rămas cu tratamentul alocat inițial.
Tratamentul cu 15 mg upadacitinib, în monoterapie sau concomitent cu MARMBsc, a avut ca rezultat îmbunătăţiri la nivelul componentelor ACR individuale, incluzând evaluarea numărului de articulaţii dureroase și tumefiate, evaluările globale efectuate de pacient şi medic, HAQ-DI, evaluarea durerii şi valorile PCRsî.
Tabelul 6 Răspuns şi remisie
| Studiul | SELECT EARLY Netrataţi anterior cu MTX | SELECT MONO RI-MTX | SELECT NEXT RI- MARMBsc | SELECT COMPARE RI-MTX | SELECT BEYOND RI-MARMBb | ||||||
| MTX | UPA 15mg | MTX | UPA 15mg | PBO | UPA 15mg | PBO | UPA 15mg | ADA 40mg | PBO | UPA 15mg | |
| N | 314 | 317 | 216 | 217 | 221 | 221 | 651 | 651 | 327 | 169 | 164 |
| Săptămâna | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| LDA DAS28-PCR ≤3,2 (% de pacienţi) | |||||||||||
| 12a/14b | 28 | 53g | 19 | 45e | 17 | 48e | 14 | 45e,h | 29 | 14 | 43e |
| 24c/26d | 32 | 60f | 18 | 55g,h | 39 | ||||||
| 48 | 39 | 59g | 50h | 35 | |||||||
| RC DAS28-PCR <2,6 (% de pacienţi) | |||||||||||
| 12a/14b | 14 | 36g | 8 | 28e | 10 | 31e | 6 | 29e,h | 18 | 9 | 29g |
| 24c/26d | 18 | 48e | 9 | 41g,h | 27 | ||||||
| 48 | 29 | 49g | 38i | 28 | |||||||
| ACR20 (% de pacienţi) | |||||||||||
| 12a/14b | 54 | 76g | 41 | 68e | 36 | 64e | 36 | 71e,j | 63 | 28 | 65e |
| 24c/26d | 59 | 79g | 36 | 67g,i | 57 | ||||||
| 48 | 57 | 74g | 65i | 54 | |||||||
| ACR50 (% de pacienţi) | |||||||||||
| 12a/14b | 28 | 52g | 15 | 42g | 15 | 38g | 15 | 45g,h | 29 | 12 | 34g |
| 24c/26d | 33 | 60e | 21 | 54g,h | 42 | ||||||
| 48 | 43 | 63g | 49i | 40 | |||||||
| ACR70 (% de pacienţi) | |||||||||||
| 12a/14b | 14 | 32g | 3 | 23g | 6 | 21g | 5 | 25g,h | 13 | 7 | 12 |
| 24c/26d | 18 | 44g | 10 | 35g,h | 23 | ||||||
| 48 | 29 | 51g | 36h | 23 | |||||||
| CDAI ≤ 10 (% de pacienţi) | |||||||||||
| 12a/14b | 30 | 46g | 25 | 35l | 19 | 40e | 16 | 40e,h | 30 | 14 | 32g |
| 24c/26d | 38 | 56g | 22 | 53g,h | 38 | ||||||
| 48 | 43 | 60g | 47h | 34 | |||||||
Abrevieri: ACR20 (sau 50 sau 70) = îmbunătăţire de ≥20% (sau ≥50% sau ≥70%) conform criteriilor Colegiului American de Reumatologie (ACR); ADA = adalimumab; CDAI = Indexul clinic de activitate a bolii; RC = remisiune clinică; PCR = Proteina C Reactivă, DAS28 = scorul de activitate a bolii pe baza a 28 de articulaţii; RI = răspuns inadecvat; LDA = activitate scăzută a bolii; MTX = metotrexat; PBO = placebo; UPA= upadacitinib
a SELECT-NEXT, SELECT-EARLY, SELECT-COMPARE, SELECT-BEYOND
b SELECT-MONOTHERAPY
c SELECT-EARLY
d SELECT-COMPARE
e valoare p cu control al multiplicității ≤ 0,001 pentru comparaţia dintre upadacitinib și placebo sau comparaţia cu MTX
f valoare p cu control al multiplicității ≤ 0,01 pentru comparaţia dintre upadacitinib și placebo sau comparaţia cu MTX
g valoare p nominală ≤ 0,001 pentru comparaţia dintre upadacitinib și placebo sau comparaţia cu MTX
h valoare p nominală ≤ 0,001 pentru comparaţia dintre upadacitinib și adalimumab
i valoare p nominală ≤ 0,01 pentru comparaţia dintre upadacitinib și adalimumab
j valoare p nominală ≤ 0,05 pentru comparaţia dintre upadacitinib și adalimumab
k valoare p nominală ≤ 0,01 pentru comparaţia dintre upadacitinib și placebo sau MTX
l valoare p nominală <0,05 pentru comparaţia dintre upadacitinib și MTX
Notă: Datele din Săptămâna 48 derivate din analiza Setului Complet de Analize (FAS) în grupul randomizat utilizând metoda Non-Responder Imputation
Răspuns radiologic
Inhibiţia progresiei radiologice a leziunilor articulare a fost evaluată cu ajutorul scorului Sharp Total modificat (SSTm) şi a componentelor acestuia, scorul de eroziune articulară şi scorul de îngustare a spaţiului intraarticular în săptămânile 24/26 şi în săptămâna 48 în studiile SELECT-EARLY şi SELECT-COMPARE.
Tratamentul cu 15 mg upadacitinib a avut ca rezultat o inhibiţie semnificativ mai mare a progresiei leziunilor articulare comparativ cu placebo, atunci când a fost administrat concomitent cu MTX în studiul SELECT-COMPARE și administrat în monoterapie comparativ cu MTX în studiul SELECT-EARLY (tabelul 7). Analiza scorurilor de eroziune şi de îngustare a spaţiului intraarticular au fost în concordanță cu scorurile generale. În ambele studii, procentul pacienţilor fără progresie radiologică (modificare a scorului SSTm ≤ 0) a fost semnificativ mai mare în grupurile tratate cu 15 mg upadacitinib. În cadrul ambelor studii, inhibarea progresiei leziunilor structurale articulare s-a menținut până în săptămâna 96 la pacienții care au rămas cu tratamentul alocat inițial, cu upadacitinib în doză de 15 mg (pe baza rezultatelor disponibile, provenite de la 327 pacienți din studiul SELECT-COMPARE și 238 pacienți din studiul SELECT-EARLY).
Tabelul 7 Modificări radiologice
| Studiul | SELECT EARLY Netrataţi anterior cu MTX | SELECT COMPARE RI-MTX | ||||
| Grupul de tratament | MTX | UPA 15 mg | PBOa | UPA 15 mg | ADA 40 mg | |
| Scor Sharp total modificat, variaţie medie faţă de valorile iniţiale | ||||||
|---|---|---|---|---|---|---|
| Săptămâna 24b/26c | 0,7 | 0,1f | 0,9 | 0,2g | 0,1 | |
| Săptămâna 48 | 1,0 | 0,03e | 1,7 | 0,3e | 0,4 | |
| Procentul pacienţilor fără progresie radiologicăd | ||||||
| Săptămâna 24b/26c | 77,7 | 87,5f | 76,0 | 83,5f | 86,8 | |
| Săptămâna 48 | 74,3 | 89,9e | 74,1 | 86,4e | 87,9 | |
Abrevieri: ADA = adalimumab; RI = răspuns inadecvat; MTX = metotrexat; PBO = placebo; UPA = upadacitinib
a Toate datele pentru placebo în săptămâna 48 au fost derivate prin extrapolare liniară
b SELECT-EARLY
c SELECT-COMPARE
d Absenţa progresiei a fost definită ca modificare a SSTm ≤ 0
e valoare p nominală ≤ 0,001 pentru comparaţia dintre upadacitinib și placebo sau comparaţia cu MTX
f valoare p cu control al multiplicității ≤ 0,01 pentru comparaţia dintre upadacitinib și placebo sau comparaţia cu MTX
g valoare p cu control al multiplicității ≤ 0,001 pentru comparaţia dintre upadacitinib și placebo sau comparaţia cu MTX
Ameliorarea funcţiei fizice şi rezultate corelate cu starea de sănătate
Tratamentul cu 15 mg upadacitinib, în monoterapie sau concomitent cu MARMBsc, a avut ca rezultat ameliorarea semnificativ mai mare a funcţiei fizice în raport cu toţi agenţii comparatori, conform evaluării pe baza HAQ-DI (vezi tabelul 8). Conform rezultatelor disponibile, provenite din cadrul studiilor SELECT-COMPARE și SELECT-EARLY, îmbunătățirea valorilor HAQ-DI s-a menținut timp de 3 ani la pacienții care au rămas cu tratamentul alocat inițial, cu upadacitinib în doză de 15 mg.
Tabelul 8 Modificare medie faţă de valorile iniţiale a scorului HAQ-DIa,b
| Studiul | SELECT EARLY Netrataţi cu MTX | SELECT MONO RI-MTX | SELECT NEXT RI-MARMBsc | SELECT COMPARE RI-MTX | SELECT BEYOND RI-BIO | ||||||
| Grupul de tratament | MTX | UPA 15mg | MTX | UPA 15mg | PBO | UPA 15mg | PBO | UPA 15mg | ADA 40mg | PBO | UPA 15mg |
| N | 313 | 317 | 216 | 216 | 220 | 216 | 648 | 644 | 324 | 165 | 163 |
| Scor iniţial, valoare medie | 1,6 | 1,6 | 1,5 | 1,5 | 1,4 | 1,5 | 1,6 | 1,6 | 1,6 | 1,6 | 1,7 |
| Săptămâna 12c/14d | -0,5 | -0,8h | -0,3 | -0,7g | -0,3 | -0,6g | -0,3 | -0.6g,i | -0,5 | -0,2 | -0,4g |
| Săptămâna 24e/26f | -0,6 | -0,9g | -0,3 | -0.7h,i | -0,6 | ||||||
| Abrevieri: ADA = adalimumab; HAQ-DI = Indexul de dizabilitate al chestionarului de evaluare a sănătăţii; RI = răspuns inadecvat; MTX = metotrexat; PBO = placebo; UPA = upadacitinib a Datele prezentate sunt valori medii b Indexul de dizabilitate al chestionarului de evaluare a sănătăţii (HAQ-DI): 0=cel mai bun, 3=cel mai slab; 20 întrebări; 8 categorii: îmbrăcare şi îngrijire, ridicare, mâncat, mers, igienă personală, întindere, apucarea unor obiecte şi activităţi. c SELECT-EARLY, SELECT-NEXT, SELECT-COMPARE, SELECT-BEYOND d SELECT-MONOTHERAPY e SELECT-EARLY f SELECT-COMPARE g valoare p cu control al multiplicității ≤ 0,001 pentru comparaţia dintre upadacitinib și placebo sau comparaţia cu MTX h valoare p nominală ≤ 0,001 pentru comparaţia dintre upadacitinib și placebo sau comparaţia cu MTX i valoare p nominală ≤ 0,01 pentru comparaţia dintre upadacitinib și adalimumab | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
În studiile SELECT-MONOTHERAPY, SELECT-NEXT și SELECT-COMPARE, tratamentul cu 15 mg upadacitinib a determinat îmbunătăţire semnificativ mai mare a duratei medii a redorii articulațiilor dimineața, comparativ cu placebo sau MTX.
În studiile clinice, pacienţii trataţi cu upadacitinib au raportat îmbunătăţiri semnificative ale calităţii vieţii raportate de către pacienți, evaluată pe baza sumarului componentei fizice din Chestionarul de evaluare a sănătăţii (SF-36), Formular Prescurtat (36) comparativ cu placebo și MTX. În plus, pacienții tratați cu upadacitinib au raportat ameliorări importante ale fatigabilităţii, măsurată pe baza scorului Evaluării funcţionale a tratamentului în boli cronice – scor privind fatigabilitatea (FACIT-F), în comparaţie cu placebo.
Artrită psoriazică
Eficacitatea şi siguranţa upadacitinib administrat în doză de 15 mg o dată pe zi au fost evaluate în cadrul a două studii de fază 3 randomizate, în regim dublu-orb, multicentrice, controlate cu placebo, la pacienţi cu vârsta de 18 ani sau peste, cu artrită psoriazică activă moderată până la severă. Toţi pacienţii au avut artrită psoriazică activă timp de cel puţin 6 luni pe baza criteriilor de clasificare pentru artrita psoriazică (CASPAR), cel puţin 3 articulaţii sensibile şi cel puţin 3 articulaţii umflate şi psoriazis în plăci activ sau antecedente de psoriazis în plăci. Pentru ambele studii, obiectivul primar de evaluare a fost procentul de pacienţi care au obţinut un răspuns ACR20 în săptămâna 12.
SELECT-PsA 1 a fost un studiu de 24 de săptămâni care a inclus 1705 pacienţi cu un răspuns inadecvat sau intoleranţă la cel puţin un MARMB non-biologic. La momentul iniţial, 1393 (82%) dintre pacienţi erau trataţi cu cel puţin un MARMB non-biologic concomitent; 1084 (64%) dintre pacienţi au primit doar MTX concomitent; iar 311 (18%) dintre pacienţi au primit tratament în monoterapie. Pacienţii au primit upadacitinib administrat în doză de 15 mg sau de 30 mg o dată pe zi, adalimumab sau placebo. În săptămâna 24, toţi pacienţii randomizaţi să primească placebo au trecut la upadacitinib administrat în doză de 15 mg sau 30 mg o dată pe zi în regim orb. Studiul
SELECT-PsA 1 a inclus o fază de extensie pe termen lung de până la 5 ani.
SELECT-PsA 2 a fost un studiu de 24 de săptămâni care a inclus 642 de pacienţi cu un răspuns inadecvat sau intoleranţă la cel puţin un MARMB biologic. La momentul iniţial, 296 (46%) dintre pacienţi erau trataţi cu cel puţin un MARMB non-biologic concomitent; 222 (35%) dintre pacienţi au primit doar MTX concomitent; iar 345 (54%) dintre pacienţi au primit tratament în monoterapie. Pacienţii au primit upadacitinib administrat în doză de 15 mg sau 30 mg o dată pe zi sau placebo. În săptămâna 24, toţi pacienţii randomizaţi să primească placebo au trecut la upadacitinib administrat în doză de 15 mg sau 30 mg o dată pe zi în regim orb. Studiul SELECT-PsA 2 a inclus o fază de extensie pe termen lung de până la 3 ani.
Răspunsul clinic
În ambele studii, un procent semnificativ mai mare din punct de vedere statistic de pacienţi trataţi cu upadacitinib 15 mg au obţinut un răspuns ACR20 comparativ cu placebo în săptămâna 12 (tabelul 9). Timpul până la instalarea eficacității a fost rapid conform parametrilor de evaluare, cu răspunsuri semnificativ mai mari încă din săptămâna 2 pentru ACR20.
Tratamentul cu upadacitinib 15 mg a avut ca rezultat îmbunătățiri la nivelul componentelor ACR individuale, incluzând numărul de articulaţii sensibile/dureroase şi tumefiate, evaluările globale efectuate de pacient şi medic, HAQ-DI, evaluarea durerii şi valorile PCRsî comparativ cu placebo.
În cadrul studiului SELECT-PsA 1, upadacitinib 15 mg a obţinut un răspuns de non-inferioritate comparativ cu adalimumab la procentul de pacienţi care au obţinut un răspuns ACR20 în săptămâna 12; cu toate acestea, superioritatea faţă de adalimumab nu a putut fi demonstrată.
În ambele studii, au fost observate răspunsuri consecvente în monoterapie sau în asociere cu metotrexat pentru obiectivele de evaluare primare şi secundare cheie.
Eficacitatea upadacitinib 15 mg a fost demonstrată indiferent de subgrupurile evaluate, inclusiv IMC iniţial, PCRsî iniţial şi numărul de MARMB non-biologice anterioare (≤ 1 sau > 1).
Tabelul 9 Răspunsul clinic în studiile SELECT-PsA 1 şi SELECT-PsA 2
| Studiul | SELECT-PsA 1 RI-MARMB non-biologic | SELECT-PsA 2 RI-MARMBb | |||
| Grupul de tratament | PBO | UPA 15 mg | ADA 40 mg | PBO | UPA 15 mg |
| N | 423 | 429 | 429 | 212 | 211 |
| ACR20, % de pacienţi (IÎ 95%) | |||||
|---|---|---|---|---|---|
| Săptămâna 12 | 36 (32, 41) | 71 (66, 75)f | 65 (61, 70) | 24 (18, 30) | 57(50, 64) |
| Diferenţă faţă de placebo (IÎ 95%) | 35 (28, 41)d,e | - | 33 (24, 42)d,e | ||
| Săptămâna 24 | 45 (40, 50) | 73 (69, 78) | 67 (63, 72) | 20 (15, 26) | 59(53, 66) |
| Săptămâna 56 | 74 (70, 79) | 69 (64, 73) | 60 (53, 66) | ||
| ACR50, % de pacienţi (IÎ 95%) | |||||
| Săptămâna 12 | 13 (10, 17) | 38 (33, 42) | 38 (33, 42) | 5 (2, 8) | 32(26, 38) |
| Săptămâna 24 | 19 (15, 23) | 52 (48, 57) | 44 (40, 49) | 9 (6, 13) | 38(32, 45) |
| Săptămâna 56 | 60 (55, 64) | 51 (47, 56) | 41 (34, 47) | ||
| ACR70, % de pacienţi (IÎ 95%) | |||||
| Săptămâna 12 | 2 (1, 4) | 16(12, 19) | 14 (11, 17) | 1 (0, 1) | 9(5, 12) |
| Săptămâna 24 | 5 (3, 7) | 29(24, 33) | 23 (19, 27) | 1 (0, 2) | 19(14, 25) |
| Săptămâna 56 | 41 (36, 45) | 31 (27, 36) | 24 (18, 30) | ||
| AMB, % de pacienţi (IÎ 95%) | |||||
| Săptămâna 12 | 6 (4, 9) | 25(21, 29) | 25 (21, 29) | 4 (2, 7) | 17(12, 22) |
| Săptămâna 24 | 12 (9, 15) | 37(32, 41)e | 33 (29, 38) | 3 (1, 5) | 25(19, 31)e |
| Săptămâna 56 | 45 (40, 50) | 40 (35, 44) | 29 (23, 36) | ||
| Rezolvarea entezitei (LEI = 0), % de pacienţi (IÎ 95%)a | |||||
| Săptămâna 12 | 33 (27, 39) | 47 (42, 53) | 47 (41, 53) | 20 (14, 27) | 39(31, 47) |
| Săptămâna 24 | 32 (27, 39) | 54(48, 60)e | 47 (42, 53) | 15 (9, 21) | 43 (34, 51) |
| Săptămâna 56 | 59 (53, 65) | 54 (48, 60) | 43 (34, 51) | ||
| Rezolvarea dactilitei (LDI = 0), % de pacienţi (IÎ 95%)b | |||||
| Săptămâna 12 | 42 (33, 51) | 74(66, 81) | 72 (64, 80) | 36 (24, 48) | 64(51, 76) |
| Săptămâna 24 | 40 (31, 48) | 77(69, 84) | 74 (66, 82) | 28 (17, 39) | 58 (45, 71) |
| Săptămâna 56 | 75 (68, 82) | 74 (66, 82) | 51 (38, 64) | ||
| PASI75, % de pacienţi (IÎ 95%)c | |||||
| Săptămâna 16 | 21 (16, 27) | 63(56, 69)e | 53 (46, 60) | 16 (10, 22) | 52(44, 61)e |
| Săptămâna 24 | 27 (21, 33) | 64(58, 70) | 59 (52, 65) | 19 (12, 26) | 54(45, 62) |
| Săptămâna 56 | 65 (59, 72) | 61 (55, 68) | 52 (44, 61) | ||
| PASI90, % de pacienţi (IÎ 95%)c | |||||
| Săptămâna 16 | 12 (8, 17) | 38(32, 45) | 39 (32, 45) | 8 (4, 13) | 35(26, 43) |
| Săptămâna 24 | 17 (12, 22) | 42(35, 48) | 45 (38, 52) | 7 (3, 11) | 36(28, 44) |
| Săptămâna 56 | 49 (42, 56) | 47 (40, 54) | 41 (32, 49) | ||
Abrevieri: ACR20 (sau 50 sau 70) = îmbunătăţire de ≥ 20% (sau ≥ 50% sau ≥ 70%) conform criteriilor Colegiului American de Reumatologie (ACR), ADA = adalimumab; MARMBb = medicament antireumatic modificator de boală biologic; RI = răspuns inadecvat; AMB = activitate minimă a bolii; PASI75 (sau 90) = îmbunătăţire ≥ 75% (sau ≥ 90%) a Indicelui de severitate şi extindere a psoriazisului; PBO = placebo; UPA = upadacitinib Pacienţii care au întrerupt tratamentul randomizat sau cărora le-au lipsit date în săptămâna de evaluare au fost imputaţi ca non-respondenţi în analize. Pentru AMB, rezolvarea entezitei şi rezolvarea dactilitei în săptămâna 24/56, subiecţii salvaţi în săptămâna 16 au fost imputaţi ca non-respondenţi în analize. a La pacienţii cu entezită la momentul iniţial (n = 241, 270 şi, respectiv, 265 pentru SELECT-PsA 1 şi n = 144 şi, respectiv, 133 pentru SELECT-PsA 2) | |||||
b La pacienţii cu dactilită la momentul iniţial (n = 126, 136 şi, respectiv, 127 pentru SELECT-PsA 1 şi n = 64 şi, respectiv, 55 pentru SELECT-PsA 2)
c La pacienţii cu psoriazis BSA ≥ 3% la momentul iniţial (n = 211, 214 şi, respectiv, 211 pentru SELECT-PsA 1 şi n = 131 şi, respectiv, 130 pentru SELECT-PsA 2)
d obiectivul primar de evaluare
e valoare p cu control al multiplicității ≤ 0,001 pentru comparaţia dintre upadacitinib și placebo
f valoare p cu control al multiplicității ≤ 0,001 pentru comparaţia dintre upadacitinib și adalimumab (test de non-inferioritate)
Răspuns radiologic
În cadrul studiului SELECT-PsA 1, inhibarea progresiei leziunilor structurale a fost evaluată radiografic şi exprimată ca o schimbare faţă de valoarea iniţială în scorul Sharp Total modificat (SSTm) şi componentele sale, scorul de eroziune şi scorul de îngustare a spaţiului intraarticular, în săptămâna 24.
Tratamentul cu upadacitinib 15 mg a dus la o inhibare semnificativ mai mare din punct de vedere statistic a progresiei leziunilor articulare structurale comparativ cu placebo în săptămâna 24 (tabelul 10). Scorurile de eroziune şi de îngustare a spaţiului intraarticular au fost în concordanţă cu scorurile generale. Procentul de pacienţi fără progresie radiologică (modificare a scorului SSTm ≤ 0,5) a fost mai mare cu upadacitinib 15 mg în comparaţie cu placebo în săptămâna 24.
Tabelul 10 Modificări radiografice în SELECT-PsA 1
| Grupul de tratament | PBO | UPA 15 mg | ADA 40 mg |
|---|---|---|---|
| Scor Sharp total modificat, variaţie medie faţă de valorile iniţiale (IÎ 95%) | |||
| Săptămâna 24 | 0,25 (0,13, 0,36) | -0,04 (-0,16, 0,07)c | 0,01 (-0,11, 0,13) |
| Săptămâna 56a | 0,44 (0,29, 0,59) | -0,05 (-0,20, 0,09) | -0,06 (-0,20, 0,09) |
| Procentul de pacienţi fără progresie radiologicăb, % (IÎ 95%) | |||
| Săptămâna 24 | 92 (89, 95) | 96 (94, 98) | 95 (93, 97) |
| Săptămâna 56a | 89 (86, 92) | 97 (96, 99) | 94 (92, 97) |
| Abrevieri: ADA = adalimumab; PBO = placebo; UPA = upadacitinib a Toate datele pentru placebo în săptămâna 56 au fost derivate prin extrapolare liniară b Absenţa progresiei a fost definită ca modificare a SSTm ≤ 0,5 c valoare p cu control al multiplicității ≤ 0,001 pentru comparaţia dintre upadacitinib și placebo | |||
Răspunsul legat de funcţia fizică şi rezultate corelate cu starea de sănătate
În cadrul studiului SELECT-PsA 1, pacienţii trataţi cu upadacitinib 15 mg au prezentat o ameliorare semnificativă din punct de vedere statistic faţă de valoarea iniţială a funcţiei fizice, astfel cum a fost evaluată prin HAQ-DI în săptămâna 12 (-0,42 [IÎ 95%: -0,47, -0,37]) comparativ cu placebo (-0,14 [IÎ 95%: -0,18, -0,09]); ameliorarea la pacienţii trataţi cu adalimumab a fost de -0,34 (IÎ 95%: -0,38, -0,29). În cadrul studiului SELECT-PsA 2, pacienţii trataţi cu upadacitinib 15 mg au prezentat o ameliorare semnificativă din punct de vedere statistic faţă de valoarea iniţială astfel cum a fost evaluată prin HAQ-DI în săptămâna 12 (-0,30 [IÎ 95%: -0,37, -0,24]) comparativ cu placebo (-0,10 [IÎ 95%: -0,16, -0,03]). Ameliorarea funcţiei fizice s-a menţinut până în săptămâna 56 în ambele studii.
Calitatea vieţii legată de sănătate a fost evaluată prin SF-36v2. În cadrul ambelor studii, pacienţii cărora li s-a administrat upadacitinib 15 mg au prezentat o îmbunătățire semnificativ mai mare din punct de vedere statistic faţă de valoarea iniţială a scorului Rezumatului componentelor fizice comparativ cu placebo în săptămâna 12. Ameliorările faţă de valoarea iniţială s-au menţinut până în săptămâna 56 în ambele studii.
Pacienţii cărora li s-a administrat upadacitinib 15 mg au prezentat o ameliorare semnificativă a fatigabilității față de momentul inițial din punct de vedere statistic, măsurată prin scorul FACIT-F, în săptămâna 12, comparativ cu placebo în ambele studii. Ameliorările faţă de valoarea iniţială s-au menţinut până în săptămâna 56 în ambele studii.
La momentul iniţial, spondilita psoriazică a fost raportată la 31% şi 34% dintre pacienţii din SELECT-PsA 1 şi, respectiv, din SELECT-PsA 2. Pacienţii cu spondilită psoriazică trataţi cu upadacitinib 15 mg au prezentat ameliorări faţă de valoarea iniţială a scorurilor BASDAI (Indicele de activitate al bolii în spondilita anchilozantă Bath) comparativ cu placebo în săptămâna 24. Ameliorările faţă de valoarea iniţială s-au menţinut până în săptămâna 56 în ambele studii.
Spondiloartrită axială
Spondiloartrită axială fără dovadă radiografică
Eficacitatea și siguranța upadacitinib administrat în doză de 15 mg o dată pe zi au fost evaluate într-un studiu randomizat, dublu-orb, multicentric, controlat cu placebo, la pacienți cu vârsta de 18 ani sau mai mult, cu spondiloartrită axială activă, fără dovadă radiografică. Studiul SELECT-AXIS 2 (SpA ax nr) a fost un studiu cu durata de 52 de săptămâni, controlat cu placebo, efectuat la 314 pacienți cu spondiloartrită axială activă, fără dovadă radiografică, cu un răspuns inadecvat la cel puțin două medicamente AINS sau cu intoleranță sau contraindicații la medicamentele AINS. Pacienții trebuiau să fi avut semne obiective de inflamație, evidențiate prin valori crescute ale proteinei C reactive (PCR) (definite ca > limita superioară a valorilor normale) și/sau sacroileită detectată cu ajutorul imagisticii prin rezonanță magnetică (IRM), și fără o dovadă radiologică caracteristică deteriorării structurale a articulațiilor sacroiliace. Pacienții aveau boală activă, așa cum este definită printr-o valoare ≥ 4 a Indicelui Bath pentru activitatea bolii în spondilita anchilozantă (Bath Ankylosing Spondylitis Disease Activity Index BASDAI) și printr-o valoare ≥ 4 la scorul total al evaluării de către pacient a durerii de spate, pe baza unei scale numerice de evaluare (NRS) de la 0 la 10, în cadrul vizitelor de selecție și de la momentul inițial. La momentul inițial, pacienții aveau simptome de spondiloartrită axială, fără dovadă radiografică, în medie, timp de 9,1 ani, iar 29,1% dintre pacienți erau tratați concomitent cu MARMBsc. 32,9% dintre pacienți aveau un răspuns inadecvat sau prezentau intoleranță la terapia cu MARMBb. Pacienților li s-a administrat upadacitinib în doză de 15 mg o dată pe zi sau placebo. În săptămâna 52, toți pacienții randomizați să li se administreze placebo au fost trecuți la upadacitinib administrat în doză de 15 mg o dată pe zi. Obiectivul primar de evaluare a fost procentul de pacienți care au obținut un răspuns conform evaluării Assessment of SpondyloArthritis international Society 40 (ASAS40) în săptămâna 14. Studiul a inclus o fază de extensie pe termen lung, timp de până la 2 ani. Dintre pacienții care au fost randomizați inițial la upadacitinib, 75% (117/156) în SELECT-AXIS 2 (SpA ax nr) au continuat tratamentul timp de 2 ani.
Răspunsul clinic
În cadrul SELECT-AXIS 2 (SpAax nr), un procent semnificativ mai mare de pacienți tratați cu upadacitinib 15 mg a obținut un răspuns ASAS40, comparativ cu placebo, în săptămâna 14 (tabelul 11).
O diferență numerică între grupurile de tratament a fost observată în toate momentele de evaluare, începând cu săptămâna 2 și până în săptămâna 14.
Tratamentul cu upadacitinib în doză de 15 mg a determinat îmbunătățiri ale componentelor ASAS individuale (evaluarea globală de către pacient a activității bolii, evaluarea durerii totale de spate, inflamația și funcționalitatea) și ale altor indicatori ai activității bolii, inclusiv PCRsî, comparativ cu placebo, în săptămâna 14.
Eficacitatea upadacitinib în doză de 15 mg a fost demonstrată la nivel de subgrupuri, inclusiv sexul, IMC inițial, durata simptomelor de spondiloartrită axială fără dovadă radiografică, PCRsî inițial, sacroileita la IRM și utilizarea anterioară de MARMBb.
Tabelul 11: Răspunsul clinic în SELECT-AXIS 2 (SpAax nr)
| Grupul de tratament | PBO | UPA 15 mg |
|---|---|---|
| N | 157 | 156 |
| ASAS40, % de pacienți (IÎ 95%)a | ||
| Săptămâna 14 | 22,5 (16,0, 29,1) | 44,9 (37,1, 52,7) |
| Diferența față de placebo (IÎ 95%) | 22,2 (12,1, 32,3)b | |
| Săptămâna 52 | 42,7 (34,9, 50,4) | 62,8 (55,2, 70,4)d |
| ASAS20, % de pacienți (IÎ 95%)a | ||
| Săptămâna 14 | 43,8 (36,0, 51,5) | 66,7 (59,3, 74,1)b |
| Remisie parţială ASAS, % de pacienți (IÎ 95%) | ||
| Săptămâna 14 | 7,6 (3,5, 11,8) | 18,6 (12,5, 24,7)c |
| BASDAI 50, % de pacienți (IÎ 95%) | ||
| Săptămâna 14 | 22,1 (15,5, 28,6) | 42,3 (34,6, 50,1)b |
| Modificarea față de valoarea inițială a ASDAS-CRP (IÎ 95%) | ||
| Săptămâna 14 | -0,71 (-0,85, -0,56) | -1,36 (-1,50, -1,21)b |
| Boală inactivă ASDAS, % de pacienți (IÎ 95%) | ||
| Săptămâna 14 | 5,2 (1,7, 8,7) | 14,1 (8,6, 19,6)c |
| Activitate scăzută a bolii ASDAS, % de pacienți (IÎ 95%) | ||
| Săptămâna 14 | 18,3 (12,2, 24,4) | 42,3 (34,6, 50,1)b |
Abrevieri: ASAS20 (sau ASAS40) = îmbunătățire ≥ 20% (sau ≥ 40%) conform criteriilor Societății Internaționale pentru Evaluarea Spondiloartritei; ASDAS-CRP = scorul activității bolii în spondilita anchilozantă - proteina C reactivă; BASDAI = Indicele Bath pentru activitatea bolii în spondilita anchilozantă (Bath Ankylosing Spondylitis Disease Activity Index); PBO = placebo; UPA= upadacitinib a Un răspuns ASAS20 (ASAS40) este definit ca o îmbunătățire ≥ 20% (≥ 40%) și o îmbunătățire absolută față de valoarea inițială ≥ 1 (≥ 2) unitate(unități) (interval cuprins între 0 și 10) în ≥ 3 din 4 domenii (evaluarea globală de către pacient, durerea de spate totală, funcționalitate și inflamație) și nicio agravare în domeniul potențial rămas (definită ca o agravare ≥ 20% și ≥ 1 unitate pentru ASAS20 sau definită ca o agravare > 0 unități pentru ASAS40). b valoare p cu control al multiplicității ≤ 0,001 pentru comparația dintre upadacitinib și placebo c valoare p cu control al multiplicității ≤ 0,01 pentru comparația dintre upadacitinib și placebo d Valoarea p nominală ≤0.001 pentru comparația dintre upadacitinib și placebo, conform secvenței de testare controlate prin multiplicitate prespecificată Pentru obiectivele binare de evaluare, rezultatele se bazează pe analiza imputării non-respondenților în conjuncție cu imputarea multiplă. Pentru obiectivele continue de evaluare, rezultatele se bazează pe modificarea medie prin metoda celor mai mici pătrate față de valoarea inițială, utilizând analiza determinărilor repetate prin modele de efecte mixte. | ||
Eficacitatea s-a menținut pe parcursul a 2 ani, conform evaluării pe baza obiectivelor de evaluare prezentate în tabelul 11.
Ameliorarea funcției fizice și ale rezultatelor corelate cu starea de sănătate
Pacienții tratați cu upadacitinib administrat în doză de 15 mg au prezentat o ameliorare semnificativă a funcției fizice față de valoarea inițială, comparativ cu placebo, conform evaluării pe baza BASFI la săptămâna 14.
Pacienții tratați cu upadacitinib administrat în doză de 15 mg au prezentat ameliorări semnificative ale durerii totale de spate și ale durerii de spate nocturne, comparativ cu placebo, la săptămâna 14.
Pacienții tratați cu upadacitinib administrat în doză de 15 mg au prezentat ameliorări semnificative ale calității vieții legată de starea de sănătate și ale stării generale de sănătate, conform determinărilor efectuate cu ajutorul ASQoL și, respectiv, al indicelui privind sănătatea ASAS, comparativ cu placebo, la săptămâna 14.
Ameliorările BASFI, ale durerii totale și nocturne de spate, ASQoL și indicelui privind sănătatea ASAS s-au menținut pe parcursul a 2 ani.
Măsurarea obiectivă a inflamației
Semnele de inflamație au fost evaluate prin intermediul IRM și exprimate ca o modificare față de momentul inițial a scorului Consorțiului Canadian de Cercetare a Spondiloartritei (SPARCC) pentru articulațiile sacroiliace. La săptămâna 14, s-a observat o ameliorare semnificativă a semnelor inflamatorii de la nivelul articulațiilor sacroiliace la pacienții tratați cu upadacitinib 15 mg, comparativ cu placebo. Ameliorarea inflamației, conform evaluării prin IRM, s-a menținut timp de 2 ani.
Spondilită anchilozantă (SA, spondioartrită axială cu dovadă radiografică)
Eficacitatea şi siguranța upadacitinib administrat în doză de 15 mg o dată pe zi au fost evaluate în două studii randomizate, dublu-orb, multicentrice, controlate cu placebo, la pacienţi cu vârsta de 18 ani sau mai mult cu spondilită anchilozantă activă pe baza Indicelui de activitate al bolii în spondilita anchilozantă Bath (BASDAI) ≥ 4 şi evaluarea de către pacient a scorului total al durerii de spate ≥ 4. Ambele studii au inclus o fază de extensie pe termen lung, de până la 2 ani.
SELECT-AXIS 1 a fost un studiu de 14 săptămâni, controlat cu placebo, care a inclus 187 de pacienţi cu spondilită anchilozantă, cu un răspuns inadecvat la cel puţin două medicamente AINS sau intoleranţă sau contraindicaţii pentru AINS şi care nu au avut o expunere anterioară la MARMB biologice. La momentul iniţial, pacienţii prezentau simptome de spondilită anchilozantă de 14,4 ani în medie şi aproximativ 16% dintre pacienţi erau trataţi concomitent cu MARMBsc. Pacienţii au primit upadacitinib 15 mg o dată pe zi sau placebo. În săptămâna 14, toţi pacienţii randomizaţi să primească placebo au trecut la upadacitinib administrat în doză de 15 mg o dată pe zi. Obiectivul primar de evaluare a fost procentul de pacienţi care au obţinut un răspuns în ceea ce priveşte Criteriile de Clasificare ale Societăţii Internaţionale pentru Evaluarea Spondiloartritei 40 (ASAS40) în săptămâna 14.
SELECT-AXIS 2 (AS) a fost un studiu cu durata de 14 săptămâni, controlat cu placebo, care a inclus 420 de pacienți cu spondilită anchilozantă, cu expunere anterioară la MARMBb (77,4% au prezentat lipsa eficacității fie la un inhibitor al TNF, fie la un inhibitor de interleukină 17 (iIL-17); 30,2% au avut intoleranță; 12,9% au avut expunere anterioară, dar nu și lipsa eficacității la două MARMBb). La momentul inițial, pacienții prezentau simptome de spondilită anchilozantă de 12,8 ani, în medie, și aproximativ 31% dintre pacienți erau tratați concomitent cu MARMBsc. Pacienților li s-a administrat upadacitinib în doză de 15 mg o dată pe zi sau placebo. În săptămâna 14, toți pacienții randomizați pentru a li se administra placebo au fost trecuți la upadacitinib administrat în doză de 15 mg o dată pe zi. Obiectivul primar de evaluare a fost procentul de pacienți care au obținut un răspuns conform evaluării Assessment of SpondyloArthritis international Society 40 (ASAS40) în săptămâna 14.
Dintre pacienții care au fost randomizați inițial la upadacitinib, 72% (67/93) în SELECT-AXIS 1 și 77% (163/211) în SELECT-AXIS 2 (AS) au continuat tratamentul timp de 2 ani.
Răspunsul clinic
În ambele studii, un procent semnificativ mai mare din punct de vedere statistic de pacienţi trataţi cu upadacitinib 15 mg a obţinut un răspuns ASAS40 comparativ cu placebo în săptămâna 14 (tabelul 12).
O diferenţă numerică între grupurile de tratament a fost observată începând cu săptămâna 2 în studiul SELECT-AXIS 1 și cu săptămâna 4 în studiul SELECT-AXIS 2 (AS) pentru ASAS40.
Tratamentul cu upadacitinib 15 mg a dus la îmbunătăţiri ale componentelor ASAS individuale (evaluarea globală de către pacient a activităţii bolii, evaluarea durerii totale de spate, inflamaţie şi funcţie) şi alţi indicatori ai activităţii bolii, inclusiv PCRsî, în săptămâna 14 comparativ cu placebo.
Eficacitatea upadacitinib 15 mg a fost demonstrată, indiferent de subgrupurile evaluate, incluzând sexul, IMC iniţial, durata simptomelor SA, PCRsî iniţial și utilizarea anterioară de MARMBb.
Tabelul 12 Răspunsul clinic
| Studiu | SELECT-AXIS 1 Netratați anterior cu MARMBb | SELECT-AXIS 2 (AS) RI-MARMBb | ||
| Grupul de tratament | PBO | UPA 15 mg | PBO | UPA 15 mg |
| N | 94 | 93 | 209 | 211 |
| ASAS40, % de pacienţi (IÎ 95%)a,b | ||||
|---|---|---|---|---|
| Săptămâna 14 | 25,5 (16,7, 34,3) | 51,6 (41,5, 61,8) | 18,2 (13,0, 23,4) | 44,5 (37,8, 51,3) |
| Diferenţa faţă de placebo (ÎI 95%) | 26,1 (12,6, 39,5)c | 26,4 (17,9, 34,9)c | ||
| ASAS20, % de pacienţi (IÎ 95%)a | ||||
| Săptămâna 14 | 40,4 (30,5, 50,3) | 64,5 (54,8, 74,2)e | 38,3 (31,7, 44,9) | 65,4 (59,0, 71,8)c |
| Remisie parţială ASAS, % de pacienţi (IÎ 95%) | ||||
| Săptămâna 14 | 1,1 (0,0, 3,1) | 19,4 (11,3, 27,4)c | 4,3 (1,6, 7,1) | 17,5 (12,4, 22,7)c |
| BASDAI 50, % de pacienţi (IÎ 95%) | ||||
| Săptămâna 14 | 23,4 (14,8, 32,0) | 45,2 (35,0, 55,3)d | 16,7 (11,7, 21,8) | 43,1 (36,4, 49,8)c |
| Modificarea faţă de valoarea iniţială a ASDAS-CRP (IÎ 95%) | ||||
| Săptămâna 14 | -0,54 (-0,71, - 0,37) | -1,45 (-1,62, -1,28)c | -0,49 (-0,62, -0,37) | -1,52 (-1,64, -1,39)c |
| Boală inactivă ASDAS, % de pacienţi (IÎ 95%) | ||||
| Săptămâna 14 | 0 | 16,1 (8,7, 23,6)e | 1,9 (0,1, 3,8) | 12,8 (8,3, 17,3)c |
| Activitate scăzută a bolii ASDAS, % de pacienţi (IÎ 95%) | ||||
| Săptămâna 14 | 10,6 (4,4, 16,9) | 49,5 (39,3, 59,6)f | 10,1 (6,0, 14,2) | 44,1 (37,4, 50,8)c |
| Îmbunătăţire majoră ASDAS, % de pacienţi (IÎ 95%) | ||||
| Săptămâna 14 | 5,3 (0,8, 9,9) | 32,3 (22,8, 41,8)e | 4,8 (1,9, 7,7) | 30,3 (24,1, 36,5)e |
| a Un răspuns ASAS20 (ASAS40) este definit ca o îmbunătăţire ≥ 20% (≥ 40%) şi o îmbunătăţire absolută faţă de valoarea iniţială ≥ 1 (≥ 2) unitate (unităţi) (interval cuprins între 0 şi 10) în ≥ 3 din 4 domenii (evaluarea globală de către pacient, durerea de spate totală, funcţie şi inflamaţie) şi nicio agravare în domeniul potenţial rămas (definită ca o agravare ≥ 20% şi ≥ 1 unitate pentru ASAS20 sau definită ca o agravare > 0 unităţi pentru ASAS40). b obiectiv primar de evaluare c valoare p cu control al multiplicității ≤ 0,001 pentru comparaţia dintre upadacitinib și placebo d valoare p cu control al multiplicității ≤ 0,01 pentru comparaţia dintre upadacitinib și placebo e comparaţie fără control al multiplicității f analiză post-hoc pentru SELECT-AXIS 1, fără control al multiplicității Pentru obiectivele de evaluare binare, rezultatele din săptămâna 14 se bazează pe analiza imputării non-respondenţilor (SELECT-AXIS 1) și pe analiza imputării non-respondenților în conjuncție cu imputarea multiplă (SELECT-AXIS 2 [AS]). Pentru obiectivele de evaluare continue, rezultatele din săptămâna 14 se bazează pe modificarea medie prin metoda celor mai mici pătrate faţă de valoarea iniţială, utilizând modele mixte pentru analiza determinărilor repetate. | ||||
În ambele studii, eficacitatea s-a menținut pe parcursul a 2 ani, conform evaluării pe baza obiectivelor de evaluare prezentate în tabelul 12.
Răspunsul legat de funcţia fizică și rezultate corelate cu starea de sănătate
În ambele studii, pacienţii trataţi cu upadacitinib administrat în doză de 15 mg au prezentat o ameliorare semnificativă a funcţiei fizice faţă de valoarea iniţială, comparativ cu placebo, conform evaluării pe baza Indicelui Bath al funcționalității în spondilita anchilozantă (BASFI) la săptămâna 14. Ameliorarea BASFI s-a menținut pe parcursul a 2 ani.
În studiul SELECT-AXIS 2 (AS), pacienții tratați cu upadacitinib administrat în doză de 15 mg au prezentat ameliorări semnificative ale durerii totale de spate și ale durerii de spate nocturne, comparativ cu placebo, la săptămâna 14. Ameliorările durerii totale de spate și ale durerii de spate nocturne s-au menținut pe parcursul a 2 ani.
În studiul SELECT-AXIS 2 (AS), pacienții tratați cu upadacitinib administrat în doză de 15 mg au prezentat ameliorări semnificative ale calității vieții legată de starea de sănătate și ale stării generale de sănătate, conform determinărilor efectuate cu ajutorul ASQoL și, respectiv, al Indicelui privind sănătatea ASAS, comparativ cu placebo, la săptămâna 14. Ameliorările ASQoL și indicelui privind sănătatea ASAS s-au menținut pe parcursul a 2 ani.
Entezita
În studiul SELECT-AXIS 2 (AS), pacienții cu entezită preexistentă (n=310) tratați cu upadacitinib administrat în doză de 15 mg au prezentat o ameliorare semnificativă a entezitei comparativ cu placebo, conform măsurătorii bazate pe modificarea față de momentul inițial a scorului Maastricht privind entezita în spondilita anchilozantă (MASES) la săptămâna 14. Ameliorarea entezitei s-a menținut pe parcursul a 2 ani.
Mobilitatea coloanei vertebrale
În studiul SELECT-AXIS 2 (AS), pacienții tratați cu upadacitinib administrat în doză de 15 mg au prezentat o ameliorare semnificativă a mobilității coloanei vertebrale comparativ cu placebo, conform măsurătorii bazate pe modificarea față de momentul inițial a indicelui metrologic Bath pentru spondilita anchilozantă (BASMI) la săptămâna 14. Ameliorarea BASMI s-a menținut pe parcursul a 2 ani.
Măsurarea obiectivă a inflamaţiei
Semnele de inflamaţie au fost evaluate prin efectuarea IRM şi exprimate ca o modificare faţă de valoarea iniţială în scorul SPARCC pentru coloana vertebrală. În ambele studii, la săptămâna 14, s-a observat o ameliorare semnificativă a semnelor inflamatorii la nivelul coloanei vertebrale la pacienţii trataţi cu upadacitinib 15 mg, comparativ cu placebo. Ameliorarea inflamației, conform evaluării prin IRM, s-a menținut timp de 2 ani.
Arterita cu celule gigante
Eficacitatea și siguranța upadacitinib administrat în doză de 15 mg o dată pe zi au fost evaluate în cadrul SELECT-GCA, un studiu de fază 3 randomizat, dublu-orb, multicentric, controlat cu placebo, la pacienți cu vârsta de 50 de ani și peste, cu arterită cu celule gigante cu debut nou sau recidivantă. SELECT-GCA (perioada 1) a fost un studiu cu durata de 52 de săptămâni în care 428 pacienți au fost randomizați într-un raport 2:1:1 și au primit o doză de upadacitinib 15 mg, upadacitinib 7,5 mg sau placebo o dată pe zi. Toți pacienții au primit tratament de fond cu corticosteroizi (prednison sau prednisolon). Grupurile tratate cu upadacitinib au urmat o schemă pre-specificată de tratament cu corticosteroizi administrați în doze care sunt scăzute treptat, care a urmărit atingerea unei doze de 0 mg la 26 de săptămâni; grupul care a primit placebo a urmat o schemă de tratament cu corticosteroizi administrați în doze care sunt scăzute treptat, care a urmărit atingerea unei doze de 0 mg la 52 de săptămâni. Obiectivul primar a fost procentul de pacienți care au obținut o remisiune susținută la săptămâna 52, definită prin absența semnelor și simptomelor de arterită cu celule gigante de la săptămâna 12 până la săptămâna 52, și aderența la schema de tratament cu corticosteroizi administrați în doze care sunt scăzute treptat definită în protocol. Pacienții care au întrerupt prematur tratamentul de studiu (upadacitinib sau placebo) sau care au avut o evaluare lipsă, au fost clasificați ca non-respondenți. Studiul a inclus o extensie în regim orb de 52 de săptămâni (perioada 2) pentru o durată totală a studiului de până la 2 ani.
Răspunsul clinic
Tratamentul cu upadacitinib 15 mg și corticosteroizi administrați în doze care sunt scăzute treptat pe parcursul a 26 de săptămâni a demonstrat superioritate în atingerea remisiunii susținute fără corticosteroizi la săptămâna 52, comparativ cu placebo și corticosteroizi administrați în doze care sunt scăzute treptat pe parcursul a 52 de săptămâni (tabelul 13). Rezultatele pentru fiecare componentă a remisiunii susținute și remisiunea completă susținută la săptămâna 52 au fost în concordanță cu cele ale obiectivelor compuse. Pentru remisiunea susținută la săptămâna 52 (obiectivul primar), un procent similar de pacienți din fiecare braț de tratament au fost clasificați ca non-respondenți din cauza întreruperii premature a tratamentului de studiu (placebo: 19,6%; upadacitinib 15 mg: 20,1%) sau din cauza unei evaluări lipsă (placebo: 0,9%; upadacitinib 15 mg: 0,5%).
Efectele tratamentului în subgrupuri (sex, vârstă, rasă, utilizare anterioară a unui inhibitor de interleukină 6, arterită cu celule gigante cu debut nou sau recidivantă, tratament de întreținere cu corticosteroizi și arterită cu celule gigante cu sau fără polimialgie reumatică) au fost în concordanță cu rezultatele din populația generală a studiului.
O proporție semnificativ mai mică de pacienți tratați cu upadacitinib 15 mg și corticosteroizi administrați în doze care sunt scăzute treptat pe parcursul a 26 de săptămâni a avut cel puțin un episod acut de arterită cu celule gigante, comparativ cu cei cărora li s-a administrat placebo și corticosteroizi administrați în doze care sunt scăzute treptat pe parcursul a 52 de săptămâni până la săptămâna 52. În plus, riscul de apariție a episoadelor acute în brațul tratat cu upadacitinib a fost semnificativ mai mic decât în brațul cu placebo, conform măsurătorilor timpului până la primul episod acut, până la săptămâna 52 (tabelul 13).
Tabelul 13 Răspunsul clinic în studiul SELECT-GCA (perioada 1)
| Grupul de tratament | PBO + corticosteroizi administrați în doze care sunt scăzute treptat pe parcursul a 52 săptămâni N = 112 | UPA 15 mg + corticosteroizi administrați în doze care sunt scăzute treptat pe parcursul a 26 săptămâni N = 209 | Diferență de tratament (IÎ 95%) |
|---|---|---|---|
| Remisiune susținută la săptămâna 52a | 29,0% | 46,4% | 17,1%e (6,3, 27,8) |
| Remisiune completă susținută la săptămâna 52b | 16,1% | 37,1% | 20,7%f (11,3, 30,2) |
| Remisiune completă la săptămâna 52c | 19,6% | 50,2% | 30,3%f (20,4, 40,2) |
| Remisiune completă la săptămâna 24c | 36,1% | 57,2% | 20,8%f (9,7, 31,9) |
| Timpul până la primul episod acut de ACG până la săptămâna 52d | 0,57e,g (0,399, 0,826) | ||
| Pacienți cu unul sau mai multe episoade acute de ACG până la săptămâna 52d | 55,6% | 34,3% | 0,47e,h (0,29, 0,74) |
Abrevieri: VSH = viteza de sedimentare a hematiilor; ACG = arterită cu celule gigante; PCRsî = proteina C reactivă cu sensibilitate înaltă; PBO = placebo; UPA = upadacitinib a Remisiunea susținută este definită prin obținerea atât a absenței semnelor și simptomelor ACG de la săptămâna 12 până la săptămâna 52 cât și a aderenței la schema de tratament definită în protocol cu corticosteroizi administrați în doze care sunt scăzute treptat. b Remisiunea completă susținută este definită prin obținerea absenței semnelor și simptomelor ACG de la săptămâna 12 până la săptămâna 52, normalizarea VSH (până la ≤ 30 mm/oră; dacă VSH > 30 mm/oră și creșterea nu se poate atribui ACG, acest criteriu poate fi încă îndeplinit) de la săptămâna 12 până la săptămâna 52, normalizarea PCRsî până la < 1 mg/dl fără creștere până la ≥ 1 mg/dl (la 2 vizite consecutive) de la săptămâna 12 până la săptămâna 52 și aderența la schema de tratament definită în protocol cu corticosteroizi administrați în doze care sunt scăzute treptat c Remisiunea completă este definită prin obținerea absenței semnelor și simptomelor ACG, normalizarea VSH (până la ≤ 30 mm/oră; dacă VSH > 30 mm/oră și creșterea nu se poate atribui ACG, acest criteriu poate fi încă îndeplinit), normalizarea PCRsî până la < 1 mg/dl și aderența la schema de tratament definită în protocol cu corticosteroizi administrați în doze care sunt scăzute treptat d Un episod acut de ACG se definește ca un eveniment care reprezintă o recurență a semnelor și simptomelor de ACG sau o valoare măsurată a VSH > 30 mm/oră (care poate fi atribuită ACG) și care necesită o creștere a dozei de corticosteroizi, și este luat în considerare doar după ce sunt îndeplinite toate cele 3 criterii următoare: absența recurenței semnelor și simptomelor ACG, normalizarea VSH și nicio creștere a dozei de corticosteroizi. Subiecții a căror evaluare nu îndeplinește toate cele 3 criterii se consideră ca având un episod acut de ACG la momentul inițial. Timpul până la primul episod acut de ACG este calculat de la momentul îndeplinirii tuturor celor 3 criterii de mai sus. Subiecții care îndeplinesc toate cele 3 criterii de mai sus dar nu manifestă niciodată un episod acut de ACG sunt cenzurați la ultima evaluare. e p ≤ 0,01 f p ≤ 0,001 g Risc relativ h Probabilitate relativă | |||
Doza cumulativă de corticosteroizi
Dintre pacienții care au finalizat 52 de săptămâni de urmărire, expunerea cumulativă la corticosteroizi la săptămâna 52 a fost semnificativ mai mică la pacienții tratați cu upadacitinib 15 mg și corticosteroizi administrați în doze care sunt scăzute treptat pe parcursul a 26 de săptămâni față de placebo și corticosteroizi administrați în doze care sunt scăzute treptat pe parcursul a 52 de săptămâni (mediană de 1 615 mg față de 2 882 mg). Comparația între doza cumulativă de corticosteroizi din brațul tratat cu upadacitinib și brațul cu placebo este afectată de regimurile diferite pre-specificate ale schemelor de tratament cu corticosteroizi administrați în doze care sunt scăzute treptat din brațul tratat cu upadacitinib față de brațul cu placebo.
Rezultate corelate cu starea de sănătate
Fatigabilitatea a fost evaluată folosind scorul FACIT privind fatigabilitatea. Pacienții tratați cu upadacitinib 15 mg și corticosteroizi administrați în doze care sunt scăzute treptat pe parcursul a 26 de săptămâni au avut o îmbunătățire semnificativ mai mare față de momentul inițial față de cei tratați cu placebo și corticosteroizi administrați în doze care sunt scăzute treptat pe parcursul a 52 de săptămâni, în ceea ce privește scorul FACIT privind fatigabilitatea, la săptămâna 52 (4,0, IÎ 95%: 1,33, 6,76).
Calitatea vieții din punct de vedere al stării de sănătate a fost evaluată folosind SF-36. Pacienții care au primit upadacitinib 15 mg și corticosteroizi administrați în doze care sunt scăzute treptat pe parcursul a 26 de săptămâni au avut o îmbunătățire semnificativ mai mare față de momentul inițial, față de cei tratați cu placebo și corticosteroizi administrați în doze care sunt scăzute treptat pe parcursul a 52 de săptămâni, în ceea ce privește scorul pentru Sumarul componentei fizice din SF 36, la săptămâna 52 (3,75, IÎ 95%: 1,39, 6,11).
Menținerea răspunsului
Un total de 223 de pacienți au fost incluși în perioada de extensie în regim orb (perioada 2) a studiului SELECT-GCA. Pacienții randomizați inițial la upadacitinib 15 mg în perioada 1 și care au obținut remisiune susținută (definită prin absența semnelor și simptomelor de arterită cu celule gigante și lipsa corticosteroizilor) timp de cel puțin 24 de săptămâni înainte de săptămâna 52, au fost randomizați din nou pentru a continua cu upadacitinib 15 mg (N = 68) sau placebo (N = 35).
Dintre pacienții care au obținut remisiune susținută la săptămâna 52, 71,7% dintre pacienții randomizați din nou pentru a continua tratamentul cu upadacitinib 15 mg au menținut remisiunea fără corticosteroizi până la săptămâna 104 comparativ cu 31,4% dintre pacienții randomizați din nou la placebo.
Dintre pacienții care au fost randomizați din nou la placebo, 59,5% au avut un episod acut de arterită cu celule gigante, comparativ cu 7,4% dintre pacienții randomizați din nou pentru a continua cu upadacitinib 15 mg. Timpul median până la episodul acut a fost de 113 zile pentru pacienții randomizați din nou la placebo și a fost mai mare de 365 de zile (mediana nu a fost atinsă) pentru pacienții randomizați din nou la upadacitinib 15 mg.
Dermatita atopică
Eficacitatea şi siguranţa dozelor zilnice de upadacitinib de 15 mg şi 30 mg au fost evaluate în cadrul a trei studii de fază 3 randomizate, dublu-orb, multicentrice (MEASURE UP 1, MEASURE UP 2 şi AD UP) pe un total de 2782 de pacienţi (cu vârsta de 12 ani și peste). Upadacitinib a fost evaluat pe 542 (344 în analiza primară) de pacienţi adolescenţi şi 2240 de pacienţi adulţi cu dermatită atopică (DA) moderată până la severă, necontrolată adecvat cu medicamente topice. La momentul inițial, pacienţii trebuiau să dispună de toate elementele de mai jos: un scor de evaluare globală efectuată de investigator (vIGA-AD) ≥ 3 în evaluarea generală a DA (eritem, induraţie/formare de papule şi secreţii/formarea de cruste) pe o scală crescătoare a severității de la 0 la 4, un scor al Indicelui de extindere şi severitate a eczemei (EASI) ≥ 16 (scor compus care evaluează extinderea şi severitatea eritemului, edemului/formare de papule, zgârieturilor şi lichenificării în 4 zone diferite ale corpului), o afectare minimă a suprafeţei corporale (BSA) de ≥ 10% şi un scor mediu săptămânal pe Scala numerică de evaluare a intensității maxime a pruritului (NRS) ≥ 4.
În toate cele trei studii, pacienţii au primit doze zilnice de upadacitinib de 15 mg ori 30 mg sau un placebo corespunzător timp de 16 săptămâni. În studiul AD UP, pacienţii au primit, de asemenea, concomitent corticosteroizi topici (CST). După încheierea perioadei de regim dublu orb, pacienţii randomizaţi iniţial în grupurile tratate cu upadacitinib urmau să continue tratamentul cu aceeaşi doză până în săptămâna 260. Pacienţii din grupul placebo au fost randomizaţi din nou, într-un raport 1:1, pentru a primi doze de upadacitinib de 15 mg sau 30 mg până în săptămâna 260.
Caracteristicile nivelului de referinţă
În studiile pe monoterapie (MEASURE UP 1 şi 2), 50,0% dintre pacienţi au avut, la nivelul de referinţă, scorul vIGA-AD 3 (moderat), iar 50,0% au avut, la nivelul de referinţă, scorul vIGA-AD 4 (sever). Scorul EASI mediu la nivelul de referinţă a fost de 29,3, iar scorul mediu NRS săptămânal pentru pruritul cu intensitate maximă a fost de 7,3. În studiul cu tratament concomitent cu CST (AD
UP), 47,1% dintre pacienţi au avut, la nivelul de referinţă, scorul vIGA-AD 3 (moderat), iar 52,9% au avut, la nivelul de referinţă, scorul vIGA-AD 4 (sever). Scorul EASI mediu la nivelul de referinţă a fost de 29,7, iar scorul mediu NRS săptămânal pentru pruritul cu intensitate maximă a fost de 7,2.
Răspunsul clinic
Studiile pe monoterapie (MEASURE UP 1 şi MEASURE UP 2) şi studiul cu CST concomitent (AD UP)
O proporţie semnificativ mai mare de pacienţi trataţi cu upadacitinib de 15 mg sau 30 mg a atins scorul vIGA-AD 0 sau 1, răspuns EASI 75 sau o îmbunătăţire de ≥ 4 puncte a scorului NRS pentru prurit de intensitate maximă în comparaţie cu grupul placebo în săptămâna 16. De asemenea, au fost obținute îmbunătățiri rapide ale curățării pielii și ale pruritului (vezi tabelul 14).
Figura 1 prezintă proporţia de pacienţi care au prezentat un răspuns EASI 75 și modificarea procentuală medie faţă de scorul de referinţă pe scala de evaluare a intensității maxime a pruritului (NRS), respectiv până în săptămâna 16 pentru studiile MEASURE UP 1 și 2.
Tabelul 14 Rezultate privind eficacitatea upadacitinib
| Studiu | MEASURE UP 1 | MEASURE UP 2 | AD UP | ||||||
| Grup de tratament | PBO | UPA 15 mg | UPA 30 mg | PBO | UPA 15 mg | UPA 30 mg | PBO + CST | UPA 15 mg + CST | UPA 30 mg + CST |
| Număr de subiecţi randomizaţi | 281 | 281 | 285 | 278 | 276 | 282 | 304 | 300 | 297 |
| Obiective de evaluare în săptămâna 16, % de subiecţi cu răspuns (IÎ 95%) | |||||||||
|---|---|---|---|---|---|---|---|---|---|
vIGA-AD 0/1a,b (co-primar) | 8 (5,12) | 48d (42,54) | 62d (56,68) | 5 (2,7) | 39d (33,45) | 52d (46,58) | 11 (7,14) | 40d (34,45) | 59d (53,64) |
| EASI 75a (co-primar) | 16 (12,21) | 70d (64,75) | 80d (75,84) | 13 (9,17) | 60d (54,66) | 73d (68,78) | 26 (21,31) | 65d (59,70) | 77d (72,82) |
| EASI 90a | 8 (5,11) | 53d (47,59) | 66d (60,71) | 5 (3,8) | 42d (37,48) | 58d (53,64) | 13 (9,17) | 43d (37,48) | 63d (58,69) |
| EASI 100a | 2 (0,3) | 17d (12,21) | 27d (22,32) | 1 (0,2) | 14d (10,18) | 19d (14,23) | 1 (0,3) | 12e (8,16) | 23d (18,27) |
| NRS prurit intensitate max.c (îmbunătăţire ≥ 4 puncte) | 12 (8,16) | 52d (46,58) | 60d (54,66) | 9 (6,13) | 42d (36,48) | 60d (54,65) | 15 (11,19) | 52d (46,58) | 64d (58,69) |
| Obiective de evaluare constând în debut timpuriu, % de subiecţi cu răspuns (IÎ 95%) | |||||||||
| EASI 75a (Săptămâna 2) | 4 (1,6) | 38d (32,44) | 47d (42,53) | 4 (1,6) | 33d (27,39) | 44d (38,50) | 7 (4,10) | 31d (26,36) | 44d (38,50) |
| NRS prurit intensitate max. (îmbunătăţire ≥ 4 puncte)c,f | 0 (0,1) | 15d (11,19) | 20d (15,24) | 1 (0,2) | 7d (4,11) | 16d (11,20) | 3 (1,5) | 12d (8,16) | 19d (15,24) |
Abrevieri: UPA = upadacitinib (RINVOQ); PBO = placebo
Subiecţii cărora li s-a administrat medicaţie de salvare sau pentru care nu există date au fost consideraţi subiecţi fără răspuns. În grupurile cu placebo, upadacitinib 15 mg și, respectiv, upadacitinib 30 mg numărul și procentul de subiecți imputați ca non-responsivi pentru EASI 75 și vIGA-AD 0/1 la săptămâna 16, din cauza utilizării terapiei de salvare, au fost 132 (47,0%), 31 (11,0%), 16 (5,6%) în studiul MEASURE UP 1, 119 (42,8%), 24 (8,7%), 16 (5,7%) în studiul MEASURE UP 2 și 78 (25,7%), 15 (5,0%), 14 (4,7%) în studiul AD UP. a Pe baza numărului de subiecţi randomizaţi b Un subiect cu răspuns a fost definit ca pacient cu vIGA-AD 0 sau 1 („fără simptome cutanate” sau „dispariţie aproape completă a simptomelor cutanate”), cu o scădere de ≥ 2 puncte pe o scală ordinală de la 0 la 4 c Rezultatele prezentate pentru subsetul de pacienţi eligibili pentru evaluare (pacienţi care aveau inițial un scor ≥ 4 pe scala numerică de evaluare a intensității maxime a pruritului (NRS)) d Semnificativ statistic comparativ cu placebo, cu p < 0,001 e p < 0,001 vs placebo, fără control al multiplicităţii f Ameliorări semnificative din punct de vedere statistic, faţă de placebo, au fost observate încă din ziua 1 după iniţierea tratamentului cu upadacitinib 30 mg şi la 2 zile după iniţierea tratamentului cu upadacitinib 15 mg în studiile MEASURE UP 1 şi 2
Figura 1 Proporţia pacienţilor cu răspuns EASI 75 și modificarea procentuală medie față de nivelul inițial a scorului NRS pentru prurit de intensitate maximă în studiile MEASURE UP 1 și
MEASURE UP 2
Proporţia pacienţilor cu răspuns EASI 75 Modificarea procentuală medie față de scorul inițial NRS pentru prurit de intensitate maximă


Săptămâni Săptămâni
Placebo Placebo + CST RINVOQ 15 mg QD RINVOQ 15 mg QD + CST RINVOQ 30 mg QD RINVOQ 30 mg QD + CST
*: p < 0,001 vs placebo, fără control al multiplicităţii
**: semnificativ statistic comparativ cu placebo, cu p < 0,001
Efectele tratamentului în subgrupuri (greutate, vârstă, sex, rasă şi tratament sistemic anterior cu imunosupresoare) au fost în concordanţă cu rezultatele din populaţia generală a studiului.
Rezultatele din săptămâna 16 s-au menţinut până în săptămâna 52 la pacienţii trataţi cu upadacitinib de 15 mg sau 30 mg.
Calitatea vieţii/rezultatele raportate de pacienţi
Tabelul 15 Rezultatele raportate de pacienţi pentru upadacitinib în săptămâna 16
| Studiu | MEASURE UP 1 | MEASURE UP 2 | ||||
| Grup de tratament | PBO | UPA 15 mg | UPA 30 mg | PBO | UPA 15 mg | UPA 30 mg |
| Număr de subiecţi randomizaţi | 281 | 281 | 285 | 278 | 276 | 282 |
| % de subiecţi cu răspuns (IÎ 95%) | ||||||
|---|---|---|---|---|---|---|
| Aderm-SS Dureri cutanate (îmbunătăţire ≥ 4 puncte)a | 15 (10,20) | 54e (47,60) | 63e (57,69) | 13 (9,18) | 49e (43,56) | 65e (59,71) |
| Aderm-IS Somn (îmbunătăţire ≥ 12 puncte) a,b | 13 (9,18) | 55e (48,62) | 66e (60,72) | 12 (8,17) | 50e (44,57) | 62e (56,69) |
| DLQI 0/1c | 4 (2,7) | 30e (25,36) | 41e (35,47) | 5 (2,7) | 24e (19,29) | 38e (32,44) |
HADS pentru anxietate < 8 şi HADS pentru depresie < 8d | 14 (8,20) | 46%e (37,54) | 49e (41,57) | 11 (6,17) | 46e (38,54) | 56e (48,64) |
Abrevieri: UPA = upadacitinib (RINVOQ); PBO = placebo; DLQI = Indexul dermatologic de calitate a vieţii; HADS = Scala de evaluare a anxietăţii şi a depresiei în mediu spitalicesc Subiecţii cărora li s-a administrat medicaţie de salvare sau pentru care nu există date au fost consideraţi subiecţi fără răspuns. Valorile pragurilor specificate corespund diferenţei minime importante clinic (DMIC) şi au fost utilizate pentru determinarea răspunsului. a Rezultatele prezentate pentru subsetul de pacienţi eligibili pentru evaluare (pacienţi cu scor de evaluare > DMIC la nivelul de referinţă) b Aderm-IS Somn evaluează dificultatea de a adormi, impactul somnului şi trezirea cauzată de DA în timpul nopţii. c Rezultatele prezentate pentru subsetul de pacienţi eligibili pentru evaluare (pacienţi cu scor DLQI > 1 la nivelul de referinţă). d Rezultatele prezentate pentru subsetul de pacienţi eligibili pentru evaluare (pacienţi cu scor HADS pentru anxietate ≥ 8 sau scorul HADS pentru depresie ≥ 8 la nivelul de referință) e Semnificativ statistic comparativ cu placebo, cu p < 0,001 | ||||||
Alopecia areata
Eficacitatea și siguranța upadacitinib administrat în doză de 15 mg și 30 mg o dată pe zi a fost evaluată în cadrul a două studii identice de fază 3 randomizate, dublu-orb, multicentrice, AA-1 (UP-AA-1) și AA-2 (UP-AA-2), la un total de 1399 de pacienți cu vârsta între 12 și 64 de ani (1281 de adulți și 118 adolescenți) la care pierderea părului, măsurată conform Instrumentului de evaluare a severității alopeciei (Severity of Alopecia Tool, SALT), afecta cel puțin 50% din scalp (alopecia areata severă), inclusiv pacienți cu alopecia totală și alopecia universală. Nu au fost permise terapii concomitente pentru tratamentul alopeciei areata.
În ambele studii, pacienții au primit doze zilnice de upadacitinib de 15 mg ori 30 mg sau placebo corespondent timp de 24 de săptămâni. Pacienții randomizați inițial pentru a primi doze de 15 mg sau 30 mg au continuat tratamentul cu aceeași doză până la săptămâna 52. Pacienții randomizați inițial pentru a primi placebo care nu au obținut un răspuns clinic (scor SALT ≤ 20) la săptămâna 24 au fost re-randomizați pentru a primi upadacitinib 15 mg sau 30 mg; pacienții randomizați inițial pentru a primi placebo care au obținut un scor SALT ≤ 20 la săptămâna 24 au continuat cu placebo până la săptămâna 52. La săptămâna 40, pacienților care nu au obținut o îmbunătățire de cel puțin 30% a scorului SALT le-a fost atribuit upadacitinib 30 mg în regim deschis. La finalizarea acestor studii de 52 de săptămâni, pacienții au fost eligibili să continue într-un studiu de extensie pe termen lung în care optimizarea dozei a fost studiată timp de până la 160 de săptămâni.
Obiectivul principal pentru studii a fost obținerea a cel puțin 80% din suprafața scalpului acoperită cu păr (scor SALT ≤ 20) la săptămâna 24.
Obiectivele secundare cheie, controlate pentru multiplicitate, au inclus obținerea a cel puțin 90% din suprafața scalpului acoperită cu păr (scor SALT ≤ 10), obținerea unei reluări complete a creșterii părului (scor SALT 0), îmbunătățirea semnificativă a măsurătorilor pentru pierderea părului la nivelul sprâncenelor și genelor și a scorurilor domeniilor emoțional și funcțional ale Skindex-16 AA la săptămâna 24.
Caracteristici la momentul inițial
În cadrul studiilor, vârsta medie a fost de 36 de ani, 59% dintre pacienți au fost femei, 62% au fost caucazieni, 30% au fost asiatici și 6% au fost de rasă neagră. Scorul SALT mediu la momentul inițial a fost 84 (pierdere a 84% din părul de pe scalp) și 51% dintre pacienți au fost afectați de pierderea a cel puțin 95% din părul de pe scalp. La momentul inițial, 66% dintre pacienți au avut fie o pierdere semnificativă sau distribuție inegală, fie o pierdere completă a părului la nivelul sprâncenelor și, similar, 55% dintre pacienți au avut fie o pierdere semnificativă sau spații inegale, fie o pierdere completă a părului la nivelul genelor, măsurate prin scorurile rezultatelor raportate de clinician (Clinician-Reported Outcome (ClinRO) Measures) de 2 sau 3 pentru sprâncene și gene. Durata medie a alopeciei areata (AA) de la diagnostic și durata medie a episodului curent de pierdere a părului au fost de 10 și, respectiv, 3 ani. Pacienții eligibili nu au avut o reluare spontană a creșterii părului de pe scalp în ultimele 6 luni și un episod curent de alopecia areata de mai puțin de 8 ani. Aproximativ 84% dintre pacienți au primit cel puțin un tratament pentru AA la un anumit moment înaintea intrării în studii, iar 64% cel puțin un medicament de uz sistemic.
Răspunsul clinic
În studiile AA-1 și AA-2, o proporție semnificativ mai mare de pacienți tratați cu upadacitinib 15 mg sau 30 mg au obținut un scor SALT ≤ 20 la săptămâna 24 comparativ cu placebo. Rezultatele obiectivelor principale și secundare cheie, controlate pentru multiplicitate, sunt prezentate în Tabelele 16 și 17. Diferențe semnificative statistic în scorul SALT ≤ 20 au fost observate încă din săptămâna 8 pentru upadacitinib 15 mg și 30 mg comparativ cu placebo (Figura 2).
Ameliorări în reluarea creșterii sprâncenelor, genelor și bărbii (Tabelul 16) au fost observate la săptămâna 24 la unii dintre pacienții cu pierdere semnificativă a părului facial la momentul inițial.
Tabelul 16. Rezultate privind eficacitatea în studiile cu upadacitinib
| Studiul | AA-1 | AA-2 | ||||
| PBO N = 135 | UPA 15 mg N = 270 | UPA 30 mg N = 271 | PBO N = 145 | UPA 15 mg N = 289 | UPA 30 mg N = 289 | |
| Obiective de evaluare la săptămâna 24 | ||||||
|---|---|---|---|---|---|---|
| Scor SALT ≤ 20 | 1% | 45%d | 55%d | 3% | 45%d | 54%d |
| Scor SALT ≤ 10 | 1% | 35%d | 46%d | 1% | 36%d | 47%d |
| Scor SALT de 0 | 0 | 14%d | 20%d | 1% | 13%d | 22%d |
| Scor ClinRO pentru pierderea părului la nivelul sprâncenelor de 0 sau 1a | 1% N = 87 | 41%d N = 170 | 62%d N = 178 | 3% N = 93 | 42%d N = 192 | 59%d N = 197 |
| Scor ClinRO pentru pierderea părului la nivelul genelor de 0 sau 1b | 6% N = 72 | 44% d N = 151 | 59% d N = 145 | 4% N = 82 | 43%d N = 166 | 61%d N = 158 |
| ClinRO pentru pierderea părului la nivelul bărbii (I- ALFA)c | 0 N = 34 | 27%f N = 67 | 42%f N = 73 | 2% N = 44 | 37%f N = 76 | 42%f N = 72 |
| Obiectiv de evaluare la săptămâna 8 | ||||||
| Scor SALT ≤ 20 | 1% | 7%e | 11%d | 2% | 9%e | 12%d |
a Evaluarea ClinRO pentru pierderea părului la nivelul sprâncenelor utilizează o scală a răspunsurilor cu 4 puncte de la 0 la 3, unde 0 = Sprâncenele au acoperire completă, fără zone cu pierdere a părului; 1 = Există goluri minime în părul sprâncenelor și distribuția este uniformă; 2 = Există goluri semnificative în părul sprâncenelor sau distribuția este neuniformă; 3 = Fără sprâncene notabile. Obiectivul de evaluare a măsurat proporția subiecților care au obținut un scor de 0 sau 1 cu o îmbunătățire ≥ 2 puncte față de momentul inițial, în rândul subiecților cu un scor ≥ 2 la momentul inițial b Evaluarea ClinRO pentru pierderea părului la nivelul genelor utilizează o scală a răspunsurilor cu 4 puncte de la 0 la 3, unde 0 = Genele formează o linie continuă de-a lungul pleoapelor la ambii ochi; 1 = Există goluri minime și genele sunt spațiate uniform de-a lungul pleoapelor, la ambii ochi; 2 = Există goluri semnificative de-a lungul pleoapelor sau genele nu sunt spațiate uniform de-a lungul pleoapelor; 3 = Fără gene notabile. Obiectivul de evaluare a măsurat proporția subiecților care au obținut un scor de 0 sau 1 cu o îmbunătățire ≥ 2 puncte față de momentul inițial, în rândul subiecților cu un scor ≥ 2 la momentul inițial c ClinRO pentru pierderea părului la nivelul bărbii (I-ALFA) utilizează o scală a răspunsurilor cu 4 puncte, unde 0 = fără creștere a părului; 1 = predominant zone cu pierdere a părului, unele zone cu creștere a părului; 2 = creștere predominant normală a părului, unele zone cu pierdere a părului; 3 = creștere normală a părului. Aceasta a măsurat proporția pacienților care au obținut un punctaj de 2 sau 3 cu o îmbunătățire ≥ 2 puncte față de momentul inițial, în rândul subiecților cu un punctaj < 2 la momentul inițial. d multiplicitate controlată valoare p < 0,001 pentru comparația upadacitinib vs. placebo e multiplicitate controlată valoare p < 0,01 pentru comparația upadacitinib vs. placebo f valoare nominală p < 0,001 pentru comparația upadacitinib vs placebo | ||||||
Figura 2. Răspuns SALT ≤ 20 până la săptămâna 24
AA-1 AA-2


Săptămâni Săptămâni
Placebo Placebo
RINVOQ 15 mg QD RINVOQ 15 mg QD RINVOQ 30 mg QD RINVOQ 30 mg QD
** semnificativ statistic vs. placebo cu p ≤ 0,01
*** semnificativ statistic vs. placebo cu p ≤ 0,001
Efectele tratamentului în subgrupuri (sex, greutate, rasă, regiune geografică, durată a episodului curent, severitate a bolii și tratament farmacologic anterior) în ambele studii au fost în concordanță cu rezultatele din populația generală a studiului. Efectele tratamentului la săptămâna 24 la adolescenți cu vârsta între 12 și mai puțin de 18 ani au fost în concordanță cu rezultatele observate la populația generală a studiului.
Rezultatele la săptămâna 24 s-au menținut sau s-au îmbunătățit la pacienții care au continuat tratamentul cu upadacitinib 15 mg sau 30 mg după săptămâna 24.
Tabelul 17. Rezultatele studiilor cu upadacitinib raportate de pacienți la săptămâna 24
| Studiul | AA-1 | AA-2 | ||||
| PBO N = 135 | UPA 15 mg N = 270 | UPA 30 mg N = 271 | PBO N = 145 | UPA 15 mg N = 289 | UPA 30 mg N = 289 | |
| CFB în scorurile Skindex-16 pentru domeniul emoțional al AAa | -15 | -30b | -36b | -10 | -31b | -34b |
| CFB în scorurile Skindex-16 pentru domeniul funcțional al AAa | -9 | -22b | -25b | -7 | -23b | -23b |
| Valorile pragurilor specificate corespund modificărilor importante clinic și au fost utilizate pentru determinarea răspunsului. CFB = Modificare față de momentul inițial a Skindex-16 pentru AA măsoară efectele AA asupra calității vieții din punct de vedere al stării de sănătate a subiectului, cuprinzând 3 domenii care includ domeniul emoțional, simptomele și domeniul funcțional. Scorurile totale se încadrează în intervalul de la 0 la 100, scorurile mai mari indicând o calitate mai scăzută a vieții legată de starea de sănătate. b multiplicitate controlată valoare p < 0,001 pentru comparația upadacitinib vs. placebo | ||||||
|---|---|---|---|---|---|---|
Vitiligo
Eficacitatea şi siguranţa upadacitinib administrat în doză de 15 mg o dată pe zi au fost evaluate în cadrul a două studii replicate de fază 3 randomizate, în regim dublu-orb, controlate cu placebo, multicentrice (VITI-UP-1 și VITI-UP-2) la un total de 614 pacienți cu vârsta de 12 ani și peste (561 de adulți și 53 de adolescenți) cu vitiligo cu Indexul scorului suprafeței faciale afectate de vitiligo (Facial Vitiligo Area Scoring Index, F-VASI) ≥ 0,5 la momentul inițial și Indexul scorului suprafeței totale afectate de vitiligo (Total Vitiligo Area Scoring Index, T-VASI) ≥ 5 la momentul inițial.
În ambele studii, extinderea bolii la momentul inițial a avut scoruri F-VASI între 0,5 și 3 și T-VASI între 5 și 57,5. Vârsta medie a fost de 44,5 ani (8,6% dintre pacienți aveau vârste între 12 și 17 ani și 9,0% au avut vârsta de 65 de ani sau peste), 50,0% dintre pacienți au fost femei, 79,1% au fost caucazieni, 3,8% au fost de rasă neagră și 16,0% au fost asiatici. Fototipurile cutanate, conform clasificării Fitzpatrick, au inclus tipul I (2,9%), II (25,9%), III (39,3%), IV (24,6%), V (5,9%) sau VI (1,5%). Vitiligo cu progresie activă (definit ca leziuni noi sau în curs de extindere în cele 6 luni anterioare momentului inițial sau cel puțin 1 leziune cu leucodermie în confetti, model tricromic și/sau fenomen Koebner tip 2B) a fost prezent la 62,2% dintre pacienți. Timpul mediu de la diagnosticarea cu vitiligo a fost de 16,2 ani anterior înrolării pacienților în studiile clinice.
În ambele studii, pacienților li s-a administrat upadacitinib în doză de 15 mg o dată pe zi sau placebo. Ambele studii au inclus o perioadă de tratament de 48 de săptămâni controlată cu placebo, în regim dublu-orb (Perioada A) și o perioadă de extensie de 112 săptămâni, în regim deschis (Perioada B).
Răspunsul clinic
Obiectivele co-primare au fost atingerea unei repigmentări ≥ 75% a suprafeței faciale afectate de vitiligo (F-VASI 75) și a unei repigmentări ≥ 50% a suprafeței totale a corpului afectate de vitiligo (T- VASI 50) față de momentul inițial la săptămâna 48. Obiectivele secundare cheie controlate pentru multiplicitate au evaluat diverse praguri de repigmentare, pe baza T-VASI și F-VASI, și măsura în care boala a fost stabilizată, definită ca absență a creșterii T-VASI față de momentul inițial atât la săptămâna 8, cât și la săptămâna 12, la pacienții cu vitiligo cu progresie activă la momentul inițial.
În cadrul VITI-UP-1 și VITI-UP-2, proporții semnificativ mai mari de pacienți tratați cu upadacitinib 15 mg au obținut, fiecare, F-VASI 75 și T-VASI 50, comparativ cu placebo, la săptămâna 48 (tabelul 18). În cadrul VITI-UP-1 și VITI-UP-2, au fost observate diferențe semnificative statistic față de placebo încă din săptămâna 24 pentru obținerea F-VASI 75 (Figura 3).
O proporție semnificativ mai mare de pacienți tratați cu upadacitinib 15 mg a obținut o repigmentare facială completă sau aproape completă, conform evaluării prin F-VASI 90, comparativ cu placebo, la săptămâna 48 (tabelul 18).
În cadrul VITI-UP-1 și VITI-UP-2, efectele tratamentului în subgrupuri (vârstă, greutate, sex, rasă, fototip cutanat Fitzpatrick, extinderea bolii la momentul inițial, activitatea bolii la momentul inițial, durata bolii și tratamentul anterior) au fost, în general, în concordanță cu rezultatele generale. Efectele tratamentului la săptămâna 48 la adolescenți cu vârsta cuprinsă între 12 și 17 ani au fost în concordanță cu rezultatele din populația generală a studiului.
La pacienții cu boală cu progresie activă la momentul inițial, stabilizarea bolii a fost evaluată pe baza T-VASI. Atât în VITI-UP-1, cât și în VITI-UP-2, o proporție semnificativ mai mare de pacienți tratați cu upadacitinib 15 mg comparativ cu placebo nu a avut nicio creștere a extinderii bolii, pe baza absenței creșterii T-VASI față de momentul inițial atât la săptămâna 8, cât și la săptămâna 12 (tabelul 18).
Rezultatele raportate de pacienți
O proporție semnificativ mai mare de pacienți tratați cu upadacitinib 15 mg a obținut o îmbunătățire semnificativă pe scala privind impresia globală a pacientului asupra modificării în vitiligo (Patient’s Global Impression of Change Vitiligo, PaGIC-V; „Mult mai bine”) și scala de vizibilitate a vitiligo (Vitiligo Noticeability Scale, VNS; „ Mult mai puțin vizibil” sau „Nu mai este vizibil”).
Tabelul 18 Rezultate privind eficacitatea la pacienții cu vitiligo nesegmentar (VITI-UP-1 și
VITI-UP-2)
| VITI-UP-1 | VITI-UP-2 | |||||
| Grup de tratament | PBO N = 102 | UPA 15 mg N = 206 | Diferență de tratament (IÎ 95%) | PBO N = 101 | UPA 15 mg N = 205 | Diferență de tratament (IÎ 95%) |
| Obiective co-primare (săptămâna 48) | ||||||
|---|---|---|---|---|---|---|
| F-VASI 75 | 6% | 25%e | 19% (12, 26) | 7% | 23%e | 17% (9, 24) |
| T-VASI 50 | 6% | 19%e | 13% (6, 20) | 6% | 21%e | 15% (7, 22) |
| Obiective la săptămâna 48 | ||||||
| F-VASI 50 | 13% | 48%e | 34% (25, 43) | 13% | 43%e | 30% (21, 39) |
| F-VASI 90 | 2% | 16%e | 13% (8, 18) | 3% | 12%f | 9% (4, 15) |
| Modificarea procentuală față de momentul inițial a T-VASI, LSM (SE) | -9,1 (4,67) | -28,6 (4,03)e | -19,4 (-27,6; -11,2) | -12,5 (4,23) | -33,0 (3,20)e | -20,4 (-28,7; -12,1) |
Scor privind impresia globală a medicului asupra modificării în vitiligo (Physician's Global Impression of Change Vitiligo; PhGIC-V) de 1a | 6% | 20%e | 13% (6, 19) | 1% | 17%e | 15% (10, 21) |
| Obiective cu debut precoce | ||||||
| F-VASI 75 la săptămâna 24 | 2% | 15%e | 13% (8, 18) | 1% | 11%e | 11% (6, 15) |
| Modificarea procentuală față de momentul inițial a F-VASI la săptămâna 24, LSM (SE) | -13,0 (5,09) | -42,4 (4,42)e | -29,4 (-38,1; -20,8) | -1,7 (4,46) | -27,9 (3,48)e | -26,2 (-34,4; -18,0) |
| Atingere a absenței creșterii T-VASI față de momentul inițial atât la săptămâna 8, cât și la săptămâna 12b | N = 63 60% | N = 141 76%g | 16% (2, 30) | N = 59 61% | N = 119 76%g | 15% (1, 29) |
| Rezultatele raportate de pacienți la săptămâna 48 | ||||||
| Scor PaGIC-V de 1c | 4% | 16%e | 11% (5, 17) | 1% | 18%e | 17% (11, 22) |
| Scor VNS de 4 sau 5d | 2% | 13%e | 11% (5, 16) | 1% | 15%e | 14% (9, 19) |
F-VASI 50/75/90 reprezintă repigmentarea ≥ 50%, ≥ 75% sau ≥ 90% a vitiligo facial față de momentul inițial. T-VASI 50 reprezintă repigmentarea ≥ 50% a vitiligo pe întregul corp față de momentul inițial. LSM = metoda celor mai mici pătrate; SE = eroare standard a PhGIC-V este un chestionar cu un singur item în care investigatorul evaluează schimbarea în ansamblu în ceea ce privește boala vitiligo a pacientului comparând severitatea vitiligo la momentul prezent cu severitatea vitiligo de la începerea tratamentului de studiu de către pacient. Răspunsurile se încadrează în intervalul de la 1 = „Mult mai bine" la 5 = „Mult mai rău". b La pacienții cu vitiligo cu progresie activă la momentul inițial c PaGIC-V este un chestionar cu un singur item care solicită pacienților să evalueze schimbarea în ansamblu în ceea ce privește boala lor vitiligo comparând severitatea bolii lor vitiligo la momentul prezent cu severitatea acesteia de la începerea tratamentului de studiu. Răspunsurile se încadrează în intervalul de la 1 = „Mult mai bine" la 5 = „Mult mai rău". d VNS este un chestionar cu un singur item care evaluează vizibilitatea leziunilor de vitiligo, din perspectiva pacientului, în urma tratamentului. Itemul este evaluat pe o scală a răspunsurilor cu 5 puncte: 1 = mai vizibil; 2 = la fel de vizibil; 3 = oarecum mai puțin vizibil; 4 = mult mai puțin vizibil și 5 = nu mai este vizibil. Un scor de 4 sau 5 indică succesul tratamentului. e Valoare p cu control al multiplicității ≤ 0,001 pentru comparația dintre upadacitinib și placebo f Valoare p cu control al multiplicității ≤ 0,01 pentru comparația dintre upadacitinib și placebo g Valoare p cu control al multiplicității ≤ 0,05 pentru comparația dintre upadacitinib și placebo | ||||||
Figura 3 prezintă proporția pacienților care au obținut F-VASI 75 și T-VASI 50 până la săptămâna 48.
Figura 3 Proporția pacienților care au obținut F-VASI 75 și T-VASI 50 până la săptămâna 48 în studiile VITI-UP-1 și VITI-UP-2 combinate
F-VASI 75 T-VASI 50
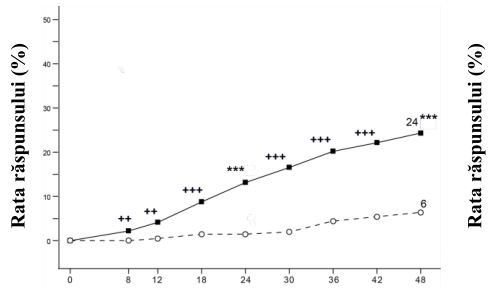
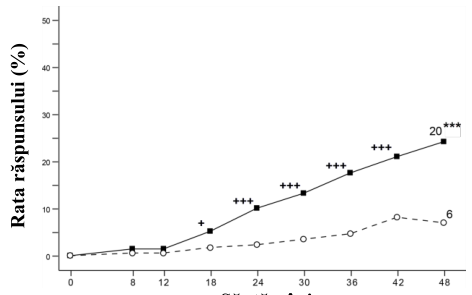
Săptămâni Săptămâni
Placebo RINVOQ 15 mg QD
+ valoarea p ≤ 0,05 vs placebo
++ valoarea p ≤ 0,01 vs placebo
+++ valoarea p ≤ 0,001 vs placebo
*** semnificativ statistic vs. placebo cu p ≤ 0,001
Figura 4 prezintă modificarea procentuală față de momentul inițial a F-VASI și T-VASI până la săptămâna 48.
Figura 4 Modificarea procentuală față de momentul inițial a F-VASI și T-VASI până la săptămâna 48 în studiile VITI-UP-1 și VITI-UP-2 combinate
Modificare procentuală a F-VASI față de Modificare procentuală a T-VASI față de momentul inițial momentul inițial
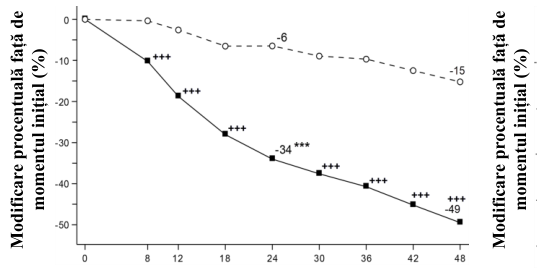
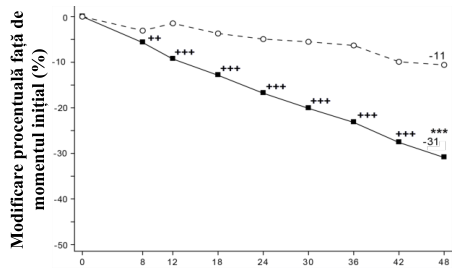
Săptămâni Săptămâni
Placebo RINVOQ 15 mg QD
++ valoarea p ≤ 0,01 vs placebo
+++ valoarea p ≤ 0,001 vs placebo
*** semnificativ statistic vs. placebo cu p ≤ 0,001
Colită ulcerativă
Eficacitatea și siguranța upadacitinib au fost evaluate în cadrul a trei studii clinice de fază 3, multicentrice, dublu-orb, controlate cu placebo: două studii replicate privind inducția, UC-1 (U-ACHIEVE Induction) și UC-2 (U-ACCOMPLISH), și un studiu privind tratamentul de întreținere
UC-3 (U-ACHIEVE Maintenance). În plus, siguranța și eficacitatea upadacitinib au fost evaluate într-un studiu de extensie pe termen lung, UC-4 (U-ACTIVATE).
Activitatea bolii s-a bazat pe scorul Mayo adaptat (aMS - adapted Mayo score, sistem de evaluare Mayo care exclude evaluarea globală efectuată de medic), cu valori de la 0 la 9, și care are trei sub-scoruri, fiecare cu valori de la 0 (normal) la 3 (cel mai sever): un sub-scor pentru frecvența scaunului (stool frequency subscore - SFS), un sub-scor pentru sângerarea rectală (rectal bleeding subscore - RBS) și un sub-scor pentru endoscopie analizată central (endoscopy subscore - ES).
Studiile privind inducția (UC-1 și UC-2)
În cadrul studiilor UC-1 și UC-2, 988 de pacienți (473 și, respectiv, 515 pacienți) au fost randomizați pentru a li se administra upadacitinib în doză de 45 mg o dată pe zi sau placebo timp de 8 săptămâni, cu un raport de alocare a tratamentului de 2:1, care au fost incluși în analiza eficacității. Toți pacienții înrolați au avut colită ulcerativă activă moderată până la severă, definită printr-un scor aMS de la 5 la 9, cu o valoare a ES de 2 sau 3 și eșec demonstrat la tratamentul anterior, inclusiv răspuns inadecvat, pierderea răspunsului sau intoleranță la tratamentul convențional și/sau biologic anterior. Eșecul terapeutic anterior la cel puțin 1 tratament biologic (eșec biologic anterior) a fost observat la 52% (246/473) și, respectiv, la 51% (262/515) dintre pacienți. Eșecul terapeutic anterior la tratamentul convențional, însă nu cu un medicament biologic (fără eșec biologic anterior), a fost observat la 48% (227/473) și, respectiv, 49% (253/515) dintre pacienți.
La momentul inițial din studiile UC-1 și UC-2, 39% și 37% dintre pacienți au fost tratați cu corticosteroizi, 1,1% și 0,6% dintre pacienți au fost tratați cu metotrexat, iar 68% și 69% dintre pacienți au fost tratați cu aminosalicilați. Administrarea concomitentă de tiopurină nu a fost permisă în timpul studiilor. Activitatea bolii pacienților a fost moderată (aMS ≥ 5, ≤ 7) la 61% și la 60% dintre pacienți și severă (aMS > 7) la 39% și la 40% dintre pacienți.
Obiectivul primar de evaluare a fost remisiunea clinică, conform scorului aMS în săptămâna 8. Tabelul 19 prezintă obiectivele primare și obiectivele secundare cheie de evaluare, inclusiv răspunsul clinic, vindecarea mucoaselor, vindecarea mucoasei observată histologic-endoscopic și vindecarea mucoasei în profunzime.
Tabelul 19 Proporția pacienților care întrunesc obiectivele primare și secundare cheie de evaluare a eficacității în săptămâna 8, în cadrul studiilor privind inducția UC-1 și UC-2
| UC-1 (U-ACHIEVE) | UC-2 (U-ACCOMPLISH) | |||||
| Obiectiv de evaluare | PBO N = 154 | UPA 45 mg N = 319 | Diferență de tratament (IÎ 95%) | PBO N = 174 | UPA 45 mg N = 341 | Diferență de tratament (IÎ 95%) |
| Remisiune clinicăa | 4,8% | 26,1% | 21,6%* (15,8; 27,4) | 4,1% | 33,5% | 29,0%* (23,2; 34,7) |
| Eșec biologic anterior+ | 0,4% | 17,9% | 17,5% | 2,4% | 29,6% | 27,1% |
| Fără eșec biologic anterior+ | 9,2% | 35,2% | 26,0% | 5,9% | 37,5% | 31,6% |
| Răspuns clinicb | 27,3% | 72,6% | 46,3%* (38,4; 54,2) | 25,4% | 74,5% | 49,4%* (41,7; 57,1) |
| Eșec biologic anterior+ | 12,8% | 64,4% | 51,6% | 19,3% | 69,4% | 50,1% |
| Fără eșec biologic anterior+ | 42,1% | 81,8% | 39,7% | 31,8% | 79,8% | 48,0% |
| Vindecarea mucoaseic | 7,4% | 36,3% | 29,3%* (22,6; 35,9) | 8,3% | 44,0% | 35,1%* (28,6; 41,6) |
| Eșec biologic anterior+ | 1,7% | 27,0% | 25,3% | 4,8% | 37,1% | 32,3% |
| Fără eșec biologic anterior+ | 13,2% | 46,8% | 33,6% | 12,0% | 51,2% | 39,2% |
| Vindecarea mucoasei observată histologic- endoscopicd | 6,6% | 30,1% | 23,7%* (17,5; 30,0) | 5,9% | 36,7% | 30,1%* (24,1; 36,2) |
| Eșec biologic anterior+ | 1,4% | 22,7% | 21,3% | 4,6% | 30,7% | 26,1% |
| Fără eșec biologic anterior+ | 11,8% | 38,2% | 26,4% | 7,2% | 42,9% | 35,7% |
| Vindecarea mucoasei în profunzimee | 1,3% | 10,7% | 9,7%* (5,7; 13,7) | 1,7% | 13,5% | 11,3%* (7,2; 15,3) |
| Eșec biologic anterior+ | 0 | 6,5% | 6,5% | 1,1% | 9,2% | 8,1% |
| Fără eșec biologic anterior+ | 2,6% | 15,4% | 12,8% | 2,4% | 17,9% | 15,5% |
Abrevieri: PBO = placebo; UPA = upadacitinib; aMS - adapted Mayo score, bazat pe sistemul de evaluare Mayo (care exclude evaluarea globală efectuată de medic), cu valori de la 0 la 9 și care are trei sub-scoruri, fiecare cu valori de la 0 (normal) la 3 (cel mai sever): un sub-scor pentru frecvența scaunului (stool frequency subscore - SFS), un sub-scor pentru sângerarea rectală (rectal bleeding subscore - RBS) și un sub-scor pentru endoscopie analizată central (endoscopy subscore - ES). +Numărul de pacienți cu „Eșec biologic anterior” din studiile UC-1 și UC-2 este de 78 și 89 în grupul la care s-a administrat placebo și, respectiv, de 168 și 173 în grupul tratat cu upadacitinib 45 mg; numărul de pacienți „Fără eșec biologic anterior” din studiile UC-1 și UC-2 este de 76 și 85 în grupul la care s-a administrat placebo și, respectiv, de 151 și 168 în grupul tratat cu upadacitinib 45 mg. *p < 0,001, diferență de tratament ajustată (IÎ 95%) a Per aMS: SFS ≤ 1 și nu mai mare decât la momentul inițial, RBS = 0, ES ≤ 1 fără friabilitate bPer aMS: scădere ≥ 2 puncte și ≥ 30% față de momentul inițial și o scădere a RBS ≥ 1 față de momentul inițial sau un RBS absolut ≤ 1. c ES ≤ 1 fără friabilitate d ES ≤ 1 fără friabilitate și scor Geboes ≤ 3,1 (indicând infiltrarea de neutrofile în < 5% dintre cripte, fără distrugerea criptelor și fără eroziuni, ulcerații sau țesut de granulație). e ES = 0, scor Geboes < 2 (ceea ce indică absența neutrofilelor în cripte sau în lamina propria și nicio creștere a eozinofilelor, absența distrugerii criptelor și a eroziunilor, ulcerațiilor sau țesutului de granulație) | ||||||
|---|---|---|---|---|---|---|
Activitatea și simptomele bolii
Scorul Mayo adaptat parțial (partial adapted Mayo score - paMS) este compus din SFS și RBS. Răspunsul privind simptomele conform scorului paMS este definit ca o scădere ≥ 1 punct și ≥ 30% față de momentul inițial și o scădere a RBS ≥ 1 sau un RBS absolut ≤ 1. O ameliorare semnificativă statistic comparativ cu placebo, conform paMS, a fost observată încă din săptămâna 2 (UC-1: 60,1% față de 27,3% și UC-2: 63,3% față de 25,9%).
Inducție extinsă
Un total de 125 de pacienți din studiile UC-1 și UC-2 la care nu s-a obținut răspuns clinic după 8 săptămâni de tratament cu upadacitinib în doză de 45 mg o dată pe zi au fost incluși într-o perioadă de inducție extinsă, în regim deschis, cu durata de 8 săptămâni. După încă 8 săptămâni (16 săptămâni în total) de tratament cu upadacitinib în doză de 45 mg o dată pe zi, 48,3% dintre pacienți au avut răspuns clinic conform aMS. Dintre pacienții care au răspuns la tratamentul de 16 săptămâni cu upadacitinib în doză de 45 mg o dată pe zi, la 35,7% și 66,7% dintre pacienți s-a menținut răspunsul clinic conform aMS, iar 19,0% și 33,3% dintre pacienți au atins remisiune clinică conform aMS, în săptămâna 52, cu un tratament de întreținere cu upadacitinib în doză de 15 mg și, respectiv, de 30 mg o dată pe zi.
Studiul privind tratamentul de întreținere (UC-3)
Analiza eficacității pentru studiul UC-3 a fost efectuată la 451 de pacienți care au atins un răspuns clinic conform aMS după 8 săptămâni de tratament de inducție cu upadacitinib în doză de 45 mg o dată pe zi. Pacienții au fost randomizați pentru a li se administra o dată pe zi upadacitinib 15 mg, 30 mg sau placebo, timp de până la 52 de săptămâni.
Obiectivul primar de evaluare a fost remisiunea clinică, conform aMS, în săptămâna 52. Tabelul 20 prezintă obiectivele secundare cheie de evaluare, inclusiv menținerea remisiunii clinice, remisiunii clinice fără administrare de corticosteroizi, vindecării mucoasei, vindecării mucoasei observată histologic-endoscopic și vindecării mucoasei în profunzime.
Tabelul 20 Proporția pacienților care întrunesc obiectivele primare și secundare cheie de evaluare a eficacității în săptămâna 52, în cadrul studiului privind tratamentul de întreținere UC-3
| PBO N = 149 | UPA 15 mg N = 148 | UPA 30 mg N = 154 | Diferență de tratament 15 mg față de PBO (IÎ 95%) | Diferență de tratament 30 mg față de PBO (IÎ 95%) | |
| Remisiune clinicăa | 12,1% | 42,3% | 51,7% | 30,7%* (21,7; 39,8) | 39,0%* (29,7; 48,2) |
| Eșec biologic anterior+ | 7,5% | 40,5% | 49,1% | 33,0% | 41,6% |
| Fără eșec biologic anterior+ | 17,6% | 43,9% | 54,0% | 26,3% | 36,3% |
| Menținerea remisiunii cliniceb | N = 54 22,2% | N = 47 59,2% | N = 58 69,7% | 37,4%* (20,3; 54,6) | 47,0%* (30,7; 63,3) |
| Eșec biologic anterior | N = 22 13,6% | N = 17 76,5% | N = 20 73,0% | 62,8% | 59,4% |
| Fără eșec biologic anterior | N = 32 28,1% | N = 30 49,4% | N = 38 68,0% | 21,3% | 39,9% |
| Remisiune clinică fără administrare de corticosteroizic | N = 54 22,2% | N = 47 57,1% | N = 58 68,0% | 35,4%* (18,2; 52,7) | 45,1%* (28,7; 61,6) |
| Eșec biologic anterior | N = 22 13,6% | N = 17 70,6% | N = 20 73,0% | 57,0% | 59,4% |
| Fără eșec biologic anterior | N = 32 28,1% | N = 30 49,4% | N = 38 65,4% | 21,3% | 37,2% |
| Vindecarea mucoaseid | 14,5% | 48,7% | 61,6% | 34,4%* (25,1; 43,7) | 46,3%* (36,7; 55,8) |
| Eșec biologic anterior+ | 7,8% | 43,3% | 56,1% | 35,5% | 48,3% |
| Fără eșec biologic anterior+ | 22,5% | 53,6% | 66,6% | 31,1% | 44,1% |
| Vindecarea mucoasei observată histologic- endoscopice | 11,9% | 35,0% | 49,8% | 23,8%* (14,8; 32,8) | 37,3%* (27,8; 46,8) |
| Eșec biologic anterior+ | 5,2% | 32,9% | 47,6% | 27,7% | 42,4% |
| Fără eșec biologic anterior+ | 20,0% | 36,9% | 51,8% | 16,9% | 31,8% |
| Vindecarea mucoasei în profunzimef | 4,7% | 17,6% | 19,0% | 13,0%* (6,0; 20,0) | 13,6%* (6,6; 20,6) |
| Eșec biologic anterior+ | 2,5% | 17,2% | 16,1% | 14,7% | 13,6% |
| Fără eșec biologic anterior+ | 7,5% | 18,0% | 21,6% | 10,6% | 14,2% |
Abrevieri: PBO = placebo; UPA = upadacitinib; aMS - adapted Mayo score, bazat pe sistemul de evaluare Mayo (care exclude evaluarea globală efectuată de medic), cu valori de la 0 la 9 și care are trei sub-scoruri, fiecare cu valori de la 0 (normal) la 3 (cel mai sever): un sub-scor pentru frecvența scaunului (stool frequency subscore - SFS), un sub-scor pentru sângerarea rectală (rectal bleeding subscore - RBS) și un sub-scor pentru endoscopie analizată central (endoscopy subscore - ES). +Numărul de pacienți cu „Eșec biologic anterior” este de 81, 71 și 73 în grupurile cu placebo, upadacitinib 15 mg și, respectiv, 30 mg. Numărul de pacienți „Fără eșec biologic anterior” este de 68, 77 și 81 în grupurile cu placebo, upadacitinib 15 mg și, respectiv, 30 mg. * p < 0,001, diferență de tratament ajustată (IÎ 95%) a Per aMS: SFS ≤ 1 și nu mai mare decât la momentul inițial, RBS = 0, ES ≤ 1 fără friabilitate | |||||
|---|---|---|---|---|---|
b Remisiune clinică conform aMS în săptămâna 52 la pacienții care au atins remisiune clinică la finalul tratamentului de inducție.
c Remisiune clinică conform aMS în săptămâna 52 și fără corticosteroizi timp de ≥ 90 de zile imediat înainte de săptămâna 52 la pacienții care au atins remisiune clinică la finalul tratamentului de inducție.
d ES ≤ 1 fără friabilitate
e ES ≤ 1 fără friabilitate și scor Geboes ≤ 3,1 (ceea ce indică infiltrarea de neutrofile în < 5% dintre cripte, fără distrugerea criptelor și fără eroziuni, ulcerații sau țesut de granulație).
f ES = 0, scor Geboes < 2 (ceea ce indică absența neutrofilelor în cripte sau lamina propria și nicio creștere a eozinofilelor, absența distrugerii criptelor și a eroziunilor, ulcerațiilor sau țesutului de granulație).
Simptomele bolii
Remisiunea privind simptomele conform paMS, definită ca SFS ≤ 1 și RBS = 0, a fost atinsă în timp, până în săptămâna 52, de mai mulți pacienți tratați cu upadacitinib în doză de 15 mg sau 30 mg o dată pe zi, comparativ cu placebo (figura 5).
Figura 5 Proporția pacienților cu remisiune privind simptomele conform scorului Mayo adaptat parțial de-a lungul timpului, în cadrul studiului UC-3 privind tratamentul de întreținere
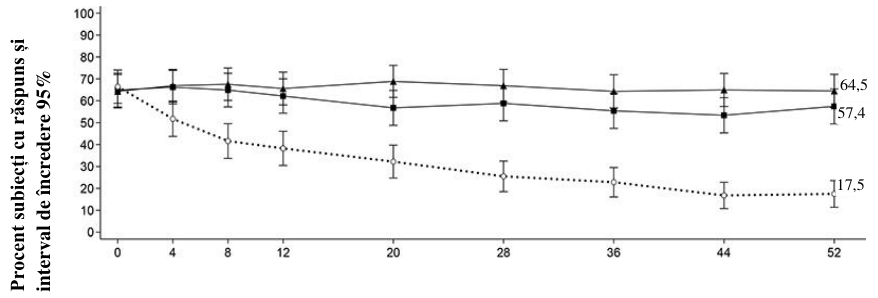
Săptămâni
Placebo (N=149) UPA 15 mg o dată pe zi (N=148) UPA 30 mg o dată pe zi (N=154)
Evaluare endoscopică
Remisiunea endoscopică (normalizarea aspectului endoscopic al mucoasei) a fost definită printr-un ES de 0. În săptămâna 8, o proporție semnificativ mai mare de pacienți tratați cu upadacitinib în doză de 45 mg o dată pe zi, comparativ cu cei cărora li s-a administrat placebo, au atins remisiune endoscopică (UC-1: 13,7%, comparativ cu 1,3%, UC-2: 18,2%, comparativ cu 1,7%). În cadrul studiului UC-3, o proporție semnificativ mai mare de pacienți tratați cu upadacitinib în doză de 15 mg și 30 mg o dată pe zi, comparativ cu cei cărora li s-a administrat placebo, au atins remisiune endoscopică în săptămâna 52 (24,2% și 25,9%, comparativ cu 5,6%). Menținerea vindecării mucoasei în săptămâna 52 (ES ≤ 1 fără friabilitate) a fost observată la o proporție semnificativ mai mare de pacienți tratați cu upadacitinib în doză de 15 mg și 30 mg o dată pe zi, comparativ cu placebo (61,6% și 69,5%, comparativ cu 19,2%), la pacienții care au prezentat vindecarea mucoasei la sfârșitul inducției.
Calitatea vieții
Pacienții tratați cu upadacitinib în doză de 45 mg o dată pe zi au demonstrat o ameliorare semnificativ mai mare și relevantă clinic a calității vieții din punct de vedere al stării de sănătate, măsurată cu ajutorul scorului total la Chestionarul privind bolile inflamatorii intestinale (Inflammatory Bowel Disease Questionnaire – IBDQ), comparativ cu cei la care s-a administrat placebo. Au fost observate ameliorări ale scorurilor pentru toate cele 4 domenii: simptome sistemice (inclusiv fatigabilitate), funcție socială, funcție emoțională și simptome intestinale (inclusiv durere abdominală și nevoie imperioasă de defecație). Modificările scorului total IBDQ în săptămâna 8 față de momentul inițial în grupul tratat cu upadacitinib 45 mg o dată pe zi, comparativ cu placebo, au fost de 55,3 și 21,7 în studiul UC-1 și, respectiv, de 52,2 și 21,1 în studiul UC-2. Modificările scorului total IBDQ în săptămâna 52, față de momentul inițial, au fost de 49,2, 58,9 și 17,9 la pacienții cărora li s-a administrat o dată pe zi upadacitinib 15 mg, 30 mg și, respectiv, placebo.
Studiul de extensie pe termen lung (UC-4)
Pacienții care au atins o remisiune clinică în UC-3 per aMS la 1 an au fost eligibili să continue cu aceeași doză în studiul de extensie (UC-4). La intrarea în UC-4, au fost 96 și 146 pacienți în remisiune clinică și 49 și 82 pacienți în remisiune endoscopică cu upadacitinib 15 mg și respectiv, 30 mg. Această populație de studiu se suprapune parțial, dar nu în întregime, cu populația prezentată în tabelul de mai sus care prezintă procentul de pacienți care au îndeplinit obiectivele la săptămâna 52 în studiul de întreținere UC-3. Dintre pacienții care au obținut remisiune în UC-3 per aMS la 1 an și au avut date disponibile la 96 săptămâni, 55/70 (78,6%) și 75/89 (84,3%) au menținut remisiunea clinică și 22/34 (64,7%) și 40/54 (74,1%) au menținut remisiunea endoscopică după 96 săptămâni de tratament adițional cu upadacitinib 15 mg și respectiv, 30 mg.
La pacienții care au intrat în studiul de extensie după încheierea UC-3 (1 an) și care au avut date disponibile la 96 săptămâni, îmbunătățirile în scorurile totale IBDQ și în scorurile de domeniu IBDQ au fost menținute până la săptămâna 96 a UC-4.
Profilul de siguranță al upadacitinib în tratamentul pe termen lung a fost în concordanță cu cel din perioada controlată cu placebo.
Boală Crohn
Eficacitatea și siguranța upadacitinib au fost evaluate în cadrul a trei studii clinice de fază 3, multicentrice, dublu-orb, controlate cu placebo: două studii privind inducția, CD-1 (U-EXCEED) și CD-2 (U-EXCEL), urmate de un studiu de extensie pe termen lung privind tratamentul de întreținere, cu durata de 52 de săptămâni, CD-3 (U-ENDURE). Obiectivele de evaluare co-primare au fost remisiunea clinică și răspunsul endoscopic în săptămâna 12 pentru CD-1 și CD-2 și în săptămâna 52 pentru CD-3.
Pacienții înrolați aveau vârsta cuprinsă între 18 și 75 de ani, cu boală Crohn (CD) activă, moderată până la severă, definită drept frecvența medie zilnică a scaunelor foarte moi sau lichide (stool frequency - SF) ≥ 4 și/sau scor mediu zilnic al durerii abdominale (abdominal pain score - APS) ≥ 2, și un scor endoscopic simplu pentru boala Crohn (Simple Endoscopic Score for CD - SES-CD) revizuit la nivel central de ≥ 6 sau ≥ 4 pentru boala ileală izolată, excluzând componenta de îngustare. Pacienții cu stricturi intestinale simptomatice au fost excluși din studiile privind boala Crohn.
Studiile privind inducția (CD-1 și CD-2)
În cadrul studiilor CD-1 și CD-2, 1 021 de pacienți (495 și, respectiv, 526 pacienți) au fost randomizați pentru a li se administra upadacitinib în doză de 45 mg o dată pe zi sau placebo timp de 12 săptămâni, cu un raport de alocare a tratamentului de 2:1.
În CD-1, toți pacienții au avut un răspuns inadecvat sau au prezentat intoleranță la tratamentul cu una sau mai multe terapii biologice (eșec biologic anterior). Dintre acești pacienți, 61% (301/495) au avut un răspuns inadecvat sau au prezentat intoleranță la două sau mai multe terapii biologice.
În CD-2, 45% (239/526) pacienți au avut un răspuns inadecvat sau au prezentat intoleranță la tratamentul cu una sau mai multe terapii biologice (eșec biologic anterior), iar 55% (287/526) au avut un răspuns inadecvat sau au prezentat intoleranță la tratamentul cu terapii convenționale, dar nu la terapie biologică (fără eșec biologic anterior).
La momentul inițial din studiile CD-1 și CD-2, 34% și 36% dintre pacienți au fost tratați cu corticosteroizi, 7% și 3% dintre pacienți au fost tratați cu imunomodulatoare, iar 15% și 25% dintre pacienți au fost tratați cu aminosalicilați.
În ambele studii, pacienții cărora li s-au administrat corticosteroizi la momentul inițial au început o schemă de reducere treptată a corticosteroizilor începând cu săptămâna 4.
Ambele studii au inclus o perioadă de tratament extinsă cu durata de 12 săptămâni cu upadacitinib 30 mg o dată pe zi la pacienții cărora li s-a administrat upadacitinib 45 mg o dată pe zi și nu au obținut răspuns clinic în ceea ce privește SF/APS (scădere ≥ 30% a valorii zilnice medii a SF pentru scaunele foarte moi sau lichide și/sau scădere ≥ 30% a valorii zilnice medii a APS și niciuna mai mare decât valoarea inițială) în săptămâna 12.
Activitatea clinică a bolii și simptomele
În CD-1 și CD-2, o proporție semnificativ mai mare de pacienți tratați cu upadacitinib 45 mg a atins obiectivul de evaluare co-primar al remisiunii clinice în săptămâna 12, comparativ cu placebo (tabelul 21). Debutul eficacității a fost rapid și a fost atins încă din săptămâna 2 (tabelul 21).
În ambele studii, pacienții cărora li s-a administrat upadacitinib 45 mg au prezentat o ameliorare semnificativ mai mare a fatigabilității față de momentul inițial, măsurată prin scorul FACIT-F în săptămâna 12, comparativ cu placebo.
Evaluarea endoscopică
În CD-1 și CD-2, o proporție semnificativ mai mare de pacienți tratați cu upadacitinib 45 mg a atins obiectivul de evaluare co-primar al răspunsului endoscopic în săptămâna 12, comparativ cu placebo (tabelul 21). În CD-1 și CD-2, o proporție mai mare de pacienți tratați cu upadacitinib 45 mg (14% și, respectiv, 19%), comparativ cu placebo (0% și, respectiv, 5%), au atins SES-CD 0-2.
Tabelul 21 Proporția pacienților care întrunesc obiectivele primare și suplimentare de evaluare a eficacității, în cadrul studiilor privind inducția CD-1 și CD-2
| Studiul | CD-1 (U-EXCEED) | CD-2 (U-EXCEL) | ||||
| Grupul de tratament | PBO N = 171 | UPA 45 mg N = 324 | Diferență de tratament (IÎ 95%) | PBO N = 176 | UPA 45 mg N = 350 | Diferență de tratament (IÎ 95%) |
| Obiective de evaluare co-primare în Săptămâna 12 | ||||||
|---|---|---|---|---|---|---|
| Remisiune clinicăa | 14% | 40% | 26% (19, 33)* | 22% | 51% | 29% (21, 36)* |
| Eșec biologic anterior | N=78 14% | N=161 47% | 33% (22, 44) | |||
| Fără eșec biologic anterior | N=98 29% | N=189 54% | 26% (14, 37) | |||
| Răspuns endoscopicb | 4% | 35% | 31% (25, 37)* | 13% | 46% | 33% (26, 40)* |
| Eșec biologic anterior | N=78 9% | N=161 38% | 29% (19, 39) | |||
| Fără eșec biologic anterior | N=98 16% | N=189 52% | 36% (25, 46) | |||
| Obiective de evaluare suplimentare în Săptămâna 12 | ||||||
| Remisiune clinică, conform CDAIc | 21% | 39% | 18% (10, 26)* | 29% | 49% | 21% (13, 29)* |
| Răspuns clinic (CR-100)d | 27% | 51% | 23% (14, 31)* | 37% | 57% | 20% (11, 28)* |
| Remisiune clinică fără administrarea de corticosteroizia,e | N=60 7% | N=108 37% | 30% (19, 41)* | N=64 13% | N=126 44% | 33% (22, 44)* |
| Remisiune endoscopicăf | 2% | 19% | 17% (12, 22)* | 7% | 29% | 22% (16, 28)* |
| Vindecarea mucoaseig | N=171 0% | N= 322 17% | 17% (13, 21)*** | N=174 5% | N=349 25% | 20% (14, 25)*** |
| Obiective de evaluare cu debut precoce | ||||||
Remisiune clinică în Săptămâna 4a | 9% | 32% | 23% (17, 30)* | 15% | 36% | 21% (14, 28)* |
| CR-100 în Săptămâna 2d | 12% | 33% | 21% (14, 28)* | 20% | 32% | 12% (4, 19)** |
Abrevieri: PBO = placebo; UPA = upadacitinib * Valoare p < 0,001, diferența de tratament ajustată (IÎ 95%) ** Valoare p < 0,01, diferența de tratament ajustată (IÎ 95%) *** Valoare p nominală < 0,001 pentru comparația dintre UPA și PBO, diferența de tratament ajustată (IÎ 95%) a Valoarea zilnică medie a SF ≤ 2,8 și APS ≤ 1,0 și niciuna mai mare decât valoarea inițială b Scădere a scorului SES-CD > 50% față de valoarea inițială din cadrul studiului privind inducția (sau, pentru pacienții cu un scor SES-CD de 4 la momentul inițial al studiului privind inducția, o reducere de cel puțin 2 puncte față de valoarea inițială din cadrul studiului privind inducția) c CDAI < 150 d Scădere cu cel puțin 100 de puncte a scorului CDAI față de valoarea inițială e Întreruperea tratamentului cu steroizi și obținerea remisiunii clinice în rândul pacienților tratați cu steroizi la momentul inițial f SES-CD ≤ 4 și o reducere de cel puțin 2 puncte față de valoarea inițială și niciun subscor > 1 în orice variabilă individuală g Subscorul suprafeței ulcerate SES-CD de 0 la pacienții cu subscorul suprafeței ulcerate SES-CD ≥ 1 la momentul inițial | ||||||
Studiul privind tratamentul de întreținere (CD-3)
Analiza eficacității pentru studiul CD-3 a fost efectuată la 502 pacienți care au atins un răspuns clinic conform SF/APS cu tratamentul de inducție de 12 săptămâni cu upadacitinib în doză de 45 mg o dată pe zi. Pacienții au fost randomizați din nou pentru a li se administra o schemă de întreținere fie cu upadacitinib 15 mg sau 30 mg sau cu placebo o dată pe zi, până la 52 de săptămâni.
Activitatea clinică a bolii și simptomele
O proporție semnificativ mai mare de pacienți tratați cu upadacitinib 15 mg și 30 mg au atins obiectivul de evaluare co-primar al remisiunii clinice în săptămâna 52, comparativ cu placebo (figura 6, tabelul 22).
Figura 6 Proporția pacienților care au atins remisiunea clinică în cadrul studiului CD-3 privind tratamentul de întreținere
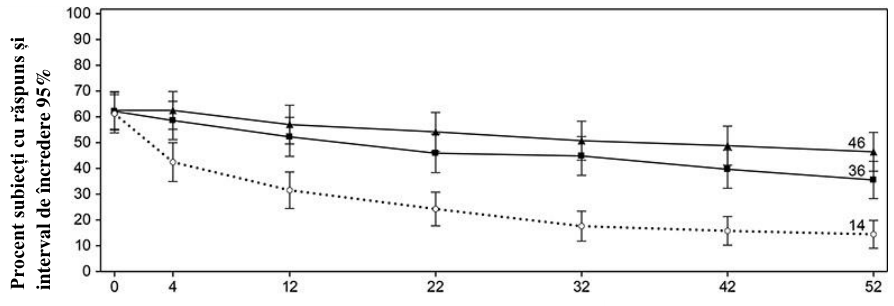
Săptămâni
Placebo (N=165) UPA 15 mg o dată pe zi (N=169) UPA 30 mg o dată pe zi (N=168)
Pacienții cărora li s-a administrat upadacitinib 30 mg au prezentat o ameliorare semnificativ mai mare a fatigabilității față de momentul inițial, măsurată prin scorul FACIT-F în săptămâna 52, comparativ cu placebo.
Tabelul 22 Proporția pacienților care întrunesc obiectivele primare și suplimentare de evaluare a eficacității în săptămâna 52, în cadrul studiului privind tratamentul de întreținere CD-3
| Grupul de tratament | PBO+ N = 165 | UPA 15 mg N = 169 | UPA 30 mg N = 168 | Diferență de tratament 15 mg față de PBO (IÎ 95%) | Diferență de tratament 30 mg față de PBO (IÎ 95%) |
|---|---|---|---|---|---|
| Obiective de evaluare co-primare | |||||
| Remisiune clinicăa | 14% | 36% | 46% | 22% (14, 30)* | 32% (23, 40)* |
| Eșec biologic anterior | N=126 9% | N=124 32% | N=127 43% | 24% (14, 33) | 34% (24, 44) |
| Fără eșec biologic anterior | N=39 33% | N=45 44% | N=41 59% | 12% (-9, 33) | 26% (5, 47) |
| Răspuns endoscopicb | 7% | 28% | 40% | 21% (14, 28)* | 34% (26, 41)* |
| Eșec biologic anterior | N=126 4% | N=124 23% | N=127 39% | 19% (11, 27) | 35% (26, 44) |
| Fără eșec biologic anterior | N=39 18% | N=45 40% | N=41 44% | 22% (3, 41) | 26% (7, 45) |
| Obiective de evaluare suplimentare | |||||
| Remisiune clinică, conform CDAIc | 15% | 37% | 48% | 24% (15, 32)* | 33% (24, 42)* |
| Răspuns clinic (CR-100)d | 15% | 41% | 51% | 27% (18, 36)* | 36% (28, 45)* |
| Remisiune clinică fără administrarea de corticosteroizia,e | 14% | 35% | 45% | 21% (13, 30) * | 30% (21, 39)* |
| Menținerea remisiunii clinicea,f | N=101 20% | N=105 50% | N=105 60% | 32% (20, 44)* | 40% (28, 52)* |
| Remisiune endoscopicăg | 5% | 19% | 29% | 14% (8, 21)* | 24% (16, 31)* |
| Vindecarea mucoaseih | N=164 4% | N=167 13% | N=168 24% | 10% (4, 16)*** | 21% (14, 27)*** |
| Remisiune profundăa,i | 4% | 14% | 23% | 10% (4, 16)** | 18% (11, 25)* |
Abrevieri: PBO = placebo; UPA = upadacitinib + Grupul la care s-a administrat placebo a fost format din pacienți care au obținut un răspuns clinic conform SF/APS cu upadacitinib 45 mg la încheierea studiului privind inducția și au fost randomizați pentru a li se administra placebo la începutul tratamentului de întreținere * Valoare p < 0,001, diferența de tratament ajustată (IÎ 95%) ** Valoare p < 0,01, diferența de tratament ajustată (IÎ 95%) *** Valoare p nominală < 0,001 pentru comparația dintre UPA și PBO, diferența de tratament ajustată (IÎ 95%) a Valoarea zilnică medie a SF ≤ 2,8 și APS ≤ 1,0 și niciuna mai mare decât valoarea inițială b Scădere a scorului SES-CD > 50% față de valoarea inițială din cadrul studiului privind inducția (sau, pentru pacienții cu un scor SES-CD de 4 la momentul inițial al studiului privind inducția, o reducere de cel puțin 2 puncte față de valoarea inițială din cadrul studiului privind inducția) c CDAI < 150 d Scăderea CDAI ≥ 100 puncte față de valoarea inițială e Fără administrare de corticosteroizi timp de 90 de zile înainte de săptămâna 52 și atingerea remisiunii clinice. În subgrupul de pacienți care au fost tratați cu corticosteroizi la momentul inițial al studiului privind inducția, 38% (N=63) din grupul tratat cu upadacitinib 15 mg, 38% (N=63) din grupul tratat cu upadacitinib 30 mg și 5% (N=61) din grupul la care s-a administrat placebo nu au primit corticosteroizi timp de 90 de zile înainte de săptămâna 52 și au fost în remisiune clinică f Definit drept atingerea remisiunii clinice în săptămâna 52 la pacienții care au obținut remisiune clinică la intrarea în studiul privind tratamentul de întreținere g SES-CD ≤ 4 și o reducere de cel puțin 2 puncte față de valoarea inițială și niciun subscor > 1 în orice variabilă individuală h Subscorul suprafeței ulcerate SES-CD de 0 la pacienții cu subscorul suprafeței ulcerate SES-CD ≥ 1 la momentul inițial i Remisiune clinică și remisiune endoscopică | |||||
Pacienților care nu au obținut un răspuns clinic conform SF/APS la inducția cu upadacitinib în săptămâna 12 din cadrul CD-1 și CD-2 (122 de pacienți) li s-a administrat upadacitinib 30 mg o dată pe zi timp de încă 12 săptămâni. Dintre acești pacienți, 53% au obținut răspuns clinic în săptămâna 24. Dintre pacienții care au răspuns la perioada extinsă de tratament și li s-a administrat în continuare tratament de întreținere cu upadacitinib 30 mg, 25% au obținut remisiune clinică și 22% au obținut răspuns endoscopic în săptămâna 52.
Evaluare endoscopică
În CD-3, o proporție semnificativ mai mare de pacienți tratați cu upadacitinib 15 mg și 30 mg au atins obiectivul de evaluare co-primar al răspunsului endoscopic în săptămâna 52, comparativ cu placebo (tabelul 22). În plus față de obiectivele de evaluare endoscopice descrise în tabelul 22, o proporție mai mare de pacienți tratați cu upadacitinib 15 mg și 30 mg (11% și, respectiv, 21%), comparativ cu placebo (3%), au atins SES-CD 0-2 în săptămâna 52. Remisiunea endoscopică fără administrarea de corticosteroizi în rândul pacienților tratați cu steroizi la momentul inițial a fost obținută la o proporție mai mare de pacienți tratați cu upadacitinib 15 mg și 30 mg (17% și, respectiv, 25%), comparativ cu placebo (3%), în săptămâna 52.
Rezolvarea manifestărilor extraintestinale
Rezolvarea manifestărilor extraintestinale a fost observată la o proporție mai mare de pacienți tratați cu upadacitinib 15 mg (25%) și o proporție semnificativ mai mare de pacienți tratați cu upadacitinib 30 mg (36%), comparativ cu placebo (15%), în săptămâna 52.
Tratamentul de salvare
În CD-3, pacienții care au avut un răspuns inadecvat sau au prezentat pierderea răspunsului în timpul tratamentului de întreținere au fost eligibili pentru a li se administra tratament de salvare cu upadacitinib 30 mg. Dintre pacienții care au fost randomizați în grupul de upadacitinib 15 mg și cărora li s-a administrat tratament de salvare cu upadacitinib 30 mg timp de cel puțin 12 săptămâni, 84% (76/90) au obținut răspuns clinic în ceea ce privește SF/APS și 48% (43/90) au obținut remisiune clinică la 12 săptămâni după începerea administrării tratamentului de salvare.
Rezultate privind calitatea vieții din punct de vedere al stării de sănătate
Pacienții tratați cu upadacitinib au demonstrat o ameliorare mai mare a calității vieții din punct de vedere al stării de sănătate (HRQOL), măsurată cu ajutorul scorului total al Chestionarului privind bolile inflamatorii intestinale (IBDQ), comparativ cu cei cărora li s-a administrat placebo. Au fost observate ameliorări ale scorurilor pentru toate cele 4 domenii: simptome sistemice (inclusiv fatigabilitate) și simptome intestinale (inclusiv durere abdominală și nevoie imperioasă de defecație), precum și funcția socială și cea emoțională. Modificările scorului total IBDQ în săptămâna 12 față de momentul inițial în grupul tratat cu upadacitinib 45 mg o dată pe zi, comparativ cu placebo, au fost de 46,0 și 21,6 în studiul CD-1 și, respectiv, de 46,3 și 24,4 în studiul CD-2. Modificările scorului total IBDQ în săptămâna 52, față de momentul inițial, au fost de 59,3, 64,5 și 46,4 la pacienții cărora li s-a administrat o dată pe zi upadacitinib 15 mg, 30 mg și, respectiv, placebo.
Copii şi adolescenţi
Artrită idiopatică juvenilă poliarticulară
Eficacitatea upadacitinib la pacienți copii și adolescenți cu artrită idiopatică juvenilă poliarticulară se bazează pe extrapolarea corelată la expunerea eficacității stabilite a upadacitinib la pacienți adulți cu poliartrită reumatoidă. Aceste date sunt susținute de eficacitatea și siguranța upadacitinib evaluate în cadrul uni studiu multicentric, în regim deschis, cu un singur braț, la 122 de pacienți copii și adolescenți (cu vârsta cuprinsă între 2 ani și < 18 ani) cu artrită idiopatică juvenilă poliarticulară. Subtipurile de pacienți cu artrită idiopatică juvenilă poliarticulară la intrarea în studiu au inclus factorul reumatoid poliarticular negativ (67,2%), factorul reumatoid poliarticular pozitiv (16,4%), forma oligoarticulară extinsă (14,8%) și artrita idiopatică juvenilă sistemică fără manifestări sistemice (1,6%). În total, la 22,1% dintre pacienți li s-a administrat tratament anterior cu MARMB biologice. În total, la 36,9% dintre pacienți li s-au administrat concomitent tratament cu metotrexat la momentul inițial. Ajustări ale dozei de metotrexat sau ale altor medicamente administrate concomitent (de exemplu, corticosteroizi, AINS) au fost permise în timpul studiului. Tuturor pacienților li s-a administrat upadacitinib comprimate de 15 mg o dată pe zi sau upadacitinib soluție orală, în echivalent în funcție de greutatea corporală, de două ori pe zi timp de până la 156 de săptămâni.
Răspunsul clinic
Procentul pacienților care au avut un răspuns la săptămâna 12 și săptămâna 48 este prezentat în tabelul 23. Eficacitatea a fost, în general, consecventă cu răspunsul la pacienți adulți cu poliartrită reumatoidă.
Tabelul 23 Răspunsul clinic
| Săptămâna 12 N=122 | Săptămâna 48 N=122 | |
| Răspunsul ACR 70 pediatrica | 66,4% | 79,5% |
| Remisie JADAS27-CRPb | 23,0% | 43,4% |
Abrevieri: a ACR 70 pediatric = îmbunătățire de ≥ 70% la copii și adolescenți conform criteriilor American College of Rheumatology (ACR) b Remisie JADAS27-CRP = scorul activității bolii în artrita juvenilă (Juvenile Arthritis Disease Activity Score) - 27 articulații, remisiune a proteinei C reactive; definit ca JADAS27-CRP ≤ 1 Rezultatele pentru toate obiectivele de evaluare sunt raportate folosind analiza imputării non-respondenților. | ||
|---|---|---|
Dermatită atopică
În total, 542 de adolescenţi cu vârsta cuprinsă între 12 ani și 17 ani, cu dermatită atopică moderată până la severă, au fost randomizaţi în cadrul a trei studii globale de fază 3, dintre care 344 au fost evaluați pentru analiza primară. Adolescenții din analiza primară au fost randomizați pentru a li se administra fie upadacitinib 15 mg (N = 114), fie upadacitinib 30 mg (N = 114), fie placebo corespunzător (N = 116), în monoterapie sau asociere cu corticosteroizi cu administrare topică. Eficacitatea a fost concordantă între adolescenţi şi adulţi. În general, profilul de siguranță la adolescenţi a fost similar cu cel la adulţi, cu creșteri dependente de doză ale frecvenței anumitor evenimente adverse, care includ neutropenia și herpes zoster. Pentru ambele doze, frecvența neutropeniei a fost ușor crescută la adolescenți, comparativ cu cea la adulți. Pentru ambele doze, frecvența herpes zoster a fost mai crescută la adulți comparativ cu cea observată la adolescenți.
Tabelul 24 Rezultate privind eficacitatea upadacitinib la adolescenţi în săptămâna 16
| Studiu | MEASURE UP 1 | MEASURE UP 2 | AD UP | ||||||
| Grup de tratament | PBO | UPA 15 mg | UPA 30 mg | PBO | UPA 15 mg | UPA 30 mg | PBO + CST | UPA 15 mg + CST | UPA 30 mg + CST |
| Număr de subiecţi adolescenţi randomizaţi | 40 | 42 | 42 | 36 | 33 | 35 | 40 | 39 | 37 |
| % subiecţi cu răspuns (IÎ 95%) | |||||||||
|---|---|---|---|---|---|---|---|---|---|
| vIGA-AD 0/1a,b | 8 (0,16) | 38 (23,53) | 69 (55,83) | 3 (0,8) | 42 (26,59) | 62 (46,79) | 8 (0,16) | 31 (16,45) | 65 (50,80) |
| EASI 75a | 8 (0,17) | 71 (58,85) | 83 (72,95) | 14 (3,25) | 67 (51,83) | 74 (59,90) | 30 (16,44) | 56 (41,72) | 76 (62,90) |
| Scor NRS pentru evaluarea intensității maxime a prurituluic (îmbunătăţire ≥ 4 puncte) | 15 (4,27) | 45 (30,60) | 55 (40,70) | 3 (0,8) | 33 (16,50) | 50 (33,67) | 13 (2,24) | 42 (26,58) | 55 (38,72) |
| Abrevieri: UPA = upadacitinib (RINVOQ); PBO = placebo Subiecţii cărora li s-a administrat medicaţie de salvare sau pentru care nu există date au fost consideraţi non- responsivi. a Pe baza numărului de subiecţi randomizaţi b Un subiect responsiv a fost definit ca pacient cu vIGA-AD 0 sau 1 („fără simptome cutanate” sau „dispariţie aproape completă a simptomelor cutanate”), cu o scădere ≥ 2 puncte pe o scală ordinală de la 0 la 4 | |||||||||
c Rezultatele prezentate pentru subsetul de pacienţi eligibili pentru evaluare (pacienţi care aveau inițial un scor ≥ 4 pe scala numerică de evaluare a intensității maxime a pruritului (NRS))
Agenţia Europeană a Medicamentului a suspendat temporar obligația de depunere a rezultatelor studiilor efectuate cu RINVOQ la una sau mai multe subgrupe de copii și adolescenți în artrita idiopatică cronică (incluzând poliartrita reumatoidă, artrita psoriazică, spondiloartrita şi artrita idiopatică juvenilă), dermatita atopică, alopecia areata, vitiligo, colita ulcerativă și boala Crohn (vezi pct. 4.2 pentru informații privind utilizarea la copii și adolescenți).
5.2 Proprietăţi farmacocinetice
Expunerile plasmatice ale upadacitinib sunt proporţionale cu doza în intervalul dozei terapeutice. Concentraţiile plasmatice la starea de echilibru sunt atinse în 4 zile cu acumulare minimă după mai multe administrări o dată pe zi ale comprimatului.
RINVOQ comprimate și RINVOQ soluție orală nu sunt bioechivalente. Prin urmare, cele două forme farmaceutice nu sunt interschimbabile prin calcul miligram per miligram (vezi pct. 4.2).
Absorbţie
După administrarea pe cale orală a formei farmaceutice cu eliberare prelungită de upadacitinib, acesta este absorbit într-un interval median Tmax de 2 până la 4 ore. Administrarea concomitentă cu alimente bogate în grăsimi nu a avut niciun efect relevant din punct de vedere clinic asupra expunerilor de upadacitinib (creştere a valorilor ASC cu 29% şi a Cmax cu 39% până la 60%) În studiile clinice, upadacitinib a fost administrat indiferent de orarul meselor (vezi pct. 4.2). In vitro, upadacitinib este substrat pentru transportorii de eflux, glicoproteina P (P-gp) şi proteina de rezistenţă în cancerul mamar (breast cancer resistance protein, BCRP).
Distribuţie
Upadacitinib se leagă în proporţie de 52% de proteinele plasmatice. Upadacitinib se distribuie în mod similar între componentele celulare plasmatice şi sanguine, după cum o indică valoarea raportului sânge-plasmă de 1,0.
Metabolizare
Metabolizarea upadacitinib este mediată de enzima CYP3A4, cu o posibilă contribuţie minoră a CYP2D6. Activitatea farmacologică a upadacitinib este atribuită moleculei parentale. Într-un studiu cu radiotrasor la om, upadacitinib nemodificat a reprezentat 79% din radioactivitatea plasmatică totală, în timp ce metabolitul său principal (rezultat prin monooxidare, urmată de glucuronidare) a reprezentat 13% din radioactivitatea totală la nivel plasmatic. Nu au fost identificaţi metaboliţi activi pentru upadacitinib.
Eliminare
După administrarea unei singure doze de soluţie cu eliberare imediată de upadacitinib marcat-[C14], upadacitinib a fost eliminat preponderent sub forma substanţei parentale nemodificate în urină (24%) şi în materii fecale (38%). Aproximativ 34% din doza de upadacitinib a fost excretată sub formă de metaboliţi. Timpul mediu final de înjumătăţire plasmatică prin eliminare pentru upadacitinib a variat între 9 şi 14 ore.
Grupe speciale de pacienți
Insuficienţă renală
Valoarea ASC a upadacitinib a fost cu 18%, 33% şi 44% mai mare la subiecţii cu insuficienţă renală uşoară (rata estimată a filtrării glomerulare între 60 şi 89 ml/min/1,73 m2), moderată (rata estimată a filtrării glomerulare între 30 şi 59 ml/min/1,73 m2) şi, respectiv, severă (rata estimată a filtrării glomerulare între 15 şi 29 ml/min/1,73 m2), comparativ cu subiecţii cu funcţie renală normală. Valoarea Cmax a upadacitinib a fost similară la subiecţii cu funcţie renală normală şi cei cu insuficiență renală. Insuficienţa renală uşoară sau moderată nu a avut efecte relevante clinic asupra expunerii la upadacitinib (vezi pct. 4.2).
Insuficienţă hepatică
Insuficienţa hepatică uşoară (clasa Child-Pugh A) şi moderată (clasa Child-Pugh B) nu au efecte relevante clinic asupra expunerii la upadacitinib. Valoarea ASC a upadacitinib a fost cu 28% şi 24% mai mare la subiecţii cu insuficienţă hepatică ușoară şi, respectiv, moderată, comparativ cu subiecţii care aveau funcţie hepatică normală. Valoarea Cmax pentru upadacitinib nu s-a modificat la pacienţii cu insuficiență hepatică uşoară şi a fost cu 43% mai mare la subiecţii cu insuficiență hepatică moderată, faţă de cei cu funcţie hepatică normală. Upadacitinib nu a fost studiat la pacienţi cu insuficiență hepatică severă (clasa Child-Pugh C).
Copii şi adolescenţi
Farmacocinetica şi concentraţiile la starea de echilibru pentru upadacitinib sunt similare la adulţi şi adolescenţi cu vârsta cuprinsă între 12 ani și 17 ani, cu dermatită atopică, alopecia areata și vitiligo.
La adolescenţi cu greutate cuprinsă între 30 kg și mai mică de 40 kg cu dermatită atopică, dozele au fost determinate prin modelarea şi simularea farmacocineticii populaţionale. Nu sunt disponibile date clinice privind expunerea la adolescenții cu greutatea < 40 kg cu dermatită atopică.
Expunerile plasmatice ale upadacitinib (Cmax,ss și ASC24,ss) la pacienții copii și adolescenți cu artrită idiopatică juvenilă poliarticulară, cu respectarea schemei recomandate de administrare a dozelor în funcție de greutatea corporală pentru copii și adolescenți se anticipează că sunt similare cu expunerea plasmatică țintă la pacienții adulți cu poliartrită reumatoidă care primesc doza recomandată.
Farmacocinetica upadacitinib la pacienți copii cu vârsta < 2 ani sau cu greutatea < 10 kg nu a fost stabilită.
Farmacocinetica upadacitinib nu a fost încă evaluată la pacienți copii și adolescenți cu artrită psoriazică, spondiloartrită axială, colită ulcerativă și boală Crohn (vezi pct. 4.2).
Farmacocinetica upadacitinib la copii (vârstă < 12 ani) cu dermatită atopică, alopecia areata sau vitiligo nu a fost stabilită.
Factori intrinseci
Vârsta, sexul, greutatea corporală, rasa şi etnia nu au avut efecte relevante clinic asupra expunerii la upadacitinib a populațiilor de pacienți adulți. Farmacocinetica upadacitinib este consecventă la pacienţii cu poliartrită reumatoidă, artrită psoriazică, spondiloartrită axială, arterită cu celule gigante, dermatită atopică, alopecia areata, vitiligo, colită ulcerativă și boală Crohn.
La pacienții copii și adolescenți cu artrită idiopatică juvenilă poliarticulară cu greutăți corporale la momentul inițial cuprinse între 11 și 114 kg, clearance-ul upadacitinib a crescut odată cu creșterea greutății corporale, ceea ce susține administrarea unei doze în funcție de greutatea corporală (vezi tabelul 1). Vârsta (în intervalul de 2 până la < 18 ani) nu a avut niciun efect suplimentar asupra farmacocineticii upadacitinib după luarea în calcul a efectului greutății corporale.
5.3 Date preclinice de siguranţă
Pe baza studiilor convenţionale farmacologice privind evaluarea siguranţei, datele non-clinice nu au evidenţiat niciun risc special pentru om.
În studiul privind carcinogenitatea cu durata de 2 ani, efectuat pe şobolani Sprague-Dawley, upadacitinib nu a fost carcinogen la expunerile (pe baza ASC) de aproximativ 4 şi 10 ori mai mari decât doza clinică de 15 mg, de 2 şi 5 ori mai mari decât doza clinică de 30 mg și de 1,7 și 4 ori mai mari decât doza clinică de 45 mg la masculii și, respectiv, la femelele de șobolani Sprague-Dawley. Upadacitinib nu a fost carcinogen în cadrul unui studiu de carcinogenitate cu durata de 26 de săptămâni efectuat la şoareci CByB6F1-Tg(HRAS)2Jic-transgenici.
Upadacitinib nu a avut efecte mutagene sau genotoxice, conform rezultatelor testelor realizate in vitro şi in vivo pentru identificarea mutaţiilor genice şi aberaţiilor cromozomiale.
Upadacitinib nu a avut niciun efect asupra fertilităţii la şobolanii masculi sau femele la expuneri de până la aproximativ 17 și 34 ori mai mari decât doza maximă recomandată la om (DMRO) de 45 mg, la bărbat şi la femeie, pe baza ASC, într-un studiu privind fertilitatea şi dezvoltarea embrionară timpurie. În acest studiu privind fertilitatea la șobolan, creşterile legate de doză ale cazurilor de resorbţie fetală, asociate cu avort post-nidaţie, au fost atribuite efectelor asupra dezvoltării/efectelor teratogene ale upadacitinib. Nu s-au observat efecte adverse la expuneri mai mici decât expunerea clinică (pe baza ASC). Avorturile post-nidație au fost observate la expuneri de 9 ori mai mari decât expunerea clinică la DMRO de 45 mg (pe baza ASC).
În studiile referitoare la dezvoltarea embrio-fetală la animal, upadacitinib a avut efecte teratogene atât la şobolan, cât şi la iepure. Upadacitinib a dus la creșteri ale malformațiilor scheletice la șobolan pentru expuneri de 1,6, 0,8 și 0,6 ori mai mari decât expunerea clinică (pe baza ASC) la doze de 15 mg, 30 mg și, respectiv, 45 mg (DMRO). La iepure, s-a observat o incidență crescută a malformațiilor cardiovasculare pentru expuneri de 15, 7,6 și 6 ori mai mari decât expunerea clinică la dozele de 15 mg, 30 mg și, respectiv, 45 mg (pe baza ASC).
După administrarea de upadacitinib la femelele de şobolan în perioada de lactaţie, concentraţiile de upadacitinib în lapte în timp au fost, în general, în concordanță cu cele plasmatice, cu valori de aproximativ 30 de ori mai mari ale concentraţiilor din lapte comparativ cu expunerea plasmatică maternă. Aproximativ 97% din upadacitinib din lapte a fost reprezentată de molecula nemodificată, upadacitinib.
6. PROPRIETĂŢI FARMACEUTICE
6.1 Lista excipienţilor
Conţinutul comprimatului
Celuloză microcristalină
Hipromeloză
Manitol
Acid tartric
Dioxid de siliciu coloidal anhidru
Stearat de magneziu
Filmul comprimatului
Alcool polivinilic
Macrogol
Talc
Dioxid de titan (E171)
Oxid negru de fer (E172) (numai concentraţia de 15 mg)
Oxid roşu de fer (E172)
Oxid galben de fer (E172) (numai concentraţia de 45 mg)
6.2 Incompatibilităţi
Nu este cazul.
6.3 Perioada de valabilitate
RINVOQ 15 mg comprimate cu eliberare prelungită
Comprimate cu eliberare prelungită în blistere: 2 ani
Comprimate cu eliberare prelungită în flacoane: 3 ani
RINVOQ 30 mg comprimate cu eliberare prelungită
Comprimate cu eliberare prelungită în blistere: 2 ani
Comprimate cu eliberare prelungită în flacoane: 3 ani
RINVOQ 45 mg comprimate cu eliberare prelungită
Comprimate cu eliberare prelungită în blistere: 2 ani
Comprimate cu eliberare prelungită în flacoane: 3 ani
6.4 Precauţii speciale pentru păstrare
Acest medicament nu necesită condiții de temperatură speciale pentru păstrare.
A se păstra în blisterul sau flaconul original, pentru a fi protejat de umiditate. A se ține flaconul bine închis.
6.5 Natura şi conţinutul ambalajului
RINVOQ 15 mg comprimate cu eliberare prelungită
Blistere calendaristice din aluminiu-clorură de polivinil/polietilenă/policlortrifluoretilenă, în cutii cu 28 sau 98 comprimate cu eliberare prelungită sau ambalaj multiplu cu 84 comprimate filmate (3 cutii a câte 28 comprimate).
Cutie cu flacoane din PEÎD, cu desicant şi capac din polipropilenă, cu 30 comprimate cu eliberare prelungită.
Mărimea ambalajului: 1 flacon (30 comprimate cu eliberare prelungită) sau 3 flacoane (90 comprimate cu eliberare prelungită).
Este posibil ca nu toate mărimile de ambalaj să fie comercializate.
RINVOQ 30 mg comprimate cu eliberare prelungită
Blistere calendaristice din aluminiu-clorură de polivinil/polietilenă/policlorotrifluoroetilenă, în cutii cu 28 sau 98 comprimate cu eliberare prelungită.
Cutie cu flacoane din PEÎD, cu desicant şi capac din polipropilenă, cu 30 comprimate cu eliberare prelungită.
Mărimea ambalajului: 1 flacon (30 comprimate cu eliberare prelungită) sau 3 flacoane (90 comprimate cu eliberare prelungită).
Este posibil ca nu toate mărimile de ambalaj să fie comercializate.
RINVOQ 45 mg comprimate cu eliberare prelungită
Blistere calendaristice din aluminiu-clorură de polivinil/polietilenă/policlorotrifluoroetilenă, în cutii cu 28 comprimate cu eliberare prelungită.
Cutie cu flacoane din PEÎD, cu desicant și capac din polipropilenă, cu 28 comprimate cu eliberare prelungită.
Este posibil ca nu toate mărimile de ambalaj să fie comercializate.
6.6 Precauţii speciale pentru eliminare
Orice medicament neutilizat sau material rezidual trebuie eliminat în conformitate cu reglementările locale.
7. DEŢINĂTORUL AUTORIZAŢIEI DE PUNERE PE PIAŢĂ
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Germania
8. NUMĂRUL(ELE) AUTORIZAŢIEI DE PUNERE PE PIAŢĂ
EU/1/19/1404/001
EU/1/19/1404/002
EU/1/19/1404/003
EU/1/19/1404/004
EU/1/19/1404/005
EU/1/19/1404/006
EU/1/19/1404/007
EU/1/19/1404/008
EU/1/19/1404/009
EU/1/19/1404/010
EU/1/19/1404/011
9. DATA PRIMEI AUTORIZĂRI SAU A REÎNNOIRII AUTORIZAŢIEI
Data primei autorizări: 16 decembrie 2019
Data ultimei reînnoiri a autorizației: 19 septembrie 2024
10. DATA REVIZUIRII TEXTULUI
Informaţii detaliate privind acest medicament sunt disponibile pe site-ul Agenţiei Europene pentru Medicamente https://www.ema.europa.eu.
1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
RINVOQ 1 mg/ml soluție orală
2. COMPOZIȚIA CALITATIVĂ ȘI CANTITATIVĂ
Fiecare ml de soluție orală conține upadacitinib hemihidrat, echivalent cu 1 mg de upadacitinib.
Excipient(ți) cu efect cunoscut
Fiecare ml de soluție orală conține 0,3 mg benzoat de sodiu.
Pentru lista tuturor excipienților, vezi pct. 6.1.
3. FORMA FARMACEUTICĂ
Soluție orală
Soluție limpede, incoloră până la galben deschis, cu un pH de 3,0 - 3,8.
4. DATE CLINICE
4.1 Indicație terapeutică
RINVOQ este indicat pentru tratamentul artritei idiopatice juvenile poliarticulare active (factor reumatoid poliarticular pozitiv [RF+] sau negativ [RF-], forma oligoarticulară extinsă) la pacienți cu vârsta de 2 ani și peste care au răspuns inadecvat sau prezintă intoleranță la unul sau mai multe medicamente antireumatice modificatoare de boală (MARMB). RINVOQ poate fi utilizat în monoterapie sau în asociere cu metotrexat.
4.2 Doze și mod de administrare
Tratamentul cu upadacitinib trebuie inițiat și monitorizat de către medici cu experiență în diagnosticarea și tratarea afecțiunilor pentru care este indicat upadacitinib.
Doze
Doza recomandată se calculează în funcție de greutatea corporală.
Tabelul 1 Doza de upadacitinib pentru pacienții cu artrită idiopatică juvenilă poliarticulară cu vârsta de doi ani și peste
| Greutatea pacientului | Schema de administrare a dozelor |
|---|---|
| 10 până la < 20 kg | 3 mg (3 ml soluție orală) de două ori pe zi |
| 20 până la < 30 kg | 4 mg (4 ml soluție orală) de două ori pe zi |
| ≥ 30 kg | 6 mg (6 ml soluție orală) de două ori pe zi sau 15 mg (un comprimat de 15 mg) o dată pe zi |
RINVOQ comprimate și RINVOQ soluție orală nu sunt bioechivalente. Prin urmare, cele două forme farmaceutice nu sunt interschimbabile prin calcul miligram per miligram.
Inițierea dozelor
Tratamentul nu trebuie inițiat la pacienți cu un număr absolut de limfocite (NAL) < 0,5 x 10⁹ celule/l, un număr absolut de neutrofile (NAN) < 1 x 10⁹ celule/l sau cu valori ale hemoglobinei (Hb) < 8 g/dl (vezi pct. 4.4 și pct. 4.8).
Întreruperea administrării dozelor
Tratamentul trebuie întrerupt în cazul în care pacientul are o infecție gravă până la obținerea controlului asupra infecției.
Întreruperea administrării poate fi necesară pentru gestionarea valorilor anormale ale analizelor de laborator, așa cum este descris în tabelul 2.
Tabelul 2 Parametri de laborator și recomandări privind monitorizarea
| Parametrul de laborator | Acțiune | Recomandare privind monitorizarea |
|---|---|---|
| Număr absolut de neutrofile (NAN) | Tratamentul trebuie întrerupt dacă NAN este < 1 x 10⁹ celule/l și poate fi reluat odată ce valoarea NAN revine peste acest prag. | Se evaluează la momentul inițial și apoi nu mai târziu de 12 săptămâni după inițierea tratamentului. Ulterior, se evaluează în funcție de managementul individual al pacientului. |
| Număr absolut de limfocite (NAL) | Tratamentul trebuie întrerupt dacă NAL este < 0,5 x 10⁹ celule/l și poate fi reluat odată ce valoarea NAL revine peste acest prag. | |
| Hemoglobină (Hb) | Tratamentul trebuie întrerupt dacă Hb este < 8 g/dl și poate fi reluat odată ce valoarea Hb revine peste acest prag. | |
| Transaminaze hepatice | Tratamentul trebuie întrerupt temporar dacă se suspectează leziuni hepatice induse de medicament. | Se evaluează la momentul inițial și ulterior, conform managementului uzual al pacientului. |
| Lipide | Pacienții trebuie gestionați în conformitate cu ghidurile clinice internaționale pentru managementul hiperlipidemiei. | Se evaluează timp de 12 săptămâni după inițierea tratamentului și, ulterior, conform ghidurilor clinice internaționale pentru managementul hiperlipidemiei. |
Grupe speciale de pacienți
Insuficiență renală
Nu este necesară ajustarea dozei la pacienții cu insuficiență renală ușoară sau moderată. Sunt disponibile date limitate în utilizarea upadacitinib la subiecții cu insuficiență renală severă (vezi pct. 5.2). Upadacitinib trebuie utilizat cu precauție la pacienții cu insuficiență renală severă. Nu a fost studiată utilizarea upadacitinib la subiecți cu boală renală în stadiu final și, prin urmare, nu se recomandă utilizarea sa la acești pacienți.
Insuficiență hepatică
Nu este necesară ajustarea dozei la pacienții cu insuficiență hepatică ușoară (clasă Child Pugh A) sau moderată (clasă Child Pugh B) (vezi pct. 5.2). Upadacitinib nu trebuie utilizat la pacienții cu insuficiență hepatică (clasă Child Pugh C) severă (vezi pct. 4.3).
Copii și adolescenți
Siguranța și eficacitatea RINVOQ la copiii cu greutatea < 10 kg sau cu vârsta mai mică de 2 ani nu au fost stabilite. Nu sunt disponibile date.
Mod de administrare
RINVOQ soluție orală se utilizează pe cale orală de două ori pe zi, cu sau fără alimente. RINVOQ soluție orală trebuie administrat folosind adaptorul, prin apăsare, pentru flacon și seringa dozatoare pentru administrarea orală furnizate. După ce seringa este atașată la adaptor, se răstoarnă flaconul și se extrage volumul corect. Adaptorul pentru flacon se introduce în gâtul flaconului la prima utilizare și nu trebuie scos după ce este introdus.
Pentru instrucțiuni privind prepararea și administrarea RINVOQ soluție orală, îndrumați pacientul sau îngrijitorul să consulte instrucțiunile de utilizare (pct. 7) din prospect.
4.3 Contraindicații
- Hipersensibilitate la substanța activă sau la oricare dintre excipienții enumerați la pct. 6.1.
- Tuberculoză (TBC) activă sau infecții grave active (vezi pct 4.4).
- Insuficiență hepatică severă (vezi pct. 4.2).
- Sarcină (vezi pct. 4.6).
4.4 Atenționări și precauții speciale pentru utilizare
Upadacitinib trebuie administrat numai dacă nu sunt disponibile alternative de tratament adecvate pentru pacienții:
- cu vârsta de 65 de ani și peste;
- cu antecedente de boli cardiovasculare aterosclerotice sau alți factori de risc cardiovascular
(precum fumătorii actuali sau foștii fumători care au fumat o perioadă îndelungată);
- cu factori de risc pentru malignități (de exemplu, neoplazie curentă sau antecedente de neoplazie);
Utilizarea la pacienții cu vârsta de 65 de ani și peste
Ținând cont de riscul crescut de MACE, neoplazii, infecții grave și de mortalitatea din orice cauză la pacienții cu vârsta de 65 de ani și peste, după cum s-a observat într-un studiu extins, randomizat, pentru tofacitinib (un alt inhibitor al kinazei Janus (JAK)), upadacitinib trebuie utilizat la acești pacienți numai dacă nu există o alternativă adecvată de tratament disponibilă.
La pacienții cu vârsta de 65 de ani și peste, există un risc crescut de reacții adverse în cazul administrării dozei de 30 mg upadacitinib o dată pe zi. În consecință, doza recomandată pentru utilizare pe termen lung la această populație de pacienți este de 15 mg o dată pe zi (vezi pct. 4.2 și 4.8).
Medicamente imunosupresoare
Asocierea cu alte medicamente imunosupresoare puternice, cum sunt azatioprina, 6-mercaptopurina, ciclosporina, tacrolimus, precum și cu MARMB biologice sau alți inhibitori ai JAK nu a fost evaluată în studii clinice și nu este recomandată, deoarece nu se poate exclude riscul de efect imunosupresor adițional.
Infecții grave
La pacienții tratați cu upadacitinib au fost raportate cazuri de infecții grave, uneori letale. Cele mai frecvente infecții grave raportate asociate cu upadacitinib au fost pneumonia (vezi pct. 4.8) și celulita. Au fost raportate cazuri de meningită bacteriană și sepsis la pacienții care au utilizat upadacitinib. Printre infecțiile oportuniste raportate asociate cu upadacitinib se numără tuberculoza, herpes zoster cu dermatoame multiple, candidoza bucală/esofagiană și criptococoza.
Tratamentul cu upadacitinib nu trebuie inițiat la pacienți care prezintă o infecție gravă activă, inclusiv infecții localizate (vezi pct. 4.3).
Înainte de inițierea administrării upadacitinib, se vor lua în considerare riscurile și beneficiile tratamentului la pacienții:
- cu infecții cronice sau recurente
- care au fost expuși la tuberculoză
- cu infecție gravă sau oportunistă în antecedente
- care au locuit sau au călătorit în zone în care tuberculoza sau infecțiile micotice sunt endemice, sau
- cu afecțiuni subiacente care îi pot face susceptibili la infecții.
Pacienții trebuie monitorizați atent pentru apariția semnelor și simptomelor de infecție pe durata și ulterior tratamentului cu upadacitinib. Tratamentul cu upadacitinib trebuie întrerupt în cazul apariției unei infecții grave sau oportuniste. Un pacient care dezvoltă o nouă infecție în timpul tratamentului cu upadacitinib trebuie să fie supus testării rapide și complete pentru stabilirea diagnosticului specific unui pacient imunocompromis; trebuie să se inițieze un tratament antimicrobian adecvat, pacientul trebuie monitorizat atent, iar tratamentul cu upadacitinib trebuie întrerupt în cazul în care acesta nu răspunde la tratamentul antimicrobian. Tratamentul cu upadacitinib poate fi reluat în momentul în care infecția a fost controlată.
O rată mai mare a infecțiilor grave a fost observată în cazul dozei de 30 mg de upadacitinib, comparativ cu cea de 15 mg de upadacitinib.
Deoarece, în general, există o incidență mai mare a infecțiilor la grupele de pacienți vârstnici și la diabetici, trebuie utilizate precauții atunci când sunt tratați vârstnicii și pacienții cu diabet. La pacienții cu vârsta de 65 de ani și peste, upadacitinib trebuie utilizat numai dacă nu există o alternativă adecvată de tratament disponibilă. (vezi pct. 4.2).
Tuberculoză
Pacienții trebuie testați pentru depistarea tuberculozei (TBC) înainte de a începe tratamentul cu upadacitinib. Upadacitinib nu trebuie administrat la pacienții cu TBC activă (vezi pct. 4.3). În cazul pacienților cu TBC latentă netratată anterior sau a pacienților cu factori de risc pentru infecția TB, trebuie luat în considerare tratamentul împotriva tuberculozei înainte de inițierea tratamentului cu upadacitinib.
Se recomandă consultarea unui medic specializat în tratamentul tuberculozei pentru a lua decizia dacă inițierea tratamentului anti-tuberculoză este adecvată în cazul pacientului respectiv.
Înainte de inițierea tratamentului, pacienții trebuie monitorizați pentru depistarea semnelor și simptomelor de tuberculoză, inclusiv pacienții cu rezultate negative la testul pentru TBC latentă.
Reactivare virală
În studiile clinice s-a raportat reactivare virală, inclusiv a virusului herpetic (de exemplu, herpes zoster) (vezi pct. 4.8). Riscul de dezvoltare a herpesului zoster pare a fi mai mare la pacienții japonezi cărora li s-a administrat upadacitinib. În cazul în care pacientul dezvoltă herpes zoster, trebuie luată în considerare întreruperea tratamentului cu upadacitinib până la remiterea episodului.
Anterior inițierii tratamentului cu upadacitinib și pe durata acestuia, trebuie efectuate teste de depistare a hepatitei virale și monitorizare pentru reactivarea virală. Pacienții cu rezultate pozitive la testul pentru anticorpi ai hepatitei C și ARN al virusului hepatitic C au fost excluși din studiile clinice. Pacienții cu rezultate pozitive la testul pentru antigenul de suprafață al virusului hepatitic B sau ADN al virusului hepatitic B au fost excluși din studiile clinice. În cazul detectării de ADN viral al virusului hepatitic B pe durata tratamentului cu upadacitinib, trebuie efectuat un consult de către un medic specialist hepatolog.
Vaccinări
Nu sunt disponibile date privind răspunsul la imunizarea cu vaccinuri vii la pacienții tratați cu upadacitinib. Nu este recomandată utilizarea de vaccinuri vii atenuate pe durata sau în perioada imediat anterioară tratamentului cu upadacitinib. Înainte de inițierea tratamentului cu upadacitinib, se recomandă ca pacienții să fie aduși la zi cu toate imunizările, inclusiv vaccinările profilactice împotriva virusului zoster, în conformitate cu recomandările actuale privind imunizarea (vezi pct. 5.1).
Neoplazie
La pacienții tratați cu inhibitori ai JAK, inclusiv cu upadacitinib, au fost raportate limfom și alte neoplazii.
În cadrul unui studiu extins, randomizat, controlat activ, cu tofacitinib (un alt inhibitor al JAK) care a inclus pacienți cu poliartrită reumatoidă cu vârsta de 50 de ani și peste și care aveau cel puțin un factor de risc cardiovascular suplimentar, s-a observat o incidență crescută a neoplaziilor, în special a cancerului pulmonar, limfomului și cancerului de piele de tip non-melanom (CPNM) în cazul tofacitinib, comparativ cu inhibitorii factorului de necroză tumorală (TNF).
O incidență mai mare a neoplaziilor a fost observată în cazul dozei de 30 mg de upadacitinib, comparativ cu cea de 15 mg de upadacitinib.
La pacienții cu vârsta de 65 de ani și peste, fumătorii actuali sau foștii fumători care au fumat o perioadă îndelungată sau cu alți factori de risc pentru malignități (de exemplu, neoplazie curentă sau antecedente de neoplazie), upadacitinib trebuie administrat numai dacă nu sunt disponibile alternative de tratament adecvate.
Cancer de piele de tip non-melanom (CPNM)
La pacienții tratați cu upadacitinib, au fost raportate cazuri de CPNM (vezi pct. 4.8). O rată mai mare de CPNM a fost observată în cazul dozei de 30 mg de upadacitinib, comparativ cu cea de 15 mg de upadacitinib. Se recomandă examinarea periodică a pielii a tuturor pacienților, în special a celor cu factori de risc pentru cancer de piele.
Anomalii hematologice
În studiile clinice, la ≤1% dintre pacienți s-au raportat valori ale numărului absolut de neutrofile (NAN) < 1 x 10⁹ celule/l, ale numărului absolut de limfocite (NAL) < 0,5 x 10⁹ celule/l și valori ale hemoglobinei < 8 g/dl (vezi pct. 4.8). Tratamentul nu trebuie inițiat sau trebuie întrerupt temporar în cazul pacienților cu valori ale NAN < 1 x 10⁹ celule/l, NAL < 0,5 x 10⁹ celule/l sau valori ale hemoglobinei < 8 g/dl observate pe parcursul supravegherii de rutină a pacientului (vezi pct. 4.2).
Perforații gastro-intestinale
Au fost raportate evenimente de diverticulită și perforații gastro-intestinale în studiile clinice și din surse ulterioare punerii pe piață (vezi pct. 4.8).
Upadacitinib trebuie utilizat cu precauție la pacienții care pot prezenta risc de perforație gastro-intestinală (de exemplu, pacienți cu boală diverticulară, antecedente de diverticulită sau cei care iau medicamente antiinflamatoare nesteroidiene (AINS), corticosteroizi sau opioide). Pacienții cu boală Crohn activă prezintă un risc crescut de a dezvolta perforație intestinală. Pacienții care prezintă semne și simptome abdominale nou instalate trebuie evaluați imediat pentru identificarea precoce a diverticulitei sau a perforației gastro-intestinale.
Evenimente adverse cardiovasculare majore
În studiile clinice cu upadacitinib au fost înregistrate evenimente de MACE.
În cadrul unui studiu extins, randomizat, controlat activ, cu tofacitinib (un alt inhibitor al JAK) care a inclus pacienți cu poliartrită reumatoidă cu vârsta de 50 de ani și peste și care aveau cel puțin un factor de risc cardiovascular suplimentar, s-a observat o incidență crescută de MACE, definite ca deces de cauză cardiovasculară, infarct miocardic (IM) nefatal și atac cerebral nefatal în cazul tofacitinib, comparativ cu inhibitorii TNF.
Prin urmare, la pacienții cu vârsta de 65 de ani și peste, fumătorii actuali sau foștii fumători care au fumat o perioadă îndelungată și pacienții cu antecedente de boli cardiovasculare aterosclerotice sau alți factori de risc cardiovascular, upadacitinib trebuie administrat numai dacă nu sunt disponibile alternative de tratament adecvate.
Lipide
Tratamentul cu upadacitinib s-a asociat cu creșteri dependente de doză ale parametrilor lipidici, inclusiv colesterolul total, lipoproteinele cu densitate mică (colesterolul LDL) și lipoproteinele cu densitate mare (colesterolul HDL) (vezi pct. 4.8). Valorile crescute ale colesterolului LDL au scăzut până la valorile anterioare tratamentului, ca urmare a tratamentului cu statine, însă dovezile în acest sens sunt limitate. Nu s-a stabilit care este efectul acestor creșteri ale parametrilor lipidici asupra morbidității și mortalității cardiovasculare (vezi pct. 4.2 pentru recomandări privind monitorizarea).
Creșterea transaminazelor hepatice
Tratamentul cu upadacitinib a fost asociat cu o incidență mai mare a creșterilor valorilor enzimelor hepatice, comparativ cu placebo (vezi pct. 4.8).
Transaminazele hepatice trebuie evaluate la momentul inițial și ulterior conform managementului uzual al pacienților. Se recomandă investigarea imediată a cauzei creșterii enzimelor hepatice pentru identificarea eventualelor cazuri de afectare hepatică induse de medicament.
Dacă sunt observate creșteri ale AST sau ALT în timpul managementului de rutină al pacientului și dacă se suspectează leziuni hepatice induse de medicament, tratamentul cu upadacitinib trebuie întrerupt până la excluderea acestui diagnostic.
Tromboembolism venos
În studiile clinice cu upadacitinib au fost înregistrate evenimente de tromboză venoasă profundă (TVP) și de embolie pulmonară (EP).
În cadrul unui studiu extins, randomizat, controlat activ, cu tofacitinib (un alt inhibitor al JAK) care a inclus pacienți cu poliartrită reumatoidă cu vârsta de 50 de ani și peste și care aveau cel puțin un factor de risc cardiovascular suplimentar, a fost observată o rată mai mare de TEV, inclusiv TVP și EP, dependent de doză, în cazul tofacitinib, comparativ cu inhibitorii TNF.
La pacienții cu factori de risc cardiovascular sau de neoplazie (vezi și pct. 4.4 „Evenimente adverse cardiovasculare majore” și „Neoplazie”) upadacitinib trebuie utilizat numai dacă nu sunt disponibile alternative de tratament adecvate.
La pacienții cu factori de risc pentru TEV cunoscuți, alții decât factorii de risc cardiovascular sau de neoplazie, upadacitinib trebuie utilizat cu prudență. Factorii de risc pentru TEV, alții decât factorii de risc cardiovascular sau de neoplazie, includ TEV în antecedente, pacienții supuși intervențiilor chirurgicale majore, imobilitate, utilizarea de contraceptive hormonale combinate sau de terapie de substituție hormonală și tulburare de coagulare congenitală. Pacienții trebuie reevaluați periodic pe durata tratamentului cu upadacitinib, pentru a evalua modificările riscului de TEV. Pacienții cu semne și simptome de TEV trebuie evaluați prompt și tratamentul trebuie întrerupt la pacienții cu suspiciune de TEV, indiferent de doză.
Ocluzia venei retiniene
La pacienții tratați cu inhibitori ai JAK, care includ upadacitinib, a fost raportată ocluzia venei retiniene. Pacienții trebuie instruiți să solicite imediat asistență medicală dacă prezintă simptome care indică ocluzie a venei retiniene.
Reacții de hipersensibilitate
La pacienții care au primit upadacitinib au fost raportate reacții de hipersensibilitate grave, precum anafilaxie și angioedem. Dacă apare o reacție de hipersensibilitate semnificativă din punct de vedere clinic, trebuie întrerupt tratamentul cu upadacitinib și trebuie inițiată o terapie corespunzătoare (vezi pct. 4.3 și 4.8).
Hipoglicemie la pacienții care primesc tratament pentru diabet zaharat
Au fost raportate cazuri de hipoglicemie după inițierea tratamentului cu inhibitori JAK, care includ upadacitinib, la pacienți care primesc tratament pentru diabet zaharat. Ajustarea dozei de medicamente antidiabetice poate fi necesară în cazul în care apare hipoglicemia.
Excipienți cu efect cunoscut
Benzoat de sodiu
Acest medicament conține 0,3 mg benzoat de sodiu per fiecare ml.
Sodiu
Acest medicament conține sodiu mai puțin de 1 mmol (23 mg) per ml, adică practic „nu conține sodiu”.
4.5 Interacțiuni cu alte medicamente și alte forme de interacțiune
Efecte potențiale ale altor medicamente asupra farmacocineticii upadacitinib
Upadacitinib este metabolizat în principal de către enzima CYP3A4. Din acest motiv, expunerile plasmatice la upadacitinib pot fi afectate de medicamente care sunt inhibitori sau inductori puternici ai CYP3A4.
Administrarea concomitentă cu inhibitori ai CYP3A4
Expunerea la upadacitinib crește atunci când este administrat concomitent cu inhibitori puternici ai CYP3A4 (cum sunt ketoconazolul, itraconazolul, posaconazolul, voriconazolul, claritromicina și grepfrutul). În cadrul unui studiu clinic, administrarea upadacitinib concomitent cu ketoconazol a determinat creșteri ale valorilor Cmax și ASC pentru upadacitinib cu 70% și respectiv cu 75%. Upadacitinib comprimate 15 mg administrat o dată pe zi sau soluție orală 3 mg, 4 mg sau 6 mg administrat de două ori pe zi trebuie utilizat cu precauție la pacienții care urmează tratamente de lungă durată cu inhibitori puternici ai CYP3A4. Trebuie luate în considerare alternative la inhibitorii puternici de CYP3A4, atunci când aceștia sunt utilizați pe termen lung. În timpul tratamentului cu upadacitinib, trebuie evitate alimentele și băuturile care conțin grepfrut.
Administrarea concomitentă cu inductori ai CYP3A4
Expunerea la upadacitinib scade atunci când acesta este administrat concomitent cu inductori puternici ai CYP3A4 (cum sunt rifampicina și fenitoina), ceea ce poate determina reducerea efectului terapeutic al upadacitinib. Într-un studiu clinic, administrarea concomitentă a upadacitinib după doze repetate de rifampicină (un inductor puternic al CYP3A) a determinat scăderi ale valorilor Cmax și ASC pentru upadacitinib cu 50% și, respectiv, cu 60%. Pacienții trebuie monitorizați pentru modificări în activitatea bolii în cazul administrării upadacitinib concomitent cu inductori puternici ai CYP3A4.
Metotrexatul și medicamentele care modifică pH-ul (de exemplu, antiacidele sau inhibitorii de pompă de protoni) nu au niciun efect asupra expunerilor plasmatice ale upadacitinib.
Efecte potențiale ale upadacitinib asupra farmacocineticii altor medicamente
Administrarea unor doze repetate de 30 mg sau 45 mg upadacitinib comprimate o dată pe zi la subiecți sănătoși a avut un efect limitat asupra expunerilor plasmatice (scădere cu 24-26% a valorilor ASC și ale Cmax ale midazolamului) ale midazolamului (un substrat sensibil al CYP3A), ceea ce indică faptul că administrarea upadacitinib comprimate în doză de 30 mg sau 45 mg o dată pe zi poate avea un efect inductor slab asupra CYP3A. Într-un studiu clinic la voluntari sănătoși, valorile ASC pentru rosuvastatină și atorvastatină au scăzut cu 33% și, respectiv, 23%, iar Cmax a rosuvastatinei a scăzut cu 23% în urma administrării mai multor doze de 30 mg de upadacitinib comprimate o dată pe zi. Upadacitinib nu a avut efecte relevante asupra valorilor Cmax pentru atorvastatină sau asupra expunerilor plasmatice ale orto-hidroxi-atorvastatinei (metabolitul activ principal al atorvastatinei). Administrarea upadacitinib comprimate în doze repetate de 45 mg o dată pe zi la subiecți sănătoși a dus la o creștere limitată a valorilor ASC și ale Cmax pentru dextrometorfan (un substrat sensibil al CYP2D6) cu 30% și, respectiv, cu 35%, ceea ce indică faptul că administrarea dozei de 45 mg de upadacitinib comprimate o dată pe zi are un efect inhibitor slab asupra CYP2D6. Nu se recomandă nicio ajustare a dozelor de medicamente substrat pentru CYP3A, CYP2D6, a dozelor de rosuvastatină sau atorvastatină în cazul administrării acestora concomitent cu upadacitinib.
Upadacitinib nu are efecte relevante asupra expunerilor plasmatice ale etinilestradiol, levonorgestrel, metotrexat sau ale medicamentelor care sunt substraturi pentru metabolizare de către CYP1A2, CYP2B6, CYP2C9 sau CYP2C19.
4.6 Fertilitatea, sarcina și alăptarea
Femei cu potențial fertil
Femeile cu potențial fertil trebuie să utilizeze mijloace contraceptive eficiente pe durata tratamentului și timp de încă 4 săptămâni după administrarea ultimei doze de upadacitinib. Fetele și adolescentele și/sau părinții/persoanele care le îngrijesc trebuie să fie informați despre necesitatea de a contacta medicul curant imediat ce pacienta are menarhă în timpul tratamentului cu upadacitinib.
Sarcina
Nu sunt date sau sunt date limitate privind utilizarea upadacitinib la femeile gravide. Studiile la animale au evidențiat efecte toxice asupra funcției de reproducere (vezi pct. 5.3). După expunerea intrauterină, upadacitinib a avut efecte teratogene la șobolani și iepuri, în cazul fetușilor de șobolan la nivel osos și în cazul fetușilor de iepure la nivel cardiac.
Utilizarea upadacitinib este contraindicată pe durata sarcinii (vezi pct. 4.3).
Dacă o pacientă rămâne gravidă în timpul tratamentului cu upadacitinib, părinții trebuie informați cu privire la riscurile posibile pentru făt.
Alăptarea
Nu se cunoaște dacă upadacitinib/metaboliții acestuia se excretă în laptele uman. Datele farmacodinamice/toxicologice la animale au evidențiat excreția upadacitinib în lapte (vezi pct. 5.3).
Nu se poate exclude un risc pentru nou-născuți/sugari.
Upadacitinib nu trebuie utilizat în perioada alăptării. Trebuie luată decizia fie de a întrerupe alăptarea, fie de a întrerupe tratamentul cu upadacitinib, luând în considerare beneficiul alăptării pentru copil și beneficiul tratamentului pentru mamă.
Fertilitatea
Efectul upadacitinib asupra fertilității la om nu a fost evaluat. Studiile la animale nu au evidențiat efecte asupra fertilității (vezi pct. 5.3).
4.7 Efecte asupra capacității de a conduce vehicule și de a folosi utilaje
Upadacitinib poate avea o influență mică asupra capacității de a conduce vehicule sau de a folosi utilaje deoarece pot apărea amețeli și vertij în timpul tratamentului cu RINVOQ (vezi pct. 4.8).
4.8 Reacții adverse
Rezumatul profilului de siguranță
În studiile clinice controlate cu placebo în poliartrită reumatoidă, artrită psoriazică și spondiloartrită axială, reacțiile adverse raportate cel mai frecvent (≥ 2% dintre pacienții care se încadrează la cel puțin una dintre indicațiile cu cea mai mare rată dintre indicațiile prezentate) la dozele de upadacitinib 15 mg au fost infecțiile la nivelul tractului respirator superior (19,5%), creșterea valorilor creatin-fosfokinazei (CPK) în sânge (8,6%), creșterea valorilor alanin transaminazelor (4,3%), bronșita (3,9%), greața (3,5%), neutropenia (2,8%), tusea (2,2%), creșterea valorilor aspartat transaminazelor (2,2%) și hipercolesterolemie (2,2%).
În studiile clinice controlate cu placebo în dermatita atopică, cele mai frecvente reacții adverse (≥ 2% dintre pacienți) la dozele de upadacitinib de 15 mg sau 30 mg au fost infecția căilor respiratorii superioare (25,4%), acneea (15,1%), herpes simplex (8,4%), cefaleea (6,3%), creșterea valorilor CPK în sânge (5,5%), tusea (3,2%), foliculita (3,2%), durere abdominală (2,9%), greață (2,7%), neutropenie (2,3%), pirexie (2,1%) și gripă (2,1%).
În cadrul studiilor clinice controlate cu placebo privind tratamentul de inducție și întreținere pentru colita ulcerativă și boala Crohn, reacțiile adverse cel mai frecvent raportate (≥ 3% dintre pacienți) la upadacitinib în doză de 45 mg, 30 mg sau 15 mg au fost infecțiile la nivelul tractului respirator superior (19,9%), pirexia (8,7%), creșterea CPK sanguine (7,6%), anemia (7,4%), cefaleea (6,6%), acneea (6,3%), herpesul zoster (6,1%), neutropenia (6,0%), erupțiile cutanate tranzitorii (5,2%), pneumonia (4,1%), hipercolesterolemia (4,0%), bronșita (3,9%), creșterea valorilor serice ale aspartat transaminazei (3,9%), fatigabilitatea (3,9%), foliculita (3,6%), creșterea valorilor serice ale alanin transaminazei (3,5%), herpesul simplex (3,2%) și gripa (3,2%).
Cele mai frecvente reacții adverse grave au fost infecțiile grave (vezi pct. 4.4).
Profilul de siguranță pentru tratamentul pe termen lung cu upadacitinib a fost, în general, similar cu cel din perioada controlată cu placebo, pentru toate indicațiile.
Lista reacțiilor adverse prezentată sub formă de tabel
Lista următoare de reacții adverse se bazează pe experiența din studiile clinice și cea ulterioară punerii pe piață cu upadacitinib comprimate la adulți și adolescenți. Frecvența reacțiilor adverse enumerate mai jos este definită pe baza următoarei convenții: foarte frecvente (≥ 1/10); frecvente (≥ 1/100 și < 1/10); mai puțin frecvente (≥ 1/1 000 și < 1/100). Frecvențele din tabelul 3 se bazează pe cea mai mare dintre frecvențele cu care apar reacțiile adverse raportate pentru RINVOQ în studiile clinice pe boli reumatologice (comprimat de 15 mg), dermatită atopică (comprimate de 15 mg și 30 mg), alopecia areata (comprimate de 15 mg și 30 mg), vitiligo (comprimat de 15 mg), colită ulcerativă (comprimate de 15 mg, 30 mg și 45 mg) sau boală Crohn (comprimate de 15 mg, 30 mg și 45 mg). Atunci când au fost observate diferențe semnificative de frecvență între indicații, acestea au fost prezentate în notele de subsol de sub tabel.
Tabelul 3 Reacții adverse
| Clasificare pe aparate, sisteme și organe | Foarte frecvente | Frecvente | Mai puțin frecvente | Rare |
|---|---|---|---|---|
| Infecții și infestări | Infecții de tract respirator superior (ITRS)a | Bronșităa,b Herpes zostera Herpes simplexa Foliculită Gripă Infecție a tractului urinar Pneumoniea,h | Candidoză orală Diverticulită Sepsis | |
| Tumori benigne, maligne și nespecificate (incluzând chisturi și polipi) | Cancer de piele de tip non-melanomf | |||
| Tulburări hematologice și limfatice | Anemiea Neutropeniea Limfopenie | |||
| Tulburări ale sistemului imunitar | Urticariec,g | Reacții de hipersensibilitate gravea,e | ||
| Tulburări metabolice și de nutriție | Hipercolesterolemi ea,b Hiperlipidemiea,b | Hipertrigliceridemie | ||
| Tulburări ale sistemului nervos | Cefaleea,j Amețeli | |||
| Tulburări acustice și vestibulare | Vertija | |||
| Tulburări respiratorii, toracice și mediastinale | Tuse | |||
| Tulburări gastro- intestinale | Dureri abdominalea Greață | Perforații gastro- intestinalei | ||
| Afecțiuni cutanate și ale țesutului subcutanat | Acneea,c,d,g | Erupții cutanate tranzitoriia | ||
| Tulburări ale aparatului genital şi sânului | Modificarea culorii lichidului seminall | |||
| Tulburări generale și la nivelul locului de administrare | Oboseală Pirexie Edem periferica,k | |||
| Investigații diagnostice | Creștere a CPK sanguine Creștere a ALTb Creștere a ASTb Creștere ponderalăg | |||
| a Prezentat ca termen grupat b În studiile pentru indicația dermatită atopică, bronșita, hipercolesterolemia, hiperlipidemia și creșterea valorilor serice ale ALT și AST au fost mai puțin frecvente. c În studiile pentru indicațiile de boli reumatologice, acneea a fost frecventă și urticaria a fost mai puțin frecventă. d În studiile pentru indicația colită ulcerativă, frecvența de apariție a acneei a fost frecventă. e Reacții de hipersensibilitate grave, inclusiv reacții anafilactice și angioedem. f Majoritatea evenimentelor au fost raportate ca fiind sub formă de carcinom bazocelular și carcinom cutanat cu celule scuamoase. g În studiile pentru indicația boală Crohn, frecvența de apariție a acneei a fost frecventă iar urticaria și creșterea ponderală au fost mai puțin frecvente. h Pneumonia a fost frecventă în boala Crohn și mai puțin frecventă în alte indicații. i Frecvența este bazată pe studiile clinice în boala Crohn. j Cefaleea a fost foarte frecventă în cadrul studiului privind arterita cu celule gigante. k Frecvența este bazată pe studiul privind arterita cu celule gigante. l Au fost raportate cazuri de modificare a culorii lichidului seminal, în principal colorarea în albastru și mai puțin frecvent în verde, predominant la pacienții tratați cu upadacitinib pentru colită ulcerativă sau boala Crohn. Semnificația clinică a modificării culorii lichidului seminal nu este cunoscută. | ||||
Descrierea reacțiilor adverse selectate
Poliartrită reumatoidă
Infecții
În studiile clinice controlate cu placebo în care s-a administrat tratament de fond cu MARMB, frecvența infecțiilor pe parcursul a 12/14 săptămâni în grupul tratat cu 15 mg upadacitinib a fost de 27,4%, comparativ cu 20,9% în grupul la care s-a administrat placebo. În studiile clinice controlate cu metotrexat (MTX), frecvența infecțiilor pe parcursul a 12/14 săptămâni în grupul tratat cu 15 mg upadacitinib în monoterapie a fost de 19,5%, comparativ cu 24,0% în grupul la care s-a administrat MTX. Rata totală a infecțiilor pe termen lung pentru grupul tratat cu 15 mg upadacitinib în toate cele cinci studii clinice de fază 3 (2 630 pacienți) a fost de 93,7 evenimente la 100 pacient-ani.
În studiile clinice controlate cu placebo în care s-a administrat tratament de fond cu MARMB, frecvența infecțiilor grave pe parcursul a 12/14 săptămâni în grupul tratat cu 15 mg upadacitinib a fost de 1,2%, comparativ cu 0,6% în grupul la care s-a administrat placebo. În studiile clinice controlate cu MTX, frecvența infecțiilor grave pe parcursul a 12/14 săptămâni în grupul tratat cu 15 mg upadacitinib în monoterapie a fost de 0,6%, comparativ cu 0,4% în grupul la care s-a administrat MTX. Rata totală a infecțiilor grave pe termen lung pentru grupul tratat cu 15 mg upadacitinib în toate cele cinci studii clinice de fază 3 a fost de 3,8 evenimente la 100 pacient-ani. Cea mai frecventă infecție gravă a fost pneumonia. Rata infecțiilor grave s-a menținut stabilă în contextul expunerii pe termen lung.
Infecțiile oportuniste (cu excepția tuberculozei)
În studiile clinice controlate cu placebo în care s-a administrat tratament de fond cu MARMB, frecvența infecțiilor oportuniste pe parcursul a 12/14 săptămâni în grupul tratat cu 15 mg upadacitinib a fost de 0,5%, comparativ cu 0,3% în grupul la care s-a administrat placebo. În studiile clinice controlate cu MTX nu a fost înregistrat niciun caz de infecții oportuniste pe parcursul a
12/14 săptămâni în grupul tratat cu 15 mg upadacitinib în monoterapie, comparativ cu 0,2% în grupul la care s-a administrat MTX. Rata totală a infecțiilor oportuniste pe termen lung pentru grupul tratat cu 15 mg upadacitinib în toate cele cinci studii clinice de fază 3 a fost de 0,6 evenimente la
100 pacient-ani.
Rata totală pe termen lung a infecțiilor cu herpes zoster pentru grupul tratat cu upadacitinib 15 mg în toate cele cinci studii clinice de fază 3 a fost de 3,7 evenimente la 100 pacient-ani. Majoritatea evenimentelor de herpes zoster au implicat un singur dermatom și nu au fost grave.
Creșteri ale transaminazelor hepatice
În studiile clinice controlate cu placebo în care s-a administrat tratament de fond cu MARMB pe o perioadă de până la 12/14 săptămâni, au fost observate creșteri ale alanin transaminazei (ALT) și aspartat transaminazei (AST) care au depășit de ≥ 3 ori limita superioară a valorilor normale (LSVN) la cel puțin o determinare, la 2,1% și 1,5% dintre pacienții tratați cu 15 mg upadacitinib, comparativ cu 1,5% și, respectiv, 0,7% dintre pacienții cărora li s-a administrat placebo. Din cele 22 de cazuri de creșteri ale transaminazelor hepatice, majoritatea au fost asimptomatice și temporare.
În studiile clinice controlate cu MTX, pe o perioadă de până la 12/14 săptămâni, au fost observate creșteri ale ALT și AST de ≥ 3 ori LSVN la cel puțin o determinare, la 0,8% și 0,4% dintre pacienții tratați cu 15 mg upadacitinib, comparativ cu 1,9% și, respectiv, 0,9% dintre pacienții tratați cu MTX.
Tipul și incidența creșterilor ALT/AST s-au menținut stabile în timp, inclusiv în extensiile studiilor pe termen lung.
Creșteri ale lipidelor
Tratamentul cu upadacitinib în doză de 15 mg s-a corelat cu creșteri ale parametrilor lipidici, inclusiv ale colesterolului total, trigliceridelor, LDL-colesterolului și HDL-colesterolului. Raportul LDL/HDL nu s-a modificat. Creșterile au fost observate după 2 până la 4 săptămâni de tratament și s-au menținut stabile în timpul tratamentului pe termen lung. În rândul pacienților din studiile controlate având valori inițiale sub limitele specificate au fost observate, cel puțin o dată pe parcursul a 12/14 săptămâni, următoarele frecvențe ale creșterilor peste limitele specificate (inclusiv pacienții care au avut valori crescute izolate):
- Colesterol total ≥ 5,17 mmol/l (200 mg/dl): 62% comparativ cu 31%, în grupul cu upadacitinib 15 mg și, respectiv, cel cu placebo
- LDL-colesterol ≥ 3,36 mmol/l (130 mg/dl): 42% comparativ cu 19%, în grupul cu upadacitinib 15 mg și, respectiv, cel cu placebo
- HDL-colesterol ≥ 1,03 mmol/l (40 mg/dl): 89% comparativ cu 61%, în grupul cu upadacitinib 15 mg și, respectiv, cel cu placebo
- Trigliceride ≥ 2,26 mmol/l (200 mg/dl): 25% comparativ cu 15%, în grupul cu upadacitinib 15 mg și, respectiv, cel cu placebo
Creatinfosfokinaza
În studiile clinice controlate cu placebo în care s-a administrat tratament de fond cu MARMB pe o perioadă de până la 12/14 săptămâni, au fost observate creșteri ale valorilor creatinfosfokinazei (CPK). Au fost raportate creșteri ale CPK de > 5 ori limita superioară a valorilor normale (LSVN) la 1,0% și la 0,3% dintre pacienți pe parcursul celor 12/14 săptămâni în grupul tratat cu 15 mg upadacitinib și, respectiv, în grupul la care s-a administrat placebo. În majoritatea cazurilor, creșterile > 5 ori LSVN au fost temporare și nu au necesitat întreruperea tratamentului. Valorile medii ale CPK au crescut după 4 săptămâni, înregistrându-se o creștere medie de 60 U/l la 12 săptămâni, și apoi s-au menținut la o valoare crescută, inclusiv în timpul tratamentului prelungit.
Neutropenie
În studiile clinice controlate cu placebo în care s-a administrat tratament de fond cu MARMB pe o perioadă de până la 12/14 săptămâni, au fost înregistrate scăderi ale numărului de neutrofile sub 1 x 10⁹ celule/l la cel puțin o determinare la 1,1% și <0,1% dintre pacienții grupului tratat cu 15 mg upadacitinib și, respectiv, ai grupului la care s-a administrat placebo. În studiile clinice, tratamentul a fost întrerupt ca urmare a scăderii NAN < 1 x 10⁹ celule/l (vezi pct. 4.2). Valoarea medie a numărului de neutrofile a scăzut în decurs de 4 până la 8 săptămâni. În timp, scăderile numărului de neutrofile s-au stabilizat la valori mai mici față de cele inițiale, inclusiv în timpul tratamentului prelungit.
Artrită psoriazică
În general, profilul de siguranță observat la pacienții cu artrită psoriazică activă tratați cu upadacitinib 15 mg, a fost în concordanță cu profilul de siguranță observat la pacienții cu poliartrită reumatoidă. La pacienții tratați cu upadacitinib în asociere cu terapie MTX, au fost observate o frecvență mai mare a infecțiilor grave (2,6 evenimente la 100 pacient-ani și 1,3 evenimente la 100 pacient-ani) și creșteri ale transaminazelor hepatice (creșteri ale ALT de gradul 3 și frecvențe mai mari de 1,4% și, respectiv, 0,4%), comparativ cu pacienții tratați în monoterapie.
Spondiloartrită axială
În general, profilul de siguranță observat la pacienții cu spondiloartrită axială activă tratați cu upadacitinib 15 mg a fost în concordanță cu profilul de siguranță observat la pacienții cu poliartrită reumatoidă.
Arterită cu celule gigante
În ansamblu, profilul de siguranță observat la pacienții cu arterită cu celule gigante tratați cu upadacitinib 15 mg a fost, în general, în concordanță cu profilul de siguranță cunoscut pentru upadacitinib.
Infecții grave
În cadrul studiului clinic controlat cu placebo, frecvența infecțiilor grave pe parcursul a 52 de săptămâni a fost de 5,7% în grupul tratat cu 15 mg upadacitinib și de 10,7% în grupul la care s-a administrat placebo. Rata pe termen lung a infecțiilor grave a fost de 5,9 evenimente per 100 pacient-ani pentru grupul tratat cu 15 mg upadacitinib și de 10,5 evenimente per 100 pacient-ani pentru grupul la care s-a administrat placebo.
Infecțiile oportuniste (cu excepția tuberculozei)
În cadrul studiului clinic controlat cu placebo, frecvența infecțiilor oportuniste (cu excepția tuberculozei și a herpesului zoster) pe parcursul a 52 de săptămâni a fost de 1,9% în grupul tratat cu upadacitinib 15 mg și de 0,9% în grupul la care s-a administrat placebo. Rata pe termen lung a infecțiilor oportuniste (excluzând tuberculoza și herpesul zoster) a fost de 1,8 evenimente per 100 pacient-ani pentru grupul tratat cu upadacitinib 15 mg și de 1,5 evenimente per 100 pacient-ani pentru grupul la care s-a administrat placebo.
În cadrul studiului clinic controlat cu placebo, frecvența infecțiilor cu herpes zoster pe parcursul a 52 de săptămâni a fost de 5,3% în grupul tratat cu upadacitinib 15 mg și de 2,7% în grupul la care s-a administrat placebo. Rata pe termen lung a infecțiilor cu herpes zoster a fost de 5,9 evenimente per 100 pacient-ani pentru grupul tratat cu upadacitinib 15 mg și de 3,0 evenimente per 100 pacient-ani pentru grupul la care s-a administrat placebo.
Dermatită atopică
Infecții
În perioada controlată a studiilor clinice cu placebo frecvența infecțiilor pe parcursul a 16 săptămâni în grupurile tratate cu upadacitinib 15 mg și 30 mg a fost de 39%, respectiv 43% comparativ cu 30% în grupul la care s-a administrat placebo. Rata pe termen lung a infecțiilor pentru grupurile tratate cu upadacitinib 15 mg și 30 mg a fost de 98,5, respectiv 109,6 evenimente pe 100 pacient-ani.
În studiile clinice controlate cu placebo frecvența infecțiilor grave pe parcursul a 16 săptămâni în grupurile tratate cu upadacitinib 15 mg și 30 mg a fost de 0,8%, respectiv 0,4% comparativ cu 0,6% în grupul la care s-a administrat placebo. Rata pe termen lung a infecțiilor grave pentru grupurile tratate cu upadacitinib 15 mg și 30 mg a fost de 2,3, respectiv 2,8 evenimente pe 100 pacient-ani.
Infecțiile oportuniste (cu excepția tuberculozei)
În perioada controlată a studiilor clinice cu placebo toate infecțiile oportuniste raportate (exceptând tuberculoza și herpes zoster) au constat în eczemă herpetică. Frecvența eczemei herpetice pe parcursul a 16 săptămâni în grupurile tratate cu upadacitinib 15 mg și 30 mg a fost de 0,7%, respectiv 0,8% comparativ cu 0,4% în grupul la care s-a administrat placebo. Rata pe termen lung a eczemei herpetice pentru grupurile tratate cu upadacitinib 15 mg și 30 mg a fost de 1,6, respectiv 1,8 evenimente pe 100 pacient-ani. S-a raportat un caz de candidoză esofagiană în grupul tratat cu upadacitinib 30 mg.
Rata pe termen lung a infecțiilor cu herpes zoster pentru grupurile tratate cu upadacitinib 15 mg și 30 mg a fost de 3,5, respectiv 5,2 evenimente pe 100 pacient-ani. Majoritatea evenimentelor de herpes zoster au implicat un singur dermatom și nu au fost grave.
Valori anormale ale parametrilor de laborator
Modificările dependente de doză ale creșterii valorilor serice ale ALT și/sau AST (≥ 3 x LSVN), ale parametrilor lipidici, valorilor CPK (> 5 x LSVN) și neutropeniei (NAN < 1 x 10⁹ celule/l) asociate tratamentului cu upadacitinib au fost similare cu cele observate în studiile clinice referitoare la boli reumatologice.
În studiile referitoare la dermatita atopică, s-au observat mici creșteri ale colesterolului LDL după săptămâna 16. În săptămâna 52, creșterea medie a colesterolului LDL față de valoarea inițială a fost de 0,41 mmol/l pentru upadacitinib 15 mg și 0,56 mmol/l pentru upadacitinib 30 mg.
Alopecia areata
În general, profilul de siguranță al upadacitinib 15 mg și 30 mg observat la pacienții cu alopecia areata a fost în concordanţă cu profilul de siguranţă cunoscut la pacienţii cu dermatită atopică. Nu au fost identificate date noi privind siguranţa.
Vitiligo
În general, profilul de siguranță al upadacitinib 15 mg observat la pacienții cu vitiligo a fost în concordanță cu profilul de siguranță cunoscut la pacienții cu dermatită atopică. Nu au fost identificate date noi privind siguranţa. O incidență crescută a hipercolesterolemiei a fost observată la pacienții cu vitiligo tratați cu upadacitinib 15 mg (3,4%) comparativ cu placebo (2,0%).
Colită ulcerativă
Profilul global de siguranță observat la pacienții cu colită ulcerativă a fost, în general, în concordanță cu cel observat la pacienții cu poliartrită reumatoidă.
O frecvență mai mare a herpes zoster a fost observată în cazul unei perioade a tratamentului de inducție de 16 săptămâni, față de 8 săptămâni.
Infecții
În cadrul studiilor controlate cu placebo, privind inducția, frecvența infecțiilor pe parcursul a 8 săptămâni în grupul tratat cu upadacitinib în doză de 45 mg, comparativ cu grupul la care s-a administrat placebo, a fost de 20,7% și, respectiv, de 17,5%. În cadrul studiului controlat cu placebo, privind tratamentul de întreținere, frecvența infecțiilor pe parcursul a 52 săptămâni în grupurile tratate cu upadacitinib în doză de 15 mg și 30 mg a fost de 40,4% și, respectiv, de 44,2%, comparativ cu 38,8% în grupul la care s-a administrat placebo. Frecvența pe termen lung a infecțiilor pentru upadacitinib 15 mg și 30 mg a fost de 64,5 și, respectiv, 77,8 evenimente la 100 pacient-ani.
În cadrul studiilor controlate cu placebo, privind inducția, frecvența infecțiilor grave pe parcursul a 8 săptămâni atât în grupul tratat cu upadacitinib 45 mg, cât și în grupul la care s-a administrat placebo a fost de 1,3%. Nu au fost observate infecții grave suplimentare pe durata tratamentului extins de 8 săptămâni cu upadacitinib în doză de 45 mg. În cadrul studiului controlat cu placebo, privind tratamentul de întreținere, frecvența infecțiilor grave pe parcursul a 52 de săptămâni în grupurile tratate cu upadacitinib în doze de 15 mg și 30 mg a fost de 3,6% și, respectiv, de 3,2%, comparativ cu 3,3% în grupul la care s-a administrat placebo. Frecvența pe termen lung a infecțiilor grave pentru grupurile tratate cu upadacitinib în doză de 15 mg și 30 mg a fost de 3,0 și, respectiv, de
4,6 evenimente la 100 pacient-ani. Cea mai frecvent raportată infecție gravă în fazele de inducție și de întreținere a fost pneumonia asociată COVID-19.
Infecțiile oportuniste (cu excepția tuberculozei)
În cadrul studiilor controlate cu placebo, privind inducția, pe parcursul a 8 săptămâni, frecvența infecțiilor oportuniste (excluzând tuberculoza și herpes zoster) în grupul tratat cu upadacitinib în doză de 45 mg a fost de 0,4% și de 0,3% în grupul la care s-a administrat placebo. Nu au fost observate infecții oportuniste suplimentare (excluzând tuberculoza și herpes zoster) pe durata tratamentului extins de 8 săptămâni cu upadacitinib 45 mg. În cadrul studiului controlat cu placebo, privind tratamentul de întreținere, pe parcursul a 52 de săptămâni, frecvența infecțiilor oportuniste (excluzând tuberculoza și herpes zoster) în grupurile tratate cu upadacitinib în doze de 15 mg și 30 mg a fost de 0,8% și, respectiv, de 0,8%, comparativ cu 0,8% în grupul la care s-a administrat placebo. Frecvența pe termen lung a infecțiilor oportuniste (excluzând tuberculoza și herpes zoster) pentru grupurile tratate cu upadacitinib în doze de 15 mg și 30 mg a fost de 0,3 și, respectiv, de 0,6 evenimente la 100 pacient-ani.
În cadrul studiilor controlate cu placebo, privind inducția, pe parcursul a 8 săptămâni, frecvența herpes zoster în grupul tratat cu upadacitinib în doză de 45 mg a fost de 0,6% și de 0% în grupul la care s-a administrat placebo. Frecvența herpes zoster a fost de 3,9% pe durata tratamentului de 16 săptămâni cu upadacitinib în doză de 45 mg. În cadrul studiului controlat cu placebo, privind tratamentul de întreținere, pe parcursul a 52 de săptămâni, frecvența herpes zoster în grupurile tratate cu upadacitinib în doze de 15 mg și 30 mg a fost de 4,8% și, respectiv, de 5,6%, comparativ cu 0% în grupul la care s-a administrat placebo. Frecvența pe termen lung a infecțiilor cu herpes zoster pentru grupurile tratate cu upadacitinib în doze de 15 mg și 30 mg a fost de 4,5 și, respectiv, de 7,2 evenimente la 100 pacient-ani.
Perforații gastro-intestinale
În cadrul perioadei de întreținere controlate cu placebo, perforația gastro-intestinală a fost raportată la 1 pacient căruia i s-a administrat placebo (1,5 la 100 pacient-ani) și la niciun pacient tratat cu upadacitinib 15 mg sau 30 mg. În cadrul studiului de extensie pe termen lung, 1 pacient tratat cu upadacitinib 15 mg (0,1 la 100 pacient-ani) și 1 pacient tratat cu upadacitinib 30 mg (<0,1 la 100 pacient-ani) au raportat evenimente.
Valori anormale ale parametrilor de laborator
În cadrul studiilor clinice privind inducția și tratamentul de întreținere, modificările parametrilor de laborator privind creșteri ale ALAT și/sau ASAT (≥ 3 x LSVN), creșteri ale valorilor CPK (> 5 x LSVN) și neutropenie (NAN < 1 x 10⁹ celule/l) asociate tratamentului cu upadacitinib au fost, în general, similare cu cele observate în studiile clinice pentru boli reumatologice și dermatită atopică. Au fost observate modificări dependente de doză ale acestor parametri de laborator, asociate cu tratamentul cu upadacitinib în doze de 15 mg și 30 mg.
În cadrul studiilor controlate cu placebo, privind inducția, cu durata de până la 8 săptămâni, scăderea numărului de limfocite sub 0,5 x 10⁹ celule/l la cel puțin o determinare a apărut la 2,0% și, respectiv, 0,8% dintre pacienții din grupul tratat cu upadacitinib 45 mg și din cel la care s-a administrat placebo. În cadrul studiului controlat cu placebo, privind tratamentul de întreținere, cu durata de până la 52 de săptămâni, scăderea numărului de limfocite sub 0,5 x 10⁹ celule/l la cel puțin o determinare a avut loc la 1,6%, 1,2% și, respectiv, 0,8% dintre pacienții din grupurile tratate cu upadacitinib 15 mg, 30 mg și, respectiv, din cel la care s-a administrat placebo. În cadrul studiilor clinice, tratamentul a fost întrerupt ca urmare a apariției unor valori ale NAL < 0,5 x 10⁹ celule/l (vezi pct. 4.2). Nu au fost observate modificări medii notabile ale numărului de limfocite pe parcursul tratamentului cu upadacitinib de-a lungul timpului.
Creșteri ale parametrilor lipidici au fost observate după 8 săptămâni de tratament cu upadacitinib în doză de 45 mg, iar valorile au rămas, în general, stabile în cazul tratamentului cu o durată mai lungă cu upadacitinib în doze de 15 mg și 30 mg. La pacienții din cadrul studiilor controlate cu placebo, privind inducția, care au avut valori inițiale sub limitele specificate, s-a observat că au trecut peste limitele specificate cel puțin o dată pe parcursul a 8 săptămâni (inclusiv pacienții care au avut o valoare crescută izolat) cu următoarele frecvențe:
- Colesterol total ≥ 5,17 mmol/l (200 mg/dl): 49% în grupul cu upadacitinib 45 mg, comparativ cu 11% în cel cu placebo
- LDL-colesterol ≥ 3,36 mmol/l (130 mg/dl): 27% în grupul cu upadacitinib 45 mg, comparativ cu 9% în cel cu placebo
- HDL-colesterol ≥ 1,03 mmol/l (40 mg/dl): 79% în grupul cu upadacitinib 45 mg, comparativ cu 36% în cel cu placebo
- Trigliceride ≥ 2,26 mmol/l (200 mg/dl): 6% în grupul cu upadacitinib 45 mg, comparativ cu 4% în cel cu placebo
Boală Crohn
În general, profilul de siguranță observat la pacienții cu boală Crohn tratați cu upadacitinib a fost în concordanță cu profilul de siguranță cunoscut al upadacitinib.
Infecții grave
În cadrul studiilor controlate cu placebo privind inducția, frecvența infecțiilor grave pe parcursul a 12 săptămâni în grupul tratat cu upadacitinib 45 mg și în grupul la care s-a administrat placebo a fost de 1,9% și, respectiv, 1,7%. În studiul controlat cu placebo privind tratamentul de întreținere, frecvența infecțiilor grave pe parcursul a 52 de săptămâni în grupurile tratate cu upadacitinib în doze de 15 mg și 30 mg a fost de 3,2% și, respectiv, 5,7%, comparativ cu 4,5% în grupul la care s-a administrat placebo. Incidența pe termen lung a infecțiilor grave pentru grupurile tratate cu upadacitinib în doze de 15 mg și 30 mg la pacienții care au răspuns la upadacitinib 45 mg ca tratament de inducție a fost de 5,1 și, respectiv, 7,3 evenimente la 100 pacient-ani. Infecțiile grave raportate cel mai frecvent în studiile privind inducția și tratamentul de întreținere au fost infecțiile gastro-intestinale.
Perforații gastro-intestinale
În timpul perioadei de inducție din cadrul studiilor de fază 3 controlate cu placebo, perforația gastro-intestinală a fost raportată la 1 pacient (0,1%) tratat cu upadacitinib 45 mg și la niciun pacient căruia i s-a administrat placebo, pe parcursul a 12 săptămâni. Dintre toți pacienții tratați cu upadacitinib 45 mg (n=938) în timpul perioadei de inducție din cadrul studiilor, perforația gastrointestinală a fost raportată la 4 pacienți (0,4%).
În cadrul perioadei controlate cu placebo pe termen lung, perforația gastro-intestinală a fost raportată la câte 1 pacient din grupul cu administrare de placebo (0,7 la 100 pacient-ani), upadacitinib 15 mg (0,4 la 100 pacient-ani) și upadacitinib 30 mg (0,4 la 100 pacient-ani). Dintre toți pacienții tratați cu doza de terapie de salvare upadacitinib 30 mg (n=336), perforația gastro-intestinală a fost raportată la 3 pacienți (0,8 la 100 pacient-ani) în timpul tratamentului pe termen lung.
Valori anormale ale parametrilor de laborator
În cadrul studiilor clinice privind inducția și tratamentul de întreținere, modificările parametrilor de laborator privind creșteri ale valorilor serice ale ALT și/sau AST (≥ 3 x LSVN), valorilor CPK (> 5 x LSVN), neutropenia (NAN < 1 x 10⁹ celule/l) și modificări ale parametrilor lipidici, asociate tratamentului cu upadacitinib au fost, în general, similare cu cele observate în studiile clinice pentru boli reumatologice, dermatită atopică și colită ulcerativă. Au fost observate modificări dependente de doză ale acestor parametri de laborator, asociate cu tratamentul cu upadacitinib în doze de 15 mg și 30 mg.
În cadrul studiilor controlate cu placebo, privind inducția, cu durata de până la 12 săptămâni, scăderea numărului de limfocite sub 0,5 x 10⁹ celule/l la cel puțin o determinare a apărut la 2,2% și, respectiv, 2,0% dintre pacienții din grupul tratat cu upadacitinib 45 mg și din cel la care s-a administrat placebo. În cadrul studiului controlat cu placebo, privind tratamentul de întreținere, cu durata de până la 52 de săptămâni, scăderea numărului de limfocite sub 0,5 x 10⁹ celule/l la cel puțin o determinare a avut loc la 4,6%, 5,2% și 1,8% dintre pacienții din grupurile tratate cu upadacitinib 15 mg, 30 mg și, respectiv, din cel la care s-a administrat placebo. În cadrul studiilor clinice, tratamentul a fost întrerupt ca urmare a apariției unor valori ale NAL < 0,5 x 10⁹ celule/l (vezi pct. 4.2). Nu au fost observate modificări medii notabile ale numărului de limfocite pe parcursul tratamentului cu upadacitinib de-a lungul timpului.
În cadrul studiilor controlate cu placebo, privind inducția, cu durata de până la 12 săptămâni, scăderea concentrației de hemoglobină la valori sub 8 g/dl la cel puțin o determinare a apărut la 2,7% și, respectiv, 1,4% dintre pacienții din grupul tratat cu upadacitinib 45 mg și din cel la care s-a administrat placebo. În cadrul studiului controlat cu placebo, privind tratamentul de întreținere, cu durata de până la 52 de săptămâni, scăderea concentrației hemoglobinei la valori sub 8 g/dl la cel puțin o determinare a avut loc la 1,4%, 4,4% și 2,8% dintre pacienții din grupurile tratate cu upadacitinib 15 mg, 30 mg și, respectiv, din cel la care s-a administrat placebo. În cadrul studiilor clinice, tratamentul a fost întrerupt ca urmare a apariției valorilor hemoglobinei < 8 g/dl (vezi pct. 4.2). Nu au fost observate modificări medii notabile ale concentrației hemoglobinei pe parcursul tratamentului cu upadacitinib de-a lungul timpului.
Vârstnici
Pe baza unor date limitate provenite de la pacienții cu vârsta de 65 de ani și peste, cu dermatită atopică, colită ulcerativă și boală Crohn, frecvența reacțiilor adverse globale a fost mai mare în cazul dozei de upadacitinib de 30 mg, decât în cazul dozei de 15 mg (vezi pct. 4.4).
Nu au fost disponibile date la pacienții cu vârsta de 65 de ani și peste cu alopecia areata severă.
Dintre cei 612 pacienți tratați în studiile clinice de fază 3 privind vitiligo, 55 au avut vârsta de 65 de ani sau peste, dintre care 36 au fost tratați cu upadacitinib 15 mg pe parcursul perioadei controlate cu placebo. În general, frecvența reacțiilor adverse grave și severe la pacienții cu vârsta de 65 de ani și peste a fost comparabilă între grupurile de tratament cu upadacitinib 15 mg și grupurile cu placebo.
Copii și adolescenți
Artrită idiopatică juvenilă poliarticulară
În total, 122 de pacienți copii și adolescenți (cu vârsta cuprinsă între 2 ani și < 18 ani) cu artrită idiopatică juvenilă poliarticulară au fost tratați în cadrul unui studiu în regim deschis cu un singur braț, reprezentând 254,6 pacient-ani de expunere, dintre care 113 au fost expuși la upadacitinib timp de cel puțin un an. În general, profilul de siguranță observat la pacienții copii și adolescenți cu artrită idiopatică juvenilă poliarticulară tratați cu upadacitinib a fost în concordanță cu profilul de siguranță cunoscut al upadacitinib.
Dermatită atopică
În total, 541 de adolescenți cu vârsta cuprinsă între 12 ani și 17 ani cu dermatită atopică au fost tratați în cadrul studiilor globale de fază 3 (n=343) și în substudiile suplimentare pentru adolescenți (n=198), dintre care 264 au fost expuși la doza de 15 mg și 265 au fost expuși la doza de 30 mg. Profilul de siguranță pentru upadacitinib administrat în doză de 15 mg și 30 mg la adolescenți a fost similar cu cel observat la adulți. În cazul expunerii pe termen lung, reacția adversă de papilom cutanat a fost raportată la 3,4% și 6,8% dintre pacienții adolescenți cu dermatită atopică din grupurile de tratament cu upadacitinib 15 mg și, respectiv, 30 mg.
Alopecia areata
În total, 117 adolescenți cu vârsta cuprinsă între 12 și 17 ani, cu greutatea de cel puțin 30 kg, cu alopecia areata au fost tratați cu upadacitinib în cadrul studiilor de fază 3 controlate cu placebo, dintre care 62 au fost expuși la doza de 15 mg și 57 au fost expuși la doza de 30 mg. Profilul de siguranţă pentru upadacitinib administrat în doză de 15 mg și 30 mg la adolescenţi a fost similar cu cel observat la adulţi.
Vitiligo
În total, 52 de adolescenți cu vitiligo cu vârsta cuprinsă între 12 și 17 ani, cu greutatea de cel puțin 30 kg, au fost tratați cu upadacitinib 15 mg în cadrul studiilor de fază 3, dintre care 37 au primit upadacitinib 15 mg pe parcursul perioadei controlate cu placebo. Profilul de siguranță al upadacitinib 15 mg observat la pacienți adolescenți cu vitiligo a fost, în general, în concordanță cu profilul de siguranță cunoscut la pacienții adolescenți cu dermatită atopică. Nu au fost identificate date noi privind siguranța. Nu au fost raportate evenimente adverse grave la populația de adolescenți tratată cu upadacitinib în perioada controlată cu placebo.
Raportarea reacțiilor adverse suspectate
Raportarea reacțiilor adverse suspectate după autorizarea medicamentului este importantă. Acest lucru permite monitorizarea continuă a raportului beneficiu/risc al medicamentului. Profesioniștii din domeniul sănătății sunt rugați să raporteze orice reacție adversă suspectată prin intermediul sistemului național de raportare, astfel cum este menţionat în Anexa V.
4.9 Supradozaj
În studii clinice, upadacitinib a fost administrat până la doze echivalente cu ASC zilnică pentru 60 mg cu eliberare prelungită o dată pe zi. Reacțiile adverse au fost comparabile cu cele observate la administrarea unor doze mai mici și nu au fost identificate toxicități specifice. Aproximativ 90% din cantitatea de upadacitinib prezentă în circulația sistemică este eliminată în decurs de 24 de ore de la administrare (în intervalul dozelor evaluate în studiile clinice). În caz de supradozaj, se recomandă ca pacientul să fie monitorizat pentru apariția semnelor și simptomelor reacțiilor adverse. Pacienților care manifestă reacții adverse, trebuie să li se administreze tratament corespunzător.
5. PROPRIETĂȚI FARMACOLOGICE
5.1 Proprietăți farmacodinamice
Grupa farmacoterapeutică: imunosupresoare, inhibitori ai kinazelor Janus (JAK), cod ATC: L04AF03
Mecanism de acțiune
Upadacitinib este un inhibitor selectiv și reversibil al kinazei Janus (JAK). JAK sunt enzime intracelulare care transmit semnalele mediate de citokine sau factori de creștere, semnale implicate într-o gamă largă de procese celulare, inclusiv răspunsurile inflamatorii, hematopoieza și supravegherea imună. Familia enzimelor JAK include patru membri, JAK1, JAK2, JAK3 și TYK2, care acționează în perechi pentru a fosforila și activa transductori de semnal și activatori ai transcripției (TSAT). Această fosforilare, la rândul său, modulează expresia genelor și funcția celulară. JAK1 este important în semnalele citokinelor inflamatorii, în timp ce JAK2 este important în procesul de maturare al globulelor roșii, iar semnalele JAK3 joacă un rol în supravegherea imunității și a funcției limfocitare.
În testele celulare umane, upadacitinib inhibă preferențial semnalizarea de către JAK1 sau JAK1/3 cu selectivitate funcțională asupra receptorilor de citokine care semnalizează prin perechi de JAK2.
Efecte farmacodinamice
Inhibiția fosforilării TSAT3 induse de IL-6 și fosforilării TSAT5 induse de IL-7
Administrarea de upadacitinib (formularea cu eliberare imediată) la voluntari sănătoși a determinat inhibare dependentă de doză și de concentrație a fosforilării TSAT3 induse a IL-6 (JAK1/JAK2) și a fosforilării TSAT5 induse a IL-7 (JAK1/JAK3) în sângele integral. Inhibiția maximă a fost observată la 1 oră după administrarea dozei și revine la valorile apropiate de cele inițiale până la sfârșitul intervalului de administrare a dozei.
Limfocite
La pacienții cu poliartrită reumatoidă, tratamentul cu upadacitinib a fost asociat cu o creștere mică, temporară a valorilor medii ale NAL față de cele inițiale până în săptămâna 36, ulterior valorile revenind treptat la sau aproape de nivelurile inițiale în tratamentul continuu.
Proteina C reactivă cu sensibilitate înaltă (PCRsî)
La pacienții cu poliartrită reumatoidă, tratamentul cu upadacitinib a fost asociat cu scăderi ale nivelurilor medii de PCRsî față de cele inițiale încă din săptămâna 1 de tratament, acestea menținându-se în tratamentul continuu.
Studiile privind vaccinurile
Influența upadacitinib asupra răspunsului umoral în urma administrării vaccinului recombinant herpes zoster cu glicoproteina E ca adjuvant, a fost evaluată la 93 de pacienți cu poliartrită reumatoidă care urmau tratament stabil cu upadacitinib 15 mg. La momentul inițial, 98% dintre pacienți primeau concomitent metotrexat și 49% dintre pacienți primeau corticosteroizi orali. Obiectivul primar de evaluare a fost procentul de pacienți cu un răspuns umoral satisfăcător definit ca o creștere de ≥ 4 ori a concentrației pre-vaccinare a nivelurilor titrului anti-glicoproteina E în săptămâna 16 (4 săptămâni după vaccinarea cu doza 2). Vaccinarea pacienților tratați cu upadacitinib 15 mg a avut ca rezultat un răspuns umoral satisfăcător la 79/90 [88% (95% IÎ: 81,0, 94,5)] dintre pacienți în săptămâna 16.
Influența upadacitinib asupra răspunsului umoral după administrarea vaccinului pneumococic polizaharidic conjugat inactivat (13-valent, absorbit) a fost evaluată la 111 pacienți cu poliartrită reumatoidă ce urmau tratament stabil cu upadacitinib 15 mg (n=87) sau 30 mg (n=24). 97% dintre pacienți (n=108) urmau concomitent tratament cu metotrexat. Obiectivul primar de evaluare a fost procentul de pacienți ce au avut răspuns umoral satisfăcător definit ca o creștere de ≥ 2 ori a titrului de anticorpi de la momentul inițial până la săptămâna 4 pentru cel puțin 6 din 12 antigene pneumococice (1, 3, 4, 5, 6B, 7F, 9V, 14, 18C, 19A, 19F și 23F). Rezultatele din săptămâna 4 au demonstrat un răspuns umoral satisfăcător la 67,5% (IÎ 95%: 57,4; 77,5) și la 56,5% (IÎ 95%: 36,3; 76,8) dintre pacienții tratați cu upadacitinib 15 mg și, respectiv, 30 mg.
Eficacitatea și siguranța clinică
Artrită idiopatică juvenilă poliarticulară
Eficacitatea upadacitinib la pacienți copii și adolescenți cu artrită idiopatică juvenilă poliarticulară se bazează pe extrapolarea corelată la expunerea eficacității stabilite a upadacitinib la pacienți adulți cu poliartrită reumatoidă. Aceste date sunt susținute de eficacitatea și siguranța upadacitinib evaluate în cadrul unui studiu multicentric, în regim deschis, cu un singur braț, la 122 de pacienți copii și adolescenți (cu vârsta cuprinsă între 2 ani și < 18 ani) cu artrită idiopatică juvenilă poliarticulară. Subtipurile de pacienți cu artrită idiopatică juvenilă poliarticulară la intrarea în studiu au inclus factorul reumatoid poliarticular negativ (67,2%), factorul reumatoid poliarticular pozitiv (16,4%), forma oligoarticulară extinsă (14,8%) și artrita idiopatică juvenilă sistemică fără manifestări sistemice (1,6%). În total, la 22,1% li s-a administrat tratament anterior cu MARMB biologice. În total, la 36,9% dintre pacienți li s-au administrat concomitent tratament cu metotrexat la momentul inițial. Ajustări ale dozei de metotrexat sau ale altor medicamente administrate concomitent (de exemplu, corticosteroizi, AINS) au fost permise în timpul studiului. Tuturor pacienților li s-a administrat upadacitinib comprimate de 15 mg o dată pe zi sau upadacitinib soluție orală, în echivalent în funcție de greutatea corporală, de două ori pe zi timp de până la 156 de săptămâni.
Răspunsul clinic
Procentul pacienților care au avut un răspuns în săptămâna 12 și săptămâna 48 este prezentat în tabelul 4. Eficacitatea a fost, în general, consecventă cu răspunsul la pacienți adulți cu poliartrită reumatoidă.
Tabelul 4 Răspunsul clinic
| Săptămâna 12 N=122 | Săptămâna 48 N=122 | |
| Răspunsul ACR 70 pediatrica | 66,4% | 79,5% |
| Remisie JADAS27-CRPb | 23,0% | 43,4% |
Abrevieri: a ACR 70 pediatric = îmbunătățire de ≥70% la copii și adolescenți conform criteriilor American College of Rheumatology (ACR) b Remisie JADAS27-CRP = scorul activității bolii în artrita juvenilă (Juvenile Arthritis Disease Activity Score) - 27 articulații, remisiune a proteinei C reactive; definit ca JADAS27-CRP ≤ 1 Rezultatele pentru toate obiectivele de evaluare sunt raportate folosind analiza imputării non-respondenților. | ||
|---|---|---|
Poliartrită reumatoidă
Eficacitatea şi siguranţa upadacitinib administrat în doză de 15 mg o dată pe zi a fost evaluată în cadrul a cinci studii de fază 3 randomizate, dublu-orb, multicentrice, la pacienţi cu poliartrită reumatoidă activă, moderată până la severă, care îndeplineau criteriile de clasificare ACR/EULAR 2010 (vezi tabelul 5). Au fost eligibili pentru participare pacienţii cu vârste de 18 ani și peste. O condiţie necesară la înrolare a fost prezenţa a cel puţin 6 articulaţii dureroase şi a 6 articulaţii inflamate, precum şi dovada inflamaţiei sistemice indicată de creşterea nivelului PCRsî. Patru studii au inclus faze de extensie pe termen lung cu o durată de până la 5 ani, iar un studiu
(SELECT-COMPARE) a inclus o fază de extensie pe termen lung cu o durată de până la 10 ani.
Analiza principală pentru fiecare dintre aceste studii a inclus toţi pacienţii randomizaţi cărora li s-a administrat cel puţin 1 doză de upadacitinib sau placebo, iar metoda imputării non-respondenţilor s-a utilizat pentru obiectivele finale explicite.
Pe parcursul studiilor de fază 3, eficacitatea dozei de 15 mg upadacitinib o dată pe zi a fost, în general, similară cu cea a dozei de 30 mg upadacitinib o dată pe zi.
Tabelul 5 Rezumat al studiilor clinice
| Denumirea studiului | Populaţie de pacienţi (n) | Braţe de tratament | Parametri principali de evaluare a rezultatelor |
|---|---|---|---|
| SELECT-EARLY | Netrataţi anterior cu MTXa (947) |
Monoterapie |
|
| SELECT- MONOTHERAPY | RI-MTXb (648) |
Monoterapie |
|
| SELECT-NEXT | RI- MARMBscc (661) |
Terapie de fond cu MARMBsc |
|
| SELECT- COMPARE | RI-MTXd (1629) |
Tratament de fond cu MTX |
|
| SELECT- BEYOND | RI-MARMBbe (499) |
Tratament de fond cu MARMBsc |
|
Abrevieri: ACR20 (sau 50) = American College of Rheumatology ameliorare cu ≥ 20% (sau ≥ 50%); MARMBb = medicamente antireumatice modificatoare de boală din categoria biologicelor, PCR = proteina C reactivă, DAS28 = scor de activitate a bolii pe baza a 28 de articulaţii, SSTm = scor Sharp Total modificat, MARMBsc = medicamente antireumatice modificatoare de boală sintetice convenţionale, HAQ-ID = Indexul de dizabilitate al chestionarului de evaluare a sănătăţii, SF-36 PCS = Sumarul componentei fizice din Chestionarul de evaluare a sănătăţii (SF-36), Formular Prescurtat (36), CDAI=Index al activității bolii din punct de vedere clinic, FACIT-F = Evaluare funcțională a tratamentului în boli cronice – scor privind fatigabilitatea, RI = răspuns inadecvat, MTX = metotrexat, n = număr randomizat a. Pacienţii nu au fost trataţi anterior cu MTX sau li s-au administrat cel mult 3 doze de MTX săptămânal b Pacienţi cu răspuns inadecvat la MTX c Pacienţi cu răspuns inadecvat la MARMBsc; pacienţii expuşi anterior la cel mult un MARMBb au fost eligibili (în limita a 20% din numărul total de pacienţi) dacă, fie au avut o expunere limitată (<3 luni), fie au întrerupt tratamentul cu MARMBb din cauza intoleranţei d Pacienţi care au avut răspuns inadecvat la MTX; pacienţii expuşi anterior la cel mult un MARMBb (cu excepţia adalimumab) au fost eligibili (în limita a 20% din numărul total al pacienţilor din studiu) dacă, fie au avut o expunere limitată (<3 luni), fie au întrerupt tratamentul cu MARMBb din cauza intoleranţei e Pacienţi cu răspuns inadecvat sau intoleranţă la cel puţin un MARMBb | |||
Răspunsul clinic
Remisiunea şi activitatea scăzută a bolii
În studii, o proporţie semnificativ mai mare de pacienţi a atins atât un nivel scăzut de activitate a bolii (DAS28-PCR ≤3,2) şi remisia clinică (DAS28-PCR <2,6) în grupul tratat cu 15 mg upadacitinib comparativ cu placebo, MTX sau adalimumab (tabelul 6). În studiul SELECT-COMPARE, comparativ cu adalimumab, au fost obţinute procente semnificativ mai mari ale nivelului scăzut de activitate a bolii în săptămâna 12. În general, ratele de activitate scăzută a bolii şi de remisie clinică au fost consecvente la nivelul populaţiilor de pacienţi, indiferent de utilizarea sau nu a tratamentului cu MTX. La 3 ani, în cadrul studiului SELECT-COMPARE, 297/651 (45,6%) și 111/327 (33,9%) dintre pacienți au rămas cu tratamentul inițial, atribuit prin randomizare, cu upadacitinib în doză de 15 mg sau, respectiv, cu adalimumab, iar în cadrul studiului SELECT-EARLY, 216/317 (68,1%) și 149/315 (47,3%) dintre pacienți au rămas cu tratamentul ințial, atribuit prin randomizare, cu upadacitinib în doză de 15 mg sau, respectiv, cu MTX în monoterapie. La pacienții care au rămas cu tratamentul alocat inițial, nivelul scăzut de activitate a bolii și remisiunea clinică s-au menținut pe durata a 3 ani.
Răspunsul ACR
În toate studiile, mai mulți pacienţi au obţinut răspunsuri ACR20, ACR50 şi ACR70 după 12 săptămâni în grupul tratat cu 15 mg upadacitinib, comparativ cu placebo, MTX sau adalimumab (tabelul 6). Timpul până la instalarea eficacității a fost rapid conform parametrilor de evaluare, cu răspunsuri semnificativ mai mari încă din săptămâna 1 pentru ACR20. Au fost înregistrate rate de răspuns durabil (cu sau fără tratament cu MTX), răspunsurile ACR20/50/70 menţinându-se timp de 3 ani la pacienții care au rămas cu tratamentul alocat inițial.
Tratamentul cu 15 mg upadacitinib, în monoterapie sau concomitent cu MARMBsc, a avut ca rezultat îmbunătăţiri la nivelul componentelor ACR individuale, incluzând evaluarea numărului de articulaţii dureroase și tumefiate, evaluările globale efectuate de pacient şi medic, HAQ-DI, evaluarea durerii şi valorile PCRsî.
Tabelul 6 Răspuns şi remisie
| Studiul | SELECT EARLY Netrataţi anterior cu MTX | SELECT MONO RI-MTX | SELECT NEXT RI- MARMBsc | SELECT COMPARE RI-MTX | SELECT BEYOND RI-MARMBb | ||||||
| MTX | UPA 15mg | MTX | UPA 15mg | PBO | UPA 15mg | PBO | UPA 15mg | ADA 40mg | PBO | UPA 15mg | |
| N | 314 | 317 | 216 | 217 | 221 | 221 | 651 | 651 | 327 | 169 | 164 |
| Săptămâna | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| LDA DAS28-PCR ≤3,2 (% de pacienţi) | |||||||||||
| 12a/14b | 28 | 53g | 19 | 45e | 17 | 48e | 14 | 45e,h | 29 | 14 | 43e |
| 24c/26d | 32 | 60f | 18 | 55g,h | 39 | ||||||
| 48 | 39 | 59g | 50h | 35 | |||||||
| RC DAS28-PCR <2,6 (% de pacienţi) | |||||||||||
| 12a/14b | 14 | 36g | 8 | 28e | 10 | 31e | 6 | 29e,h | 18 | 9 | 29g |
| 24c/26d | 18 | 48e | 9 | 41g,h | 27 | ||||||
| 48 | 29 | 49g | 38i | 28 | |||||||
| ACR20 (% de pacienţi) | |||||||||||
| 12a/14b | 54 | 76g | 41 | 68e | 36 | 64e | 36 | 71e,j | 63 | 28 | 65e |
| 24c/26d | 59 | 79g | 36 | 67g,i | 57 | ||||||
| 48 | 57 | 74g | 65i | 54 | |||||||
| ACR50 (% de pacienţi) | |||||||||||
| 12a/14b | 28 | 52g | 15 | 42g | 15 | 38g | 15 | 45g,h | 29 | 12 | 34g |
| 24c/26d | 33 | 60e | 21 | 54g,h | 42 | ||||||
| 48 | 43 | 63g | 49i | 40 | |||||||
| ACR70 (% de pacienţi) | |||||||||||
| 12a/14b | 14 | 32g | 3 | 23g | 6 | 21g | 5 | 25g,h | 13 | 7 | 12 |
| 24c/26d | 18 | 44g | 10 | 35g,h | 23 | ||||||
| 48 | 29 | 51g | 36h | 23 | |||||||
| CDAI ≤ 10 (% de pacienţi) | |||||||||||
| 12a/14b | 30 | 46g | 25 | 35l | 19 | 40e | 16 | 40e,h | 30 | 14 | 32g |
| 24c/26d | 38 | 56g | 22 | 53g,h | 38 | ||||||
| 48 | 43 | 60g | 47h | 34 | |||||||
Abrevieri: ACR20 (sau 50 sau 70) = îmbunătăţire de ≥20% (sau ≥50% sau ≥70%) conform criteriilor Colegiului American de Reumatologie (ACR); ADA = adalimumab; CDAI = Indexul clinic de activitate a bolii; RC = remisiune clinică; PCR = Proteina C Reactivă, DAS28 = scorul de activitate a bolii pe baza a 28 de articulaţii; RI = răspuns inadecvat; LDA = activitate scăzută a bolii; MTX = metotrexat; PBO = placebo; UPA= upadacitinib a SELECT-NEXT, SELECT-EARLY, SELECT-COMPARE, SELECT-BEYOND b SELECT-MONOTHERAPY c SELECT-EARLY d SELECT-COMPARE e valoare p cu control al multiplicității ≤ 0,001 pentru comparaţia dintre upadacitinib și placebo sau comparaţia cu MTX f valoare p cu control al multiplicității ≤ 0,01 pentru comparaţia dintre upadacitinib și placebo sau comparaţia cu MTX g valoare p nominală ≤ 0,001 pentru comparaţia dintre upadacitinib și placebo sau comparaţia cu MTX h valoare p nominală ≤ 0,001 pentru comparaţia dintre upadacitinib și adalimumab i valoare p nominală ≤ 0,01 pentru comparaţia dintre upadacitinib și adalimumab j valoare p nominală < 0,05 pentru comparaţia dintre upadacitinib și adalimumab k valoare p nominală ≤ 0,01 pentru comparaţia dintre upadacitinib și placebo sau MTX l valoare p nominală <0,05 pentru comparaţia dintre upadacitinib și MTX Notă: Datele din Săptămâna 48 derivate din analiza Setului Complet de Analize (FAS) în grupul randomizat utilizând metoda Non-Responder Imputation | |||||||||||
Răspuns radiologic
Inhibiţia progresiei radiologice a leziunilor articulare a fost evaluată cu ajutorul scorului Sharp Total modificat (SSTm) şi a componentelor acestuia, scorul de eroziune articulară şi scorul de îngustare a spaţiului intraarticular în săptămânile 24/26 şi în săptămâna 48 în studiile SELECT-EARLY şi SELECT-COMPARE.
Tratamentul cu 15 mg upadacitinib a avut ca rezultat o inhibiţie semnificativ mai mare a progresiei leziunilor articulare comparativ cu placebo, atunci când a fost administrat concomitent cu MTX în studiul SELECT-COMPARE și administrat în monoterapie comparativ cu MTX în studiul SELECT-EARLY (tabelul 7). Analiza scorurilor de eroziune şi de îngustare a spaţiului intraarticular au fost în concordanță cu scorurile generale. În ambele studii, procentul pacienţilor fără progresie radiologică (modificare a scorului SSTm ≤ 0) a fost semnificativ mai mare în grupurile tratate cu 15 mg upadacitinib. În cadrul ambelor studii, inhibarea progresiei leziunilor structurale articulare s-a menținut până în săptămâna 96 la pacienții care au rămas cu tratamentul alocat inițial, cu upadacitinib în doză de 15 mg (pe baza rezultatelor disponibile, provenite de la 327 pacienți din studiul SELECT-COMPARE și 238 pacienți din studiul SELECT-EARLY).
Tabelul 7 Modificări radiologice
| Studiul | SELECT EARLY Netrataţi anterior cu MTX | SELECT COMPARE RI-MTX | ||||
| Grupul de tratament | MTX | UPA 15 mg | PBOa | UPA 15 mg | ADA 40 mg | |
| Scor Sharp total modificat, variaţie medie faţă de valorile iniţiale | ||||||
|---|---|---|---|---|---|---|
| Săptămâna 24b/26c | 0,7 | 0,1f | 0,9 | 0,2g | 0,1 | |
| Săptămâna 48 | 1,0 | 0,03e | 1,7 | 0,3e | 0,4 | |
| Procentul pacienţilor fără progresie radiologicăd | ||||||
| Săptămâna 24b/26c | 77,7 | 87,5f | 76,0 | 83,5f | 86,8 | |
| Săptămâna 48 | 74,3 | 89,9e | 74,1 | 86,4e | 87,9 | |
Abrevieri: ADA = adalimumab; RI = răspuns inadecvat; MTX = metotrexat; PBO = placebo; UPA = upadacitinib a Toate datele pentru placebo în săptămâna 48 au fost derivate prin extrapolare liniară b SELECT-EARLY c SELECT-COMPARE d Absenţa progresiei a fost definită ca modificare a SSTm ≤ 0 e valoare p nominală ≤ 0,001 pentru comparaţia dintre upadacitinib și placebo sau comparaţia cu MTX f valoare p cu control al multiplicității ≤ 0,01 pentru comparaţia dintre upadacitinib și placebo sau comparaţia cu MTX g valoare p cu control al multiplicității ≤ 0,001 pentru comparaţia dintre upadacitinib și placebo sau comparaţia cu MTX | ||||||
Ameliorarea funcţiei fizice şi rezultate corelate cu starea de sănătate
Tratamentul cu 15 mg upadacitinib, în monoterapie sau concomitent cu MARMBsc, a avut ca rezultat ameliorarea semnificativ mai mare a funcţiei fizice în raport cu toţi agenţii comparatori, conform evaluării pe baza HAQ-DI (vezi tabelul 8). Conform rezultatelor disponibile, provenite din cadrul studiilor SELECT-COMPARE și SELECT-EARLY, îmbunătățirea valorilor HAQ-DI s-a menținut timp de 3 ani la pacienții care au rămas cu tratamentul alocat inițial, cu upadacitinib în doză de 15 mg.
Tabelul 8 Modificare medie faţă de valorile iniţiale a scorului HAQ-DIa,b
| Studiul | SELECT EARLY Netrataţi cu MTX | SELECT MONO RI-MTX | SELECT NEXT RI-MARMBsc | SELECT COMPARE RI-MTX | SELECT BEYOND RI-BIO | ||||||
| Grupul de tratament | MTX | UPA 15mg | MTX | UPA 15mg | PBO | UPA 15mg | PBO | UPA 15mg | ADA 40mg | PBO | UPA 15mg |
| N | 313 | 317 | 216 | 216 | 220 | 216 | 648 | 644 | 324 | 165 | 163 |
| Scor iniţial, valoare medie | 1,6 | 1,6 | 1,5 | 1,5 | 1,4 | 1,5 | 1,6 | 1,6 | 1,6 | 1,6 | 1,7 |
| Săptămâna 12c/14d | -0,5 | -0,8h | -0,3 | -0,7g | -0,3 | -0,6g | -0,3 | -0.6g,i | -0,5 | -0,2 | -0,4g |
| Săptămâna 24e/26f | -0,6 | -0,9g | -0,3 | -0.7h,i | -0,6 | ||||||
| Studiul | SELECT EARLY Netrataţi cu MTX | SELECT MONO RI-MTX | SELECT NEXT RI-MARMBsc | SELECT COMPARE RI-MTX | SELECT BEYOND RI-BIO |
|---|---|---|---|---|---|
| Abrevieri: ADA = adalimumab; HAQ-DI = Indexul de dizabilitate al chestionarului de evaluare a sănătăţii; RI = răspuns inadecvat; MTX = metotrexat; PBO = placebo; UPA = upadacitinib a Datele prezentate sunt valori medii b Indexul de dizabilitate al chestionarului de evaluare a sănătăţii (HAQ-DI): 0=cel mai bun, 3=cel mai slab; 20 întrebări; 8 categorii: îmbrăcare şi îngrijire, ridicare, mâncat, mers, igienă personală, întindere, apucarea unor obiecte şi activităţi. c SELECT-EARLY, SELECT-NEXT, SELECT-COMPARE, SELECT-BEYOND d SELECT-MONOTHERAPY e SELECT-EARLY f SELECT-COMPARE g valoare p cu control al multiplicității ≤ 0,001 pentru comparaţia dintre upadacitinib și placebo sau comparaţia cu MTX h valoare p nominală ≤ 0,001 pentru comparaţia dintre upadacitinib și placebo sau comparaţia cu MTX i valoare p nominală ≤ 0,01 pentru comparaţia dintre upadacitinib și adalimumab | |||||
În studiile SELECT-MONOTHERAPY, SELECT-NEXT și SELECT-COMPARE, tratamentul cu 15 mg upadacitinib a determinat îmbunătăţire semnificativ mai mare a duratei medii a redorii articulațiilor dimineața, comparativ cu placebo sau MTX.
În studiile clinice, pacienţii trataţi cu upadacitinib au raportat îmbunătăţiri semnificative ale calităţii vieţii raportate de către pacienți, evaluată pe baza sumarului componentei fizice din Chestionarul de evaluare a sănătăţii (SF-36), Formular Prescurtat (36) comparativ cu placebo și MTX. În plus, pacienții tratați cu upadacitinib au raportat ameliorări importante ale fatigabilităţii, măsurată pe baza scorului Evaluării funcţionale a tratamentului în boli cronice – scor privind fatigabilitatea (FACIT-F), în comparaţie cu placebo.
Copii și adolescenți
Agenția Europeană a Medicamentului a suspendat temporar obligația de depunere a rezultatelor studiilor efectuate cu RINVOQ la una sau mai multe subgrupe de copii și adolescenți în artrita idiopatică cronică (incluzând poliartrita reumatoidă, artrita psoriazică, spondiloartrita și artrita idiopatică juvenilă), dermatita atopică, alopecia areata, vitiligo, colita ulcerativă și boala Crohn (vezi pct. 4.2 pentru informații privind utilizarea la copii și adolescenți).
5.2 Proprietăți farmacocinetice
Expunerile plasmatice ale upadacitinib sunt proporționale cu doza în intervalul dozei terapeutice. Concentrațiile plasmatice la starea de echilibru sunt atinse în 4 zile cu acumulare minimă după mai multe administrări o dată pe zi ale comprimatului.
RINVOQ comprimate și RINVOQ soluție orală nu sunt bioechivalente. Prin urmare, cele două forme farmaceutice nu sunt interschimbabile prin calcul miligram per miligram (vezi pct. 4.2).
Absorbție
După administrarea pe cale orală a 6 mg de upadacitinib soluție orală, acesta este absorbit într-un interval median Tmax de 1 oră. Administrarea concomitentă de upadacitinib soluție orală cu alimente nu se anticipează că ar avea efecte relevante clinic asupra expunerii la upadacitinib. În studiile clinice, upadacitinib a fost administrat indiferent de orarul meselor (vezi pct. 4.2). In vitro, upadacitinib este substrat pentru transportorii de eflux, glicoproteina P (P-gp) și proteina de rezistență în cancerul mamar (breast cancer resistance protein, BCRP).
Distribuție
Upadacitinib se leagă în proporție de 52% de proteinele plasmatice. Upadacitinib se distribuie în mod similar între componentele celulare plasmatice și sanguine, după cum o indică valoarea raportului sânge-plasmă de 1,0.
Metabolizare
Metabolizarea upadacitinib este mediată de enzima CYP3A4, cu o posibilă contribuție minoră a CYP2D6. Activitatea farmacologică a upadacitinib este atribuită moleculei parentale. Într-un studiu cu radiotrasor la om, upadacitinib nemodificat a reprezentat 79% din radioactivitatea plasmatică totală, în timp ce metabolitul său principal (rezultat prin monooxidare, urmată de glucuronidare) a reprezentat 13% din radioactivitatea totală la nivel plasmatic. Nu au fost identificați metaboliți activi pentru upadacitinib.
Eliminare
După administrarea unei singure doze de soluție cu eliberare imediată de upadacitinib marcat-[C14], upadacitinib a fost eliminat preponderent sub forma substanței parentale nemodificate în urină (24%) și în materii fecale (38%). Aproximativ 34% din doza de upadacitinib a fost excretată sub formă de metaboliți. Timpul mediu final de înjumătățire plasmatică prin eliminare pentru upadacitinib este de 6 ore.
Grupe speciale de pacienți
Insuficiență renală
Valoarea ASC a upadacitinib a fost cu 18%, 33% și 44% mai mare la subiecții cu insuficiență renală ușoară (rata estimată a filtrării glomerulare între 60 și 89 ml/min/1,73 m2), moderată (rata estimată a filtrării glomerulare între 30 și 59 ml/min/1,73 m2) și, respectiv, severă (rata estimată a filtrării glomerulare între 15 și 29 ml/min/1,73 m2), comparativ cu subiecții cu funcție renală normală. Valoarea Cmax a upadacitinib a fost similară la subiecții cu funcție renală normală și cei cu insuficiență renală. Insuficiența renală ușoară sau moderată nu are efecte relevante clinic asupra expunerii la upadacitinib (vezi pct. 4.2).
Insuficiență hepatică
Insuficiența hepatică ușoară (clasa Child-Pugh A) și moderată (clasa Child-Pugh B) nu au efecte relevante clinic asupra expunerii la upadacitinib. Valoarea ASC a upadacitinib a fost cu 28% și 24% mai mare la subiecții cu insuficiență hepatică ușoară și, respectiv, moderată, comparativ cu subiecții care aveau funcție hepatică normală. Valoarea Cmax pentru upadacitinib nu s-a modificat la pacienții cu insuficiență hepatică ușoară și a fost cu 43% mai mare la subiecții cu insuficiență hepatică moderată, față de cei cu funcție hepatică normală. Upadacitinib nu a fost studiat la pacienți cu insuficiență hepatică severă (clasa Child-Pugh C).
Copii și adolescenți
Farmacocinetica și concentrațiile la starea de echilibru pentru upadacitinib sunt similare la adulți și adolescenți cu vârsta cuprinsă între 12 ani și 17 ani, cu dermatită atopică, alopecia areata sau vitiligo. La adolescenți cu greutate cuprinsă între 30 kg și mai mică de 40 kg cu dermatită atopică, dozele au fost determinate prin modelarea și simularea farmacocineticii populaționale. Nu sunt disponibile date clinice privind expunerea la adolescenții cu greutatea < 40 kg cu dermatită atopică.
Expunerile plasmatice ale upadacitinib (Cmax,ss și ASC24,ss) la pacienții copii și adolescenți cu artrită idiopatică juvenilă poliarticulară cu respectarea schemei recomandate de administrare a dozelor în funcție de greutatea corporală pentru copii și adolescenți se anticipează că sunt similare cu expunerea plasmatică țintă la pacienții adulți cu poliartrită reumatoidă care primesc doza recomandată.
Farmacocinetica upadacitinib la pacienți copii (cu vârsta < 2 ani sau cu greutatea < 10 kg) nu a fost stabilită.
Farmacocinetica upadacitinib nu a fost încă evaluată la pacienți copii și adolescenți cu artrită psoriazică, spondiloartrită axială, colită ulcerativă și boală Crohn (vezi pct. 4.2).
Farmacocinetica upadacitinib la pacienți copii (vârstă < 12 ani) cu dermatită atopică, alopecia areata sau vitiligo nu a fost stabilită.
Factori intrinseci
Vârsta, sexul, greutatea corporală, rasa și etnia nu au avut efecte relevante clinic asupra expunerii la upadacitinib a populațiilor de pacienți adulți.
La pacienții copii și adolescenți cu artrită idiopatică juvenilă poliarticulară cu greutăți corporale la momentul inițial cuprinse între 11 și 114 kg, clearance-ul upadacitinib a crescut odată cu creșterea greutății corporale, ceea ce susține administrarea unei doze în funcție de greutatea corporală (vezi tabelul 1). Vârsta (în intervalul de 2 până la < 18 ani) nu a avut niciun efect suplimentar asupra farmacocineticii upadacitinib după luarea în calcul a efectului greutății corporale.
5.3 Date preclinice de siguranță
Pe baza studiilor convenționale farmacologice privind evaluarea siguranței, datele non-clinice nu au evidențiat niciun risc special pentru om.
În studiul privind carcinogenitatea cu durata de 2 ani, efectuat pe șobolani Sprague-Dawley, upadacitinib nu a fost carcinogen la expunerile (pe baza ASC) de aproximativ 4 și 10 ori mai mari decât doza clinică de 15 mg sub formă de comprimat, de 2 și 5 ori mai mari decât doza clinică de 30 mg sub formă de comprimat și de 1,7 și 4 ori mai mari decât doza clinică de 45 mg sub formă de comprimat la masculii și, respectiv, la femelele de șobolani Sprague-Dawley. Upadacitinib nu a fost carcinogen în cadrul unui studiu de carcinogenitate cu durata de 26 de săptămâni efectuat la șoareci CByB6F1-Tg(HRAS)2Jic-transgenici.
Upadacitinib nu a avut efecte mutagene sau genotoxice, conform rezultatelor testelor realizate in vitro și in vivo pentru identificarea mutațiilor genice și aberațiilor cromozomiale.
Upadacitinib nu a avut niciun efect asupra fertilității la șobolanii masculi sau femele la expuneri de până la aproximativ 17 și 34 ori mai mari decât doza maximă recomandată la om (DMRO) de comprimat de 45 mg, la bărbat și la femeie, pe baza ASC, într-un studiu privind fertilitatea și dezvoltarea embrionară timpurie. În acest studiu privind fertilitatea la șobolan, creșterile legate de doză ale cazurilor de resorbție fetală, asociate cu avort post-nidație, au fost atribuite efectelor asupra dezvoltării/efectelor teratogene ale upadacitinib. Nu s-au observat efecte adverse la expuneri mai mici decât expunerea clinică (pe baza ASC). Avorturile post-nidație au fost observate la expuneri de 9 ori mai mari decât expunerea clinică la DMRO a comprimatului de 45 mg (pe baza ASC).
În studiile referitoare la dezvoltarea embrio-fetală la animal, upadacitinib a avut efecte teratogene atât la șobolan, cât și la iepure. Upadacitinib a dus la creșteri ale malformațiilor scheletice la șobolan pentru expuneri de 1,6, 0,8 și 0,6 ori mai mari decât expunerea clinică (pe baza ASC) la doze de 15 mg, 30 mg și, respectiv, 45 mg sub formă de comprimat (DMRO). La iepure, s-a observat o incidență crescută a malformațiilor cardiovasculare pentru expuneri de 15, 7,6 și 6 ori mai mari decât expunerea clinică la dozele de 15 mg, 30 mg și, respectiv, 45 mg sub formă de comprimat (pe baza ASC).
După administrarea de upadacitinib la femelele de șobolan în perioada de lactație, concentrațiile de upadacitinib în lapte în timp au fost, în general, în concordanță cu cele plasmatice, cu valori de aproximativ 30 de ori mai mari ale concentrațiilor din lapte comparativ cu expunerea plasmatică maternă. Aproximativ 97% din upadacitinib din lapte a fost reprezentată de molecula nemodificată, upadacitinib.
6. PROPRIETĂȚI FARMACEUTICE
6.1 Lista excipienților
acid citric, anhidru apă purificată benzoat de sodiu citrat de sodiu, dihidrat sucraloză
6.2 Incompatibilități
Nu este cazul.
6.3 Perioada de valabilitate
3 ani
A se arunca soluția orală rămasă la 60 de zile de la prima deschidere a flaconului.
6.4 Precauții speciale pentru păstrare
Acest medicament nu necesită condiții de temperatură speciale pentru păstrare.
A se ține flaconul în cutie pentru a fi protejat de lumină.
6.5 Natura și conținutul ambalajului
Soluția orală este furnizată în flacoane din PEÎD cu capac de protecție pentru copii.
Fiecare flacon conține 180 ml de soluție. Flaconul este ambalat într-o cutie împreună cu un adaptor, prin apăsare, pentru flacon și o seringă dozatoare de 10 ml pentru administrare orală, cu marcaje la fiecare ml.
6.6 Precauții speciale pentru eliminare
Orice medicament neutilizat sau material rezidual trebuie eliminat în conformitate cu reglementările locale.
7. DEȚINĂTORUL AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Germania
8. NUMĂRUL(ELE) AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
EU/1/19/1404/012
9. DATA PRIMEI AUTORIZĂRI SAU A REÎNNOIRII AUTORIZAȚIEI
Data primei autorizări: 16 decembrie 2019
Data ultimei reînnoiri a autorizației: 19 septembrie 2024
10. DATA REVIZUIRII TEXTULUI
Informații detaliate privind acest medicament sunt disponibile pe site-ul Agenției Europene pentru Medicamente https://www.ema.europa.eu.