PIQRAY 200 mg
Rezumatul caracteristicilor produsului (RCP)
- 1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
- 2. COMPOZIȚIA CALITATIVĂ ȘI CANTITATIVĂ
- 3. FORMA FARMACEUTICĂ
-
4. DATE CLINICE
- 4.1 Indicații terapeutice
- 4.2 Doze și mod de administrare
- 4.3 Contraindicații
- 4.4 Atenționări și precauții speciale pentru utilizare
- 4.5 Interacțiuni cu alte medicamente și alte forme de interacțiune
- 4.6 Fertilitatea, sarcina și alăptarea
- 4.7 Efecte asupra capacității de a conduce vehicule și de a folosi utilaje
- 4.8 Reacții adverse
- 4.9 Supradozaj
- 5. PROPRIETĂȚI FARMACOLOGICE
1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
Piqray 50 mg comprimate filmate
Piqray 150 mg comprimate filmate
Piqray 200 mg comprimate filmate
2. COMPOZIȚIA CALITATIVĂ ȘI CANTITATIVĂ
Piqray 50 mg comprimate filmate
Fiecare comprimat filmat conține alpelisib 50 mg.
Piqray 150 mg comprimate filmate
Fiecare comprimat filmat conține alpelisib 150 mg.
Piqray 200 mg comprimate filmate
Fiecare comprimat filmat conține alpelisib 200 mg.
Pentru lista tuturor excipienților, vezi pct. 6.1.
3. FORMA FARMACEUTICĂ
Comprimat filmat (comprimat).
Piqray 50 mg comprimate filmate
Comprimat filmat convex, rotund, de culoare roz deschis, cu marginile teșite, marcat cu „L7” pe o parte și cu „NVR” pe cealaltă parte. Diametru aproximativ: 7,2 mm.
Piqray 150 mg comprimate filmate
Comprimat filmat convex, oval, de culoare roșu deschis, cu marginile teșite, marcat cu „UL7” pe o parte și cu „NVR” pe cealaltă parte. Dimensiuni aproximative: 14,2 mm (lungime); 5,7 mm (lățime).
Piqray 200 mg comprimate filmate
Comprimat filmat convex, oval, de culoare roșu deschis, cu marginile teșite, marcat cu „YL7” pe o parte și cu „NVR” pe cealaltă parte. Dimensiuni aproximative: 16,2 mm (lungime); 6,5 mm (lățime).
4. DATE CLINICE
4.1 Indicații terapeutice
Piqray este indicat în asociere cu fulvestrant pentru tratarea femeilor aflate în postmenopauză și a bărbaților cu cancer mamar local avansat sau metastazat, cu receptori hormonali (HR) pozitivi, fără receptor 2 al factorului uman de creștere epidermică (HER2), cu mutație PIK3CA, după progresia bolii în urma administrării unei scheme terapeutice având la bază tratament endocrin (vezi pct. 5.1 și, pentru selectarea pacienților pe baza biomarkerilor, a se vedea pct. 4.2).
4.2 Doze și mod de administrare
Tratamentul cu Piqray trebuie inițiat de către un medic cu experiență în utilizarea terapiilor antineoplazice.
Pacienții cu cancer mamar, în stadiu avansat, cu HR pozitivi, fără HER2, trebuie selectați în funcție de prezența unei mutații PIK3CA la nivelul probelor tumorale sau plasmatice, evaluată prin intermediul unui dispozitiv medical de diagnostic in vitro (DIV) cu marcaj CE, special conceput în acest sens. În cazul în care nu este disponibil un dispozitiv medical DIV cu marcaj CE, trebuie utilizat un alt test validat. Dacă nu este detectată o mutație la nivelul unei probe de plasmă, trebuie testat țesutul tumoral, dacă este disponibil.
Doze
Doza recomandată este de 300 mg alpelisib (2 x 150 mg comprimate filmate), administrată o dată pe zi, în mod continuu. Doza zilnică maximă recomandată de Piqray este de 300 mg.
Dacă se omite o doză, aceasta poate fi administrată imediat după consumul de alimente și în maxim 9 ore de la ora la care se administrează de obicei. După un interval de timp mai mare de 9 ore, doza din ziua respectivă trebuie omisă. În ziua următoare, doza trebuie administrată la ora obișnuită. Dacă pacientul manifestă vărsături după administrarea dozei, acesta nu trebuie să administreze o doză suplimentară în ziua respectivă și trebuie să reia schema de administrare în ziua următoare, la ora obișnuită.
Piqray trebuie administrat în asociere cu fulvestrant. Doza recomandată de fulvestrant este de 500 mg, administrată intramuscular în zilele 1, 15 și 29, și, ulterior, o dată pe lună. Vă rugăm să citiți informațiile complete de prescriere privind fulvestrant.
Tratamentul trebuie continuat atât timp cât se observă beneficiu clinic sau până la apariția unei toxicități inacceptabile. Pot fi necesare modificări ale dozei pentru îmbunătățirea tolerabilității.
Modificările dozei
Abordarea reacțiilor adverse grave sau intolerabile poate necesita întreruperea temporară a terapiei, reducerea temporară a dozei și/sau întreruperea definitivă a tratamentului cu Piqray. Dacă este necesară reducerea dozei, recomandările privind reducerea dozei din cauza reacțiilor adverse sunt enumerate în Tabelul 1. Se recomandă reducerea dozei de maximum 2 ori, după care pacientul trebuie să oprească definitiv tratamentul cu Piqray. Reducerea dozei trebuie să se facă pe baza celei mai severe toxicități precedente.
Tabelul 1 Recomandări privind reducerea dozei pentru reacțiile adverse1
Nivelul de dozare al Piqray | Doză și regim de administrare | Numărul și concentrația comprimatelor |
|---|---|---|
| Doza inițială | 300 mg/zi continuu | 2x comprimate 150 mg |
| Prima reducere a dozei | 250 mg/zi continuu | 1x comprimat 200 mg și 1x comprimat 50 mg |
| A doua reducere a dozei | 200 mg/zi continuu | 1x comprimat 200 mg |
| 1 În cazul pancreatitei, este permisă numai o reducere a dozei. | ||
Tabelele 2-5 sintetizează recomandările privind întreruperea administrării dozei, reducerea dozei sau întreruperea definitivă a tratamentului cu Piqray în abordarea reacțiilor adverse specifice. Planul individual de tratament trebuie să se bazeze pe judecata clinică a medicului curant, inclusiv confirmarea valorilor de laborator, dacă se consideră necesar, și să fie stabilit în funcție de evaluarea raportului individual beneficiu/risc.
Hiperglicemie
Trebuie avută întotdeauna în vedere consultarea unui profesionist din domeniul sănătății, cu experiență în tratarea hiperglicemiei, iar acest consult se recomandă pacienților cu pre-diabet sau celor cu valori ale glicemiei în condiții de repaus alimentar (GB - glicemie à jeun) >250 mg/dl sau 13,9 mmol/l, indice de masă corporală (IMC) ≥30 sau vârstă ≥75 ani.
Pacienții cu diabet zaharat trebuie întotdeauna să se adreseze unui medic specialist în diabet sau unui profesionist din domeniul sănătății cu experiență în tratamentul hiperglicemiei.
Tabelul 2 Modificarea dozei și abordarea terapeutică a hiperglicemiei
| Valori ale glicemiei în condiții de repaus alimentar1 (GB) | Recomandare |
|---|---|
| Modificarea și stabilirea dozei trebuie făcută numai pe baza valorilor glicemiei în condiții de repaus alimentar (plasmă/sânge). | |
>LSN-160 mg/dl sau >LSN-8,9 mmol/l | Nu este necesară ajustarea dozei de Piqray. Se inițiază sau se intensifică tratamentul cu antidiabetice orale2. |
>160-250 mg/dl sau >8,9-13,9 mmol/l | Nu este necesară ajustarea dozei de Piqray. Se inițiază sau se intensifică tratamentul cu antidiabetice orale2. Dacă GB nu scade până la ≤160 mg/dl sau 8,9 mmol/l în decurs de 21 zile de la administrarea tratamentului adecvat cu antidiabetice orale2,3, se reduce doza de Piqray cu 1 nivel de dozare și se urmează recomandările specifice valorii corespunzătoare a GB. |
>250-500 mg/dl sau >13,9-27,8 mmol/l | Se întrerupe administrarea Piqray. Se inițiază sau se intensifică tratamentul cu antidiabetice orale2 și se are în vedere administrarea de medicamente antidiabetice suplimentare, cum este insulina3, timp de 1-2 zile, până la remiterea hiperglicemiei, după cum este clinic indicat. Se instituie hidratarea intravenoasă și se are în vedere administrarea unui tratament adecvat (de exemplu, intervenție pentru dezechilibre electrolitice / cetoacidoză / dezechilibre hiperosmolare). Dacă GB scade până la ≤160 mg/dl sau 8,9 mmol/l în decurs de 3 până la 5 zile sub tratament antidiabetic adecvat, se reia administrarea Piqray la următorul nivel inferior de dozare. Dacă GB nu scade până la ≤160 mg/dl sau 8,9 mmol/l în decurs de 3 până la 5 zile sub tratament antidiabetic adecvat, se recomandă consultarea unui profesionist din domeniul sănătății cu experiență în tratarea hiperglicemiei. Dacă GB nu scade până la ≤160 mg/dl sau 8,9 mmol/l în decurs de 21 zile de administrare a tratamentului antidiabetic adecvat2,3, se oprește definitiv tratamentul cu Piqray. |
>500 mg/dl sau >27,8 mmol/l | Se întrerupe administrarea Piqray. Se inițiază sau se intensifică tratamentul antidiabetic adecvat2,3 (se instituie hidratarea intravenoasă și se are în vedere administrarea unui tratament adecvat [de exemplu, intervenție pentru dezechilibre electrolitice / cetoacidoză / dezechilibre hiperosmolare]), se verifică din nou la 24 ore și după cum este clinic indicat. Dacă GB scade până la ≤500 mg/dl sau ≤27,8 mmol/l, se urmează recomandările care corespund valorilor GB pentru <500 mg/dl. Dacă GB este confirmată la >500 mg/dl sau >27,8 mmol/l după 24 ore, se oprește definitiv administrarea Piqray. |
| 1 Valorile glicemiei în condiții de repaus alimentar reflectă gradul hiperglicemiei, conform CTCAE versiunea 4.03 CTCAE = Criterii comune de terminologie pentru reacții adverse. 2 Trebuie inițiat tratament adecvat cu medicamente antidiabetice, cum sunt metformin, inhibitori SGLT2 sau sensibilizatori de insulină (cum sunt tiazolidinedionele sau inhibitori de dipeptidil peptidază-4), și trebuie revizuite informațiile de prescriere respective pentru recomandări privind schema terapeutică și modificarea dozei, inclusiv recomandări locale privind tratamentul diabetic. Metformin a fost recomandat în cadrul unor studii clinice de fază III, cu următoarea precizare: tratamentul cu metformin trebuie inițiat cu doza de 500 mg o dată pe zi. În funcție de tolerabilitate, doza de metformin poate fi crescută la 500 mg de două ori pe zi, urmată de administrarea unei doze de 500 mg împreună cu micul dejun și a unei doze de 1 000 mg împreună cu masa de seară, urmată de o altă creștere a dozei până la 1 000 mg de două ori pe zi, dacă este necesar (vezi pct. 4.4). 3 Conform recomandărilor din studiile clinice de fază III, insulina poate fi utilizată timp de 1-2 zile până la remiterea hiperglicemiei. Totuși, aceasta poate să nu fie necesară în cele mai multe cazuri de hiperglicemie indusă de alpelisib, dat fiind timpul de înjumătățire scurt al alpelisib, ținând cont și de anticiparea că valorile glicemiei se vor normaliza după întreruperea administrării Piqray. | |
La pacienții tratați cu alpelisib, au fost identificați ca factori de risc pentru apariția hiperglicemiei statusul diabetic și pre-diabetic la momentul inițial, IMC la momentul inițial ≥30 și vârsta la momentul inițial ≥75 ani. Acești factori de risc au fost prezenți la 72,9% dintre pacienții cu hiperglicemie de orice grad și la 83% dintre pacienții cu hiperglicemie de gradul 3 sau 4 (vezi pct. 4.4).
Erupții cutanate tranzitorii
Poate fi avută în vedere administrarea orală profilactică de antihistaminice la momentul inițierii tratamentului cu Piqray. Suplimentar, antihistaminicele sunt recomandate pentru abordarea terapeutică a simptomelor erupției cutanate tranzitorii.
Trebuie inițiat tratament topic cu corticosteroizi la primele semne de erupție cutanată tranzitorie și trebuie avută în vedere administrarea orală de corticosteroizi sistemici pentru tratarea erupțiilor cutanate tranzitorii moderate până la severe. În funcție de severitatea erupțiilor cutanate tranzitorii, poate fi necesară întreruperea administrării dozei, reducerea dozei sau întreruperea definitivă a tratamentului cu Piqray, conform Tabelului 3 (vezi pct. 4.8).
Tabelul 3 Modificarea dozei și abordarea terapeutică a erupțiilor cutanate tranzitorii
| Grad1 | Recomandare |
|---|---|
| Toate gradele | Trebuie avută întotdeauna în vedere consultarea unui medic dermatolog. |
| Grad 1 (<10% suprafața corporală [SC] cu toxicitate dermică activă) | Nu este necesară ajustarea dozei de Piqray. Se inițiază tratament topic cu corticosteroizi. Se are în vedere adăugarea unui tratament cu administrare orală de antihistaminic pentru abordarea simptomelor. Dacă erupția cutanată tranzitorie activă nu se ameliorează în maxim 28 zile de tratament adecvat, se adaugă un corticosteroid sistemic în doză mică. |
| Grad 2 (10-30% SC cu toxicitate dermică activă) | Nu este necesară ajustarea dozei de Piqray. Se inițiază sau se intensifică tratamentul topic cu corticosteroizi și administrarea orală de antihistaminic. Se va avea în vedere administrarea unui tratament cu corticosteroizi sistemici în doză mică. Dacă erupția cutanată tranzitorie activă se ameliorează până la gradul ≤1 în maxim 10 zile, poate fi oprită definitiv administrarea corticosteroidului sistemic. |
| Grad 3 (de exemplu, erupții cutanate tranzitorii severe, care nu răspund la tratament medicamentos) (>30% SC cu toxicitate dermică activă) | Se întrerupe tratamentul cu Piqray până când erupțiile cutanate tranzitorii se ameliorează până la grad ≤1. Se inițiază sau se intensifică tratamentul cu administrare topică/sistemică de corticosteroizi și tratamentul antihistaminic. Odată obținută ameliorarea erupției cutanate tranzitorii până la gradul ≤1, se reia administrarea Piqray la nivelul următor inferior de dozare. |
| Grad 4 (de exemplu, afecțiuni cutanate severe cu vezicule buloase sau exfoliere) (orice % SC, asociat cu suprainfectare extensivă, cu indicație de tratament intravenos cu antibiotic; consecințe cu potențial letal) | Se oprește definitiv administrarea Piqray. |
| 1 Grade conform CTCAE Versiunea 5.0 | |
Diaree sau colită
Tabelul 4 Modificarea dozei și abordarea terapeutică a diareei sau colitei
| Grad1 | Recomandare |
|---|---|
| Grad 1 | Nu este necesară ajustarea dozei de Piqray. Se inițiază tratament medical adecvat și se monitorizează după cum este indicat clinic. |
| Grad 22 | Se întrerupe tratamentul cu Piqray. Se inițiază sau se intensifică tratamentul medical adecvat și se monitorizează după cum este indicat clinic. Dacă diareea sau colita se ameliorează până la grad ≤1, se reia administrarea Piqray la același nivel de dozare. Pentru diareea sau colita de gradul ≥2, se întrerupe tratamentul cu Piqray până când are loc o ameliorare până la gradul ≤1, apoi se reia administrarea Piqray nivelul următor inferior de dozare. |
| Grad 32,3 | Se întrerupe tratamentul cu Piqray. Se inițiază sau se intensifică tratamentul medical adecvat și se monitorizează după cum este indicat clinic. Dacă diareea sau colita se ameliorează până la grad ≤1, se reia administrarea Piqray la nivelul următor inferior de dozare. |
| Grad 42,3 | Se oprește tratamentul cu Piqray. |
1 Grade conform CTCAE Versiunea 5.0. 2 Pentru gradul ≥2, se are în vedere tratament suplimentar, spre exemplu, steroizi. 3 În plus, pacienții trebuie tratați conform protocoalelor terapeutice locale, inclusiv monitorizare electrolitică, administrare de antiemetice și administrare de antidiareice și/sau substituție volemică și suplimentare electrolitică, după cum este indicat clinic. | |
Alte toxicități
Tabelul 5 Modificarea dozei și abordarea terapeutică a altor toxicități (în afară de hiperglicemie, erupții cutanate tranzitorii și diaree sau colită)
| Grad1 | Recomandare |
|---|---|
| Grad 1 sau 2 | Nu este necesară ajustarea dozei de Piqray. Se inițiază terapie adecvată și se monitorizează după cum este clinic indicat2,3. |
| Grad 3 | Se întrerupe administrarea dozei de Piqray până la ameliorarea la grad ≤1, apoi se reia administrarea Piqray la nivelul inferior următor de dozare2. |
| Grad 4 | Se oprește definitiv administrarea Piqray3. |
1 Grade conform CTCAE versiunea 5.0 2 Pentru pancreatită de grad 2 și 3, se întrerupe administrarea dozei de Piqray până la ameliorarea la grad ≤1 și se reia la nivelul următor inferior de dozare. Este permisă o singură reducere a dozei. Dacă reapare toxicitate, se oprește definitiv tratamentul cu Piqray. 3 Pentru creșterea bilirubinemiei totale la grad 2, se întrerupe tratamentul cu Piqray până la ameliorarea la grad ≤1 și se reia la aceeași doză, dacă se remite în mai puțin de 14 zile sau se reia la nivelul de dozare imediat inferior dacă se remite în mai mult de 14 zile. | |
Grupe speciale de pacienți
Vârstnici
Nu este necesară ajustarea schemei terapeutice la pacienții cu vârsta de 65 ani sau peste această vârstă (vezi pct. 5.2). Există date limitate la pacienții cu vârsta de ≥75 ani și, mai ales, la cei cu vârsta de ≥85 ani.
Insuficiență renală
Pe baza analizei farmacocinetice populaționale, nu este necesară ajustarea dozei la pacienții cu insuficiență renală ușoară sau moderată (vezi pct. 5.2). Trebuie procedat cu precauție la pacienții cu insuficiență renală severă, deoarece nu există experiență privind administrarea Piqray la această categorie de pacienți.
Insuficiență hepatică
Pe baza unui studiu privind insuficiența hepatică, efectuat la subiecți fără cancer cu disfuncție hepatică, nu este necesară ajustarea dozei la pacienții cu insuficiență hepatică ușoară, moderată sau severă (clasa Child-Pugh A, B sau C) (vezi pct. 5.2).
Copii și adolescenți
Siguranța și eficacitatea Piqray la copii şi adolescenţi cu vârsta cuprinsă între 0 și 18 ani nu au fost stabilite. Nu sunt disponibile date.
Mod de administrare
Piqray se administrează pe cale orală. Comprimatele trebuie înghițite întregi. Acestea nu trebuie mestecate, sfărâmate sau rupte înainte de a fi înghițite. Comprimatele care sunt rupte, crăpate sau care nu sunt intacte nu trebuie înghițite.
Comprimatele trebuie administrate imediat după masă, la aproximativ aceeași oră în fiecare zi (vezi pct. 5.2).
4.3 Contraindicații
Hipersensibilitate la substanța activă sau la oricare dintre excipienții enumerați la pct. 6.1.
4.4 Atenționări și precauții speciale pentru utilizare
Fulvestrant
Din cauza datelor limitate la pacienții care au utilizat anterior fulvestrant (n=39, studiul
CBYL719X2101), eficacitatea nu este considerată stabilită la această populație (vezi pct. 5.1).
Hipersensibilitate (inclusiv reacție anafilactică)
La pacienții tratați cu Piqray au fost raportate reacții severe de hipersensibilitate (inclusiv reacție anafilactică, șoc anafilactic și angioedem), care s-au manifestat prin simptome care au inclus următoarele și nu numai: dispnee, eritem facial tranzitoriu, erupții cutanate tranzitorii, febră sau tahicardie (vezi pct. 4.8). Administrarea Piqray trebuie întreruptă definitiv și nu trebuie reluată la pacienții care prezintă reacții severe de hipersensibilitate. Trebuie inițiat prompt tratament adecvat.
Reacții cutanate severe
Au fost raportate reacții cutanate severe la administrarea alpelisib. În setul de date cumulate privind siguranța, provenit din studiile clinice de fază III, au fost raportate sindrom Stevens-Johnson (SJS) și eritem polimorf (EM) la 2 (0,5%), respectiv 3 (0,8%) pacienți. A fost raportată reacție la medicament, însoțită de eozinofilie și simptome sistemice (DRESS) după punerea pe piață (vezi pct. 4.8).
Tratamentul nu trebuie inițiat la pacienții cu antecedente de reacții cutanate severe.
Pacienții trebuie informați cu privire la semnele și simptomele reacțiilor cutanate severe (de exemplu, simptom prodromal de febră, simptome similare gripei, leziuni la nivelul mucoaselor sau erupții cutanate progresive). Dacă sunt prezente semnele sau simptomele reacțiilor cutanate severe, administrarea Piqray trebuie întreruptă până la identificarea cauzei reacției. Se recomandă consultarea unui medic dermatolog.
Dacă se confirmă o reacție cutanată severă, administrarea Piqray trebuie întreruptă definitiv. Administrarea nu trebuie reluată la pacienții care au prezentat anterior reacții cutanate severe. Dacă nu se confirmă o reacție cutanată severă, este posibil să fie necesară întreruperea tratamentului cu Piqray, reducerea dozei sau întreruperea definitivă a tratamentului conform Tabelului 3 (vezi pct. 4.2).
Hiperglicemie
La pacienții tratați cu Piqray a fost observată hiperglicemie severă, în unele cazuri asociată cu sindrom hiperglicemic hiperosmolar noncetozic (SHHN) sau cetoacidoză. După punerea pe piață, au fost raportate unele cazuri de cetoacidoză, cu rezultat letal.
În setul de date cumulate privind siguranța, provenit din studiile clinice de fază III, hiperglicemia a apărut mai frecvent la pacienții cu diabet (1 din 18 pacienți [5,6%] cu gradul 1-2 și 15 din 18 pacienți [83,3%] cu gradul 3-4), pre-diabet (55 din 192 pacienți [28,6%] cu gradul 1-2 și 91 din 192 pacienți [47,4%] cu gradul 3-4) sau cu IMC ≥30 la screening (21 din 91 pacienți [23,1%] cu gradul 1-2 și 47 din 91 pacienți [51,6%] cu gradul 3-4) sau cu vârsta ≥75 ani (10 din 46 pacienți [21,7%] cu gradul 1-2 și 22 din 46 pacienți [47,8%] cu gradul 3-4).
Dat fiind că hiperglicemia poate avea un debut rapid după începerea tratamentului, se recomandă automonitorizare frecventă în primele 4 săptămâni și mai ales în primele 2 săptămâni de tratament, după cum este indicat clinic. În Tabelul 6 se recomandă o schemă specifică pentru monitorizarea glicemiei în condiții de repaus alimentar.
În studiul clinic de fază III CBYL719C2301, la pacienții cu antecedente de diabet zaharat s-a intensificat utilizarea medicamentelor antidiabetice în timpul administrării Piqray.
Toți pacienții trebuie informați cu privire la modificările stilului de viață care pot scădea hiperglicemia (de exemplu, restricții alimentare și activitate fizică).
Tabelul 6 Schemă de monitorizare a glicemiei în condiții de repaus alimentar
| Schema recomandată pentru monitorizarea valorilor glicemiei în condiții de repaus alimentar și a HbA1c la toți pacienții tratați cu Piqray | Schema recomandată pentru monitorizarea valorilor glicemiei în condiții de repaus alimentar și a HbA1c la pacienți cu diabet zaharat, pre-diabet, IMC ≥30 sau vârsta ≥75 ani tratați cu Piqray | |
La screening, înainte de inițierea tratamentului cu Piqray | Test pentru glucoza plasmatică în condiții de repaus alimentar (FPG), HbA1c și optimizarea valorilor glucozei sanguine a pacientului (vezi Tabelul 2). | |
După inițierea tratamentului cu Piqray | Se monitorizează glicemia în condiții de repaus alimentar în săptămânile 1, 2, 4, 6 și 8 de la începerea tratamentului și, ulterior, lunar. | |
Se monitorizează/automonitorizează regulat glicemia în condiții de repaus alimentar, mai frecvent în primele 4 săptămâni și mai ales în primele 2 săptămâni de tratament, conform instrucțiunilor unui profesionist din domeniul sănătății*. | Se monitorizează/automonitorizează glicemia în condiții de repaus alimentar, zilnic, în primele 2 săptămâni de tratament. Apoi, se continuă monitorizarea glicemiei în condiții de repaus alimentar, cu frecvența necesară monitorizării hiperglicemiei, conform instrucțiunilor unui profesionist din domeniul sănătății*. | |
| HbA1c trebuie monitorizată după 4 săptămâni de tratament și, ulterior, la intervale de 3 luni. | ||
| Dacă apare Se monitorizează glicemia în condiții de repaus alimentar, conform hiperglicemia după protocoalelor locale și cel puțin până când valorile glicemiei în condiții de inițierea repaus alimentar ajung la valori normale. tratamentului cu Pe durata tratamentului cu medicamente antidiabetice, se continuă Piqray monitorizarea glicemiei în condiții de repaus alimentar minimum o dată pe săptămână, timp de 8 săptămâni, apoi la interval de 2 săptămâni, și se monitorizează glicemia în condiții de repaus alimentar conform instrucțiunilor unui profesionist din domeniul sănătății cu experiență în tratarea hiperglicemiei. * Întreaga monitorizare a glicemiei trebuie efectuată conform deciziei medicului curant, după cum este clinic indicat. | Se monitorizează glicemia în condiții de repaus alimentar, conform protocoalelor locale și cel puțin până când valorile glicemiei în condiții de repaus alimentar ajung la valori normale. | |
Pacienții trebuie informați cu privire la semnele și simptomele hiperglicemiei (de exemplu, sete excesivă, urinare mai frecventă decât de obicei sau eliminarea unui volum mai mare de urină decât de obicei, apetit alimentar crescut, însoțit de pierdere în greutate).
Dintre cei 258 pacienți cu hiperglicemie, 86% (222/258) au fost tratați cu medicamente antidiabetice și 74,4% (192/258) au raportat utilizarea de metformin în monoterapie sau în asociere cu alte medicamente antidiabetice (de exemplu, insulină, inhibitori ai dipeptidil peptidazei-4 (DPP-4), inhibitori SGLT2 și sulfoniluree).
Au fost administrate medicamente antidiabetice la 204 pacienți. Dintre acești 204 pacienți, 19 (9,3%) au întrerupt tratamentul de studiu din cauza hiperglicemiei. La 76 pacienți s-a utilizat terapia concomitentă cu insulină; dintre aceștia 15 (19,7%) au oprit definitiv tratamentul de studiu din cauza hiperglicemiei.
Dintre 206 pacienți cu hiperglicemie de gradul ≥2, 195 au prezentat o ameliorare de minimum 1 grad, timpul median de la primul eveniment până la ameliorare a fost de 8 zile (IÎ 95%: 8 până la 10 zile).
Dintre pacienții cu valori crescute ale FPG care au continuat tratamentul cu fulvestrant după întreruperea tratamentului cu Piqray (n=80), 95,0% (n=76) au prezentat valori FPG care au revenit la valoarea inițială.
Nu a fost stabilită siguranța Piqray la pacienții cu diabet zaharat de tip 1 și diabet zaharat de tip 2 necontrolat terapeutic, deoarece acești pacienți au fost excluși din studiile clinice de fază III. Au fost incluși pacienții cu diabet de tip 2 în antecedente. Pacienții cu diabet zaharat în antecedente pot necesita intensificarea tratamentului antidiabetic și trebuie monitorizați îndeaproape.
În funcție de severitatea hiperglicemiei, poate fi necesară întreruperea administrării, reducerea dozei sau înteruperea definitivă a tratamentului cu Piqray, conform Tabelului 2 (vezi pct. 4.2).
Pneumonită
La pacienții tratați cu Piqray în studii clinice a fost raportată pneumonită, inclusiv cazuri grave de pneumonită/boală pulmonară intestițială acută. Pacienții trebuie informați că este necesar să raporteze prompt orice simptome respiratorii nou apărute sau agravate. La pacienții care prezintă simptome respiratorii nou apărute sau agravate sau care sunt suspectați că au dezvoltat pneumonită, tratamentul cu Piqray trebuie întrerupt imediat și pacientul trebuie evaluat pentru pneumonită. Trebuie avut în vedere un diagnostic de pneumonită non-infecțioasă la pacienții care prezintă semne și simptome respiratorii nespecifice, cum sunt hipoxie, tuse, dispnee sau infiltrat intestițial la examenul radiologic și la care au fost excluse cauzele infecțioase, neoplazice sau alte cauze prin investigații adecvate. Administrarea Piqray trebuie înteruptă definitiv la toți pacienții cu pneumonită confirmată.
Diaree sau colită
Pacienții trebuie monitorizați pentru depistarea diareei și altor simptome ale colitei, cum sunt durere abdominală și mucus sau sânge în scaun.
Pe durata tratamentului cu Piqray au fost raportate diaree severă și consecințe clinice, cum sunt deshidratare și afectare renală acută, care s-au rezolvat cu intervenție adecvată. În setul de date cumulate privind siguranța, provenit din studiile clinice de fază III, 57,7% dintre pacienți (n=217) au prezentat diaree pe durata tratamentului cu Piqray. Diareea de gradul 3 a apărut la 6,1% (n=23) dintre pacienți, fără a fi raportate cazuri de gradul 4. În rândul pacienților cu diaree de gradul 2 sau 3 (n=94), timpul median până la debut a fost de 49,5 zile (interval: de la 1 la 1 731 zile).
În setul de date cumulate privind siguranța, provenit din studiile clinice de fază III au fost necesare reduceri ale dozei Piqray la 4,8% dintre pacienți și 2,7% dintre pacienți au întrerupt administrarea Piqray din cauza diareei. Din 217 pacienți care au prezentat diaree, la 62,2% (135/217) dintre aceștia a fost necesară administrarea de medicamente antidiareice (de exemplu, loperamid) pentru tratarea simptomelor.
În funcție de gravitatea diareei sau colitei, poate fi necesară întreruperea administrării, scăderea dozei sau oprirea definitivă a tratamentului cu Piqray, conform informațiilor din Tabelul 4 (vezi pct. 4.2).
Pacienților trebuie să li se recomande inițierea tratamentului antidiareic, creșterea administrării orale de lichide și notificarea medicului dacă prezintă diaree sau alte simptome ale colitei în timpul administrării Piqray. În cazul colitei, poate fi avut în vedere tratament suplimentar, precum steroizi, după cum este clinic indicat.
Osteonecroză maxilară
Trebuie luate măsuri de precauție la administrarea concomitentă sau succesivă a Piqray cu bifosfonați sau inhibitori RANK-ligand (de exemplu, denosumab). Tratamentul cu Piqray nu trebuie inițiat la pacienții cu osteonecroză maxilară curentă, determinată de tratamentul anterior sau concomitent cu bifosfonați/denosumab. Pacienții trebuie sfătuiți să raporteze prompt orice simptome nou apărute sau agravate la nivelul cavități bucale (cum sunt mobilitate dentară, durere sau tumefiere, leziuni sau secreții la nivelul cavității orale care nu se vindecă) în timpul tratamentului cu Piqray.
La pacienții care dezvoltă osteonecroză a maxilarului, trebuie inițiat protocolul medical standard.
Boală viscerală simptomatică
Eficacitatea și siguranța acestui medicament nu au fost studiate la pacienții cu boală viscerală simptomatică.
Sodiu
Acest medicament conţine sodiu mai puţin de 1 mmol (23 mg) per comprimat filmat, adică practic „nu conţine sodiu”.
4.5 Interacțiuni cu alte medicamente și alte forme de interacțiune
Medicamente care pot crește concentrațiile plasmatice ale alpelisib
Inhibitori ai proteinei asociate rezistenței la terapie în cancerul mamar (BCRP)
Alpelisib este un substrat pentru BCRP in vitro. BCRP este implicat în exportul hepatobiliar și secreția intestinală a alpelisib, prin urmare, inhibarea BCRP la nivel hepatic și intestinal în timpul eliminării poate duce la o creștere a expunerii sistemice la alpelisib. Prin urmare, se recomandă precauție și monitorizarea toxicității în timpul tratamentului concomitent cu inhibitori ai BCRP (de exemplu, eltrombopag, lapatinib, pantoprazol).
Medicamente care pot scădea concentrațiile plasmatice ale alpelisib
Substanțe care reduc aciditatea
Administarea concomitentă a antagonistului receptorului H2, ranitidină, cu o doză unică de 300 mg de alpelisib administrată oral a redus ușor biodisponibilitatea alpelisib și a scăzut expunerea totală la alpelisib. În prezența unei mese cu conținut redus de calorii și lipide (LFLC), ASCinf a crescut, în medie, cu 21% și Cmax cu 36% în cazul administrării concomitente cu ranitidină. În absența alimentelor, efectul a fost mai pronunțat, cu o scădere cu 30% a ASCinf și cu o scădere cu 51% a Cmax în cazul administrării concomitente cu ranitidină, comparativ cu utilizarea în condiții de repaus alimentar, dar fără administrarea concomitentă de ranitidină. Analiza farmacocinetică populațională nu a evidențiat niciun efect semnificativ al administrării concomitente a medicamentelor antiacide, inclusiv inhibitori ai pompei de protoni, antagoniști ai receptorilor H2 și antiacide, asupra farmacocineticii alpelisib. Prin urmare, alpelisib poate fi administrat concomitent cu antiacide, cu condiția ca alpelisib să fie administrat imediat după consumul de alimente (vezi pct. 4.2).
Inductori CYP3A4
Administrarea o dată pe zi a 600 mg de rifampină (un inductor puternic CYP3A4) timp de 7 zile, urmată de administrarea orală concomitentă a unei doze unice de 300 mg de alpelisib în ziua 8, a scăzut Cmax a alpelisib cu 38% și ASC cu 57% la adulți sănătoși (N=25). Administrarea concomitentă a 600 mg rifampină o dată pe zi timp de 15 zile în asociere cu 300 mg de alpelisib o dată pe zi, începând din ziua 8 și până în ziua 15, a scăzut Cmax a alpelisib la starea de echilibru cu 59% și ASC cu 74%.
Administrarea concomitentă cu un inductor puternic CYP3A4 scade ASC a alpelisib, ceea ce poate reduce eficacitatea alpelisib. Trebuie evitată administrarea concomitentă a alpelisib cu inductori puternici CYP3A4 (de exemplu, apalutamidă, carbamazepină, enzalutamidă, mitotan, fenitoină, rifampină, sunătoare) și trebuie avută în vedere alegerea unui alt medicament administrat concomitent, fără potențial sau cu potențial minim de a induce CYP3A4.
Medicamente ale căror concentrații plasmatice pot fi modificate de alpelisib
Substraturi CYP3A4, CYP2C8, CYP2C9, CYP2C19 și CYP2B6
Nu este necesară ajustarea dozei la administrarea concomitentă a alpelisib cu substraturi CYP3A4 (de exemplu, everolimus, midazolam), substraturi CYP2C8 (de exemplu, repaglinidă), substraturi CYP2C9 (de exemplu, warfarină), substraturi CYP2C19 (de exemplu, omeprazol). Pentru substratul CYP2B6, nu au fost observate modificări relevante ale expunerii la administrarea concomitentă cu alpelisib, totuși, rezultatele trebuie privite cu precauție din cauza datelor limitate (vezi pct. 5.2).
Într-un studiu privind interacțiunile medicamentoase, administrarea concomitentă a alpelisib cu everolimus, un substrat sensibil al CYP3A4, a confirmat că nu există interacțiuni farmacocinetice semnificative din punct de vedere clinic (scădere a ASC cu 11,2%) între alpelisib și substraturile CYP3A4. Nu s-a observant nicio modificare a expunerii la everolimus la doze de alpelisib care au variat de la 250 la 300 mg.
La subiecți sănătoși, administrarea concomitentă a unui substrat CYP2C9 (S-warfarină) în asociere cu alpelisib a crescut expunerea la S-warfarină, în medie, cu 34%, respectiv 19% pentru ASCinf și Cmax, comparativ cu administrarea cu S-warfarină în monoterapie, ceea ce indică faptul că alpesilib este un inhibitor slab al CYP2C9.
Substanțe care sunt substraturi ale transportorilor
Evaluările in vitro au indicat faptul că alpelisib (și/sau metabolitul său BZG791) are potențialul de a inhiba activitatea transportorilor OAT3 și BCRP și gp-P intestinale. Alpelisib trebuie utilizat cu precauție concomitent cu substraturile sensibile ale acestor transportori, cu un indice terapeutic îngust, deoarece alpelisib poate crește expunerea sistemică la aceste substraturi.
Contraceptive hormonale
Nu au fost efectuate studii clinice care să evalueze potențialul de interacțiune medicamentoasă între alpelisib și contraceptive hormonale.
4.6 Fertilitatea, sarcina și alăptarea
Piqray este indicat la bărbați și femei aflate în post-menopauză. Acesta nu trebuie utilizat la femei care sunt sau pot rămâne gravide sau care alăptează (vezi pct. 4.1).
Femei aflate la vârsta fertilă/Contracepția la bărbați și femei
Femeile cu potențial fertil trebuie informate că studiile la animale și mecanismul de acțiune au evidențiat faptul că alpelisib poate fi nociv pentru fătul în creștere. Studiile privind dezvoltarea embrio-fetală la șobolan și iepure au demonstrat că administrarea orală de alpelisib în timpul organogenezei a indus embriotoxicitate, fetotoxicitate și teratogenitate (vezi pct. 5.3).
În cazul în care femeile cu potențial fertil sunt tratate cu Piqray, acestea trebuie să utilizeze măsuri eficace de contracepție (de exemplu, metoda de tip barieră dublă) pe durata tratamentului și timp de minimum 1 săptămână de la oprirea tratamentului cu Piqray.
Pacienții de sex masculin, care au partenere sexuale care sunt gravide, posibil gravide sau care pot rămâne gravide, trebuie să utilizeze prezervativul pe durata actului sexual în timpul tratamentului cu Piqray și timp de minimum 1 săptămână după oprirea tratamentului.
Vă rugăm să consultați pct. 4.6 din informațiile privind prescrierea fulvestrant.
Sarcina
Piqray nu este indicat și nu trebuie utilizat la femeile care sunt sau pot fi gravide (vezi pct. 4.1).
Datele provenite din utilizarea alpelisib la femeile gravide sunt inexistente. Studiile la animale au evidenţiat efecte toxice asupra funcţiei de reproducere (vezi pct. 5.3). Piqray nu este recomandat în timpul sarcinii şi la femei aflate la vârsta fertilă care nu utilizează măsuri contraceptive.
Statusul sarcinii la femeile cu potențial fertil trebuie verificat înainte de începerea tratamentului cu Piqray.
Alăptarea
Nu se cunoaște dacă alpelisib este eliminat în laptele uman sau animal.
Dată fiind posibilitatea apariției reacțiilor adverse grave la sugarul alăptat la sân, se recomandă ca femeile să nu alăpteze pe durata tratamentului și timp de minimum 1 săptămână de la administrarea ultimei doze de Piqray.
Fertilitatea
Nu sunt disponibile date clinice privind efectele alpelisib asupra fertilității. Pe baza studiilor privind toxicitatea și fertilitatea la administrarea dozelor repetate la animale, alpelisib poate afecta fertilitatea la bărbați și femei cu potențial fertil (vezi pct. 5.3).
4.7 Efecte asupra capacității de a conduce vehicule și de a folosi utilaje
Piqray are influență mică asupra capacității de a conduce vehicule sau de a folosi utilaje. Pacienții trebuie informați să fie precauți atunci când conduc vehicule sau folosesc utilaje în cazul în care prezintă oboseală sau vedere încețoșată pe durata tratamentului (vezi pct. 4.8).
4.8 Reacții adverse
Rezumatul profilului de siguranță
Profilul de siguranță se bazează pe un set de date cumulate care provin de la 376 pacienți din brațul de tratament în care s-a administrat Piqray în asociere cu fulvestrant din studiile dublu-orb, controlate cu placebo, de fază III, CBYL719C2301 (N=284) și CBYL719C2303 (N=92).
Reacțiile adverse cele mai frecvente (raportate cu o frecvență >20% în populația de studiu combinată, care prezintă sau nu mutații) au fost valori crescute ale glucozei plasmatice (77,4%), valori crescute ale creatininei (68,9%), diaree (57,7%), număr scăzut de limfocite (56,4%), valori crescute ale gamaglutamiltransferazei (54,5%), erupții cutanate tranzitorii (50,0%), valori crescute ale alanin aminotransferazei (47,6%), greață (46,3%), anemie (45,7%), fatigabilitate (43,4%), valori crescute ale lipazei (40,2%), apetit alimentar scăzut (35,4%), stomatită (27,1%), valori scăzute ale glucozei plasmatice (26,9%), vărsături (26,9%), scădere în greutate (25,0%), timp de tromboplastină parțială activat prelungit (aPTT) (24,5%), hipocalcemie (23,7%) și inflamație a mucoaselor (20,5%).
Cele mai frecvente reacții adverse de grad 3 sau 4 (raportate la o frecvență de ≥2%) au fost valori crescute ale glucozei plasmatice (35,6%), erupții cutanate tranzitorii (20,2%), valori crescute ale gama glutamiltransferazei (13,3%), număr scăzut de limfocite (8,8%), valori crescute ale lipazei (6,6%), diaree (6,1%), scădere în greutate (5,9%), fatigabilitate (5,3%), hipokaliemie (5,1%), valori crescute ale alanin aminotransferazei (4,5%), anemie (4,0%), hipertensiune arterială (4,0%), valori crescute ale creatininei (2,9%), stomatită (2,9%), greață (2,4%), osteonecroză mandibulară (2,4%), inflamație a mucoaselor (2,4%) și insuficiență renală acută (2,1%).
Cele mai frecvente reacții adverse care au determinat oprirea definitivă a tratamentului au fost hiperglicemie (5,6%), erupții cutanate tranzitorii (5,1%), diaree (2,7%) și fatigabilitate (1,9%).
Listă tabelară a reacțiilor adverse din studii clinice
Reacțiile adverse din studiile clinice de fază III și din experiența de după punerea pe piață (Tabelul 7) sunt enumerate în funcție de baza de date MedDRA pe aparate, sisteme și organe. În cadrul fiecărei clase de aparate, sisteme și organe, reacțiile adverse sunt clasificate în funcție de frecvență, cu reacțiile adverse cele mai frecvente menționate primele. În cadrul fiecărei grupe de frecvență, reacțiile adverse sunt prezentate în ordinea descrescătoare a gravității. Suplimentar, categoria corespunzătoare de frecvență pentru fiecare reacție adversă la medicament se bazează pe următoarea convenție: foarte frecvente (≥1/10); frecvente (≥1/100 și <1/10); mai puțin frecvente (≥1/1 000 și <1/100); rare (≥1/10 000 și <1/1 000); foarte rare (<1/10 000); cu frecvență necunoscută (care nu poate fi estimată din datele disponibile).
Tabelul 7 Reacții adverse observate în studiile clinice de fază III și din experiența de după punerea pe piață
| Reacție adversă | Orice grad (%) | Grad 3 sau 4 (%) | |
| Infecţii şi infestări | |||
|---|---|---|---|
| Infecție a căilor urinare1 | Frecvente | 35 (9,3) | 2 (0,5)* |
| Tulburări hematologice şi limfatice | |||
| Anemie | Foarte frecvente | 172 (45,7) | 15 (4,0)* |
| Număr scăzut de limfocite | Foarte frecvente | 212 (56,4) | 33 (8,8) |
| Număr scăzut de trombocite | Foarte frecvente | 53 (14,1) | 3 (0,8) |
| Tulburări ale sistemului imunitar | |||
| Hipersensibilitate2 | Frecvente | 13 (3,5) | 2 (0,5)* |
| Tulburări metabolice şi de nutriţie | |||
| Valori crescute ale glucozei plasmatice | Foarte frecvente | 291 (77,4) | 134 (35,6) |
| Valori scăzute ale glucozei plasmatice | Foarte frecvente | 101 (26,9) | 1 (0,3) |
| Apetit alimentar scăzut | Foarte frecvente | 133 (35,4) | 7 (1,9)* |
| Hipokaliemie | Foarte frecvente | 48 (12,8) | 19 (5,1) |
| Hipocalcemie3 | Foarte frecvente | 89 (23,7) | 6 (1,6) |
| Hipomagneziemie | Foarte frecvente | 40 (10,6) | 2 (0,5)* |
| Deshidratare | Frecvente | 10 (2,7) | 1 (0,3)* |
| Cetoacidoză4 | Mai puțin frecvente | 3 (0,8) | 3 (0,8) |
| Sindrom hiperglicemic hiperosmolar noncetozic (SHHN) # | Cu frecvență necunoscută | Cu frecvență necunoscută | Cu frecvență necunoscută |
| Tulburări psihice | |||
| Insomnie | Frecvente | 28 (7,4) | |
| Tulburări ale sistemului nervos | |||
| Cefalee5 | Foarte frecvente | 60 (16,0) | 2 (0,5)* |
| Disgeuzie6 | Foarte frecvente | 52 (13,8) | 1 (0,3)* |
| Tulburări oculare | |||
| Vedere încețoșată | Frecvente | 16 (4,3) | 1 (0,3)* |
| Xeroftalmie | Frecvente | 10 (2,7) | |
| Uveită | Cu frecvență necunoscută | Cu frecvență necunoscută | Cu frecvență necunoscută |
| Tulburări vasculare | |||
| Hipertensiune arterială | Frecvente | 34 (9,0) | 15 (4,0) |
| Limfedem | Frecvente | 20 (5,3) | |
| Tulburări respiratorii, toracice şi mediastinale | |||
| Pneumonită7 | Frecvente | 6 (1,6) | 2 (0,5)* |
| Tulburări gastro-intestinale | |||
| Diaree | Foarte frecvente | 217 (57,7) | 23 (6,1)* |
| Greață | Foarte frecvente | 174 (46,3) | 9 (2,4)* |
| Stomatită8 | Foarte frecvente | 102 (27,1) | 11 (2,9)* |
| Vărsături | Foarte frecvente | 101 (26,9) | 2 (0,5)* |
| Durere abdominală | Foarte frecvente | 63 (16,8) | 5 (1,3)* |
| Dispepsie | Foarte frecvente | 39 (10,4) | 1 (0,3) |
| Durere dentară | Frecvente | 13 (3,5) | 1 (0,3)* |
| Gingivită | Frecvente | 11 (2,9) | 1 (0,3)* |
| Durere gingivală | Frecvente | 12 (3,2) | |
| Cheilită | Frecvente | 8 (2,1) | |
| Pancreatită | Mai puțin frecvente | 1 (0,3) | 1 (0,3) |
| Colită# | Frecvență necunoscută | Frecvență necunoscută | Frecvență necunoscută |
| Afecţiuni cutanate şi ale ţesutului subcutanat | |||
| Erupții cutanate tranzitorii9 | Foarte frecvente | 188 (50,0) | 76 (20,2)* |
| Alopecie | Foarte frecvente | 63 (16,8) | |
| Prurit | Foarte frecvente | 61 (16,2) | 3 (0,8)* |
| Uscăciune la nivelul pielii10 | Foarte frecvente | 56 (14,9) | 1 (0,3)* |
| Eritem11 | Frecvente | 22 (5,9) | 3 (0,8)* |
| Dermatită12 | Frecvente | 12 (3,2) | 2 (0,5)* |
| Sindrom eritrodizestezic palmoplantar | Frecvente | 7 (1,9) | |
| Eritem polimorf | Mai puțin frecvente | 3 (0,8) | 2 (0,5)* |
| Sindrom Stevens-Johnson | Mai puțin frecvente | 2 (0,5) | 2 (0,5)* |
| Reacție la medicament, însoțită de eozinofilie și simptome sistemice (DRESS)# | Frecvență necunoscută | Frecvență necunoscută | Frecvență necunoscută |
| Angioedem# | Frecvență necunoscută | Frecvență necunoscută | Frecvență necunoscută |
| Tulburări musculoscheletale şi ale ţesutului conjunctiv | |||
| Spasme musculare13 | Frecvente | 26 (6,9) | |
| Mialgie | Frecvente | 23 (6,1) | 2 (0,5)* |
| Osteonecroză a maxilarului14 | Frecvente | 19 (5,1) | 9 (2,4)* |
| Tulburări renale şi ale căilor urinare | |||
| Afectare renală acută | Frecvente | 22 (5,9) | 8 (2,1) |
| Tulburări generale şi la nivelul locului de administrare | |||
| Fatigabilitate15 | Foarte frecvente | 163 (43,4) | 20 (5,3)* |
| Inflamație a mucoaselor | Foarte frecvente | 77 (20,5) | 9 (2,4)* |
| Edem periferic | Foarte frecvente | 56 (14,9) | |
| Pirexie | Foarte frecvente | 61 (16,2) | 3 (0,8) |
| Uscăciune a mucoaselor16 | Foarte frecvente | 46 (12,2) | 1 (0,3) |
| Edem17 | Frecvente | 23 (6,1) | |
| Investigaţii diagnostice | |||
| Scădere în greutate | Foarte frecvente | 94 (25,0) | 22 (5,9)* |
| Hipercreatininemie | Foarte frecvente | 259 (68,9) | 11 (2,9) |
| Valori crescute ale gama- glutamiltransferazei | Foarte frecvente | 205 (54,5) | 50 (13,3) |
| Valori crescute ale alanin aminotransferazei | Foarte frecvente | 179 (47,6) | 17 (4,5) |
| Valori crescute ale lipazei | Foarte frecvente | 151 (40,2) | 25 (6,6) |
| Timp prelungit de tromboplastină parțială activat (aPTT) | Foarte frecvente | 92 (24,5) | 3 (0,8)* |
| Hipoalbuminemie | Foarte frecvente | 50 (13,3) | 1 (0,3)* |
| Valori crescute ale hemoglobinei glicolizate | Frecvente | 10 (2,7) | |
* Nu au fost observate RA de grad 4 # Reacții adverse raportate în timpul experienței de după punerea pe piață. Acestea sunt derivate din raportări spontane pentru care nu este întotdeauna posibil să se stabilească în mod precis frecvența sau o relație cauzală cu expunerea la medicament. 1 Infecție a căilor urinare: include și un caz unic de urosepsis 2 Hipersensibilitate: include și dermatită alergică 3 Hipocalcemie: include și valori scăzute ale calcemiei corectate 4 Cetoacidoză: include și cetoacidoză diabetică (vezi pct. 4.4) 5 Cefalee: include și disconfort la nivelul capului 6 Disgeuzie: include și ageuzie, hipogeuzie 7 Pneumonită: include și boală pulmonară interstițială 8 Stomatită: include și ulcerație aftoasă și ulcerație bucală 9 Erupții cutanate tranzitorii: includ și erupții cutanate tranzitorii maculopapulare, erupții cutanate tranzitorii maculare, erupții cutanate tranzitorii generalizate, erupții cutanate tranzitorii papulare, erupții cutanate tranzitorii pruriginoase 10 Uscăciune la nivelul pielii: include și fisuri la nivelul pielii, xeroză, xerodermie 11 Eritem: include și eritem generalizat 12 Dermatită: include și dermatită acneiformă 13 Spasme musculare: includ și disconfort muscular 14 Osteonecroză a maxilarului: include și osteonecroză 15 Fatigabilitate: include și astenie 16 Uscăciune la nivelul mucoaselor: include și xerostomie, uscăciune vulvovaginală, uscăciune a buzelor 17 Edem: include și edem facial, edem palpebral | |||
Descrierea reacțiilor adverse selectate
Hiperglicemie
În setul de date cumulate privind siguranța, provenit din studiile clinice de fază III, hiperglicemia (FPG >160 mg/dl) a fost raportată la 258 (68,6%) pacienți; evenimente de grad 2 (FPG
160-250 mg/dl), 3 (FPG >250-500 mg/dl) și 4 (FPG >500 mg/dl) au fost raportate la 17,3%, 33,5%, respectiv 4,0% dintre pacienți.
În funcție de valorile FPG și HbA1c inițiale, 51% dintre pacienții au fost considerați cu pre-diabet (FPG >100-125 mg/dl [5,6 la 6,9 mmol/l] și/sau HbA1c 5,7-6,4%) și 4,8% dintre pacienți au fost considerați cu diabet (FPG ≥126 mg/dl [≥7,0 mmol/l] și/sau HbA1c ≥6,5%). Per total, 76% dintre pacienții cu pre-diabet la momentul inițial au prezentat hiperglicemie (orice grad) când au fost tratați cu alpelisib. La toți pacienții cu hiperglicemie de grad ≥2 (FPG >160 mg/dl), timpul median până la prima apariție a fost de 15 zile (interval: 5 zile până la 1 458 zile) (pe baza datelor de laborator). Durata mediană a hiperglicemiei de grad ≥2 a fost de 8 zile (IÎ 95%: de la 8 la 10 zile). La pacienții cu hiperglicemie grad ≥2, timpul median până la ameliorare (minimum un grad de la primul eveniment) a fost de 8 zile (IÎ 95%: 8 până la 10 zile). La 95,0% dintre pacienții care au continuat administrarea fulvestrant după oprirea definitivă a Piqray, valorile FPG au revenit la nivelul inițial (normal).
Hiperglicemia a fost tratată cu medicamente antidiabetice, vezi pct. 4.4.
Erupții cutanate tranzitorii
În setul de date cumulate privind siguranța, provenit din studiile clinice de fază III, evenimentele care au constat în erupții cutanate tranzitorii (inclusiv erupții cutanate tranzitorii maculopapulare, maculare, generalizate, papulare și pruriginoase, dermatită și dermatită acneiformă, erupții cutanate provocate de medicamente și erupții cutanate tranzitorii genitale) au fost raportate la 195 (51,9%) pacienți. Erupțiile cutanate tranzitorii au fost, predominant, ușoare sau moderate (grad 1 sau 2) și au răspuns la tratament și, în unele cazuri, erupțiile cutanate tranzitorii au fost însoțite de prurit și xerodermie. Erupțiile cutanate tranzitorii de grad 2 și 3 au fost raportate la 13,0%, respectiv 20,7% dintre pacienți, cu un timp median până la prima apariție de 12 zile (interval: de la 2 zile la 220 zile).
La pacienții care au utilizat tratament profilactic pentru erupții cutanate tranzitorii, inclusiv medicamente antihistaminice, erupțiile cutanate tranzitorii au fost raportate mai puțin frecvent decât la populația generală; 28,9% comparativ cu 51,9% pentru toate gradele, 14,1% comparativ cu 20,7% pentru gradul 3 și 4,4% comparativ cu 5,1% pentru erupții cutanate tranzitorii care au dus la oprirea definitivă a tratamentului cu Piqray. Prin urmare, tratamentul cu antihistaminice poate fi inițiat preventiv la momentul începerii tratamentului cu Piqray.
Toxicitate gastrointestinală (greață, diaree, vărsături)
În setul de date cumulate privind siguranța, provenit din studiile clinice de fază III, diareea, greața și vărsăturile au fost raportate la 57,7%, 46,3%, respectiv 26,9% dintre pacienți (vezi Tabelul 7).
Diareea de grad 2 și 3 a fost raportată la 18,9%, respectiv 6,1% dintre pacienți, cu un timp median până la debutul diareei de grad ≥2 de 49,5 zile (interval: de la 1 zi la 1 731 zile).
Diareea severă și consecințele clinice, cum sunt deshidratare și afectare renală acută, au fost raportate în timpul tratamentului cu Piqray și rezolvate cu intervenție adecvată (vezi Tabelul 4). Au fost utilizate medicamente antiemetice (de exemplu, ondansetron) și antidiareice (de exemplu, loperamid) la 40/197 (20,3%), respectiv 135/217 (62,2%) pacienți pentru tratarea simptomelor.
Osteonecroza maxilarului (ONM)
În setul de date cumulate privind siguranța, provenit din studiile clinice de fază III, ONM a fost raportată la 5,1% dintre pacienți (19/376) din brațul de tratament în care s-a administrat Piqray plus fulvestrant. Toți pacienți care au prezentat ONM au fost, de asemenea, expuși la tratament anterior sau concomitent cu bifosfonați (de exemplu, acid zoledronic) sau inhibitori RANK-ligand (de exemplu, denosumab). Prin urmare, la pacienții care utilizează Piqray și bifosfonați sau inhibitori RANK-ligand, nu poate fi exclus un risc crescut de apariție a ONM.
Grupe speciale de pacienți
Vârstnici
În setul de date cumulate privind siguranța, provenit din studiile clinice de fază III, la pacienții cu vârsta ≥65 ani tratați cu alpelisib plus fulvestrant, a existat o incidență mai mare a hiperglicemiei de grad 3-4 (44,6%), comparativ cu pacienții cu vârsta <65 ani (32,4%), în timp ce, la pacienții cu vârsta <75 ani, hiperglicemia de grad 3-4 a fost de 36,1%, comparativ cu 47,8% dintre pacienții cu vârsta ≥75 ani.
Raportarea reacțiilor adverse suspectate
Raportarea reacțiilor adverse suspectate după autorizarea medicamentului este importantă. Acest lucru permite monitorizarea continuă a raportului beneficiu/risc al medicamentului. Profesioniștii din domeniul sănătății sunt rugați să raporteze orice reacție adversă suspectată prin intermediul sistemului național de raportare, astfel cum este menționat în Anexa V.
4.9 Supradozaj
Simptome
Reacțiile adverse asociate cu supradozajul au corespuns profilului de siguranță al Piqray și au inclus hiperglicemie, greață, astenie și erupții cutanate tranzitorii.
Abordare terapeutică
Trebuie luate măsuri generale simptomatice și de susținere în toate cazurile de supradozaj, unde este necesar. Nu există un antidot cunoscut pentru Piqray.
5. PROPRIETĂȚI FARMACOLOGICE
5.1 Proprietăți farmacodinamice
Grupa farmacoterapeutică: medicamente antineoplazice, inhibitori de protein kinază, inhibitori de fosfatidilinozitol-3-kinază (PI3K), codul ATC: L01EM03
Mecanism de acțiune
Alpelisib este un inhibitor al fosfatidilinozitol-3-kinazei, α-specific, de clasă I (PI3Kα). Mutațiile care determină activarea funcției la nivelul genei care codifică subunitatea α catalitică a PI3K (PIK3CA) duc la activarea PI3Kα și semnalizarea AKT, transformarea celulară și generarea de tumori la modelele in vitro și in vivo.
La nivelul liniilor celulare ale cancerului mamar, alpelisib a inhibat fosforilarea țintelor în aval de PI3K, inclusiv AKT, și a evidențiat activitate în liniile celulare în care se manifestă o mutație PIK3CA.
In vivo, alpelisib a inhibat calea de semnalizare a PI3K/AKT și a redus creșterea tumorală la modelele xenogrefă, inclusiv modele de cancer mamar.
Inhibiția PI3K prin tratamentul cu alpelisib s-a dovedit a induce o creștere a transcrierii receptorilor de estrogen (ER) în celulele cancerului mamar. Asocierea alpelisib cu fulvestrant a demonstrat o activitate antitumorală crescută, comparativ cu oricare dintre medicamente administrat în monoterapie la modelele xenogrefă derivate din linii celulare de cancer mamar, cu ER pozitivi, cu mutație PIK3CA.
Calea de semnalizare a PI3K/AKT este responsabilă de homeostazia glucozei și hiperglicemia este o reacție adversă anticipată a inhibiței PI3K la nivelul țintei.
Eficacitate și siguranță clinică
Studiul CBYL719C2301
Piqray a fost evaluat într-un studiu pivot, randomizat, dublu-orb, controlat cu placebo, de fază III, privind utilizarea alpelisib în asociere cu fulvestrant la femei aflate în postmenopauză și la bărbați cu cancer mamar avansat (recurent locoregional sau metastazat), cu HR+, HER2-, la care boala a progresat sau a recidivat la sau după administrarea unui tratament pe bază de inhibitor de aromatază (cu sau fără asocierea CDK4/6).
Au fost înrolați în total 572 pacienți, în două cohorte, o cohortă cu cancer mamar cu mutație PIK3CA și o cohortă cu cancer mamar fără mutație PIK3CA. Pacienții au fost randomizați pentru a li se administra fie alpelisib 300 mg plus fulvestrant, fie placebo plus fulvestrant, în raport de 1:1. Randomizarea a fost stratificată în funcție de prezența metastazelor pulmonare și/sau hepatice și tratamentul anterior cu inhibitor(i) CDK4/6.
În cohorta cu mutație PIK3CA, 169 pacienți cu una sau mai multe mutații PIK3CA (C420R, E542K, E545A, E545D [doar 1635G>T], E545G, E545K, Q546E, Q546R, H1047L, H1047R sau H1047Y) au fost randomizați pentru a li se administra alpelisib în asociere cu fulvestrant și 172 pacienți au fost randomizați pentru a li se administra placebo în asociere cu fulvestrant. În această cohortă, 170 (49,9%) pacienți prezentau metastaze hepatice/pulmonare și 20 (5,9%) pacienți au utilizat tratament anterior cu inhibitor CDK4/6.
Pacienții au avut vârsta mediană de 63 ani (interval: de la 25 până la 92 ani). 44,9% dintre pacienți au avut vârsta de 65 ani sau peste și ≤85 ani. Pacienții incluși au fost caucazieni (66,3%), asiatici (21,7%) și de rasă neagră sau afro-americani (1,2%). Populația din studiu a inclus un subiect de sex masculin înrolat în cohorta cu mutație PIK3CA și tratat cu alpelisib și fulvestrant. 66,0% și 33,4% dintre subiecții au prezentat un status ECOG de performanță de 0, respectiv 1.
Per total, 97,7% dintre pacienți au utilizat anterior terapie endocrină. La 67,7% dintre subiecți, ultima terapie administrată înainte de înrolarea în studiu a fost terapia endocrină. Cele mai frecvent folosite terapii endocrine au fost letrozol și anastrozol. Contextul ultimei terapii endocrine anterioare înrolării în studiu a fost terapeutic la 47,8% dintre subiecți și de terapie adjuvantă la 51,9% dintre subiecți. Per total, s-a considerat că 85,6% dintre pacienți prezentau boală rezistentă la tratament endocrin; rezistența endocrină primară (rezistență de novo) a fost observată la 13,2% și rezistența endocrină secundară (recidivă/progresie după un răspuns inițial) la 72,4% dintre pacienți.
Aspectul demografic și caracteristicile inițiale ale bolii, statusul de performanță, încărcătura tumorală și terapia antineoplazică anterioară au fost echilibrate între cele două brațe de tratament.
Pe durata fazei randomizate a tratamentului, doza de alpelisib 300 mg sau placebo au fost administrate pe cale orală, o dată pe zi, în mod continuu. Fulvestrant 500 mg a fost administrat intramuscular în ciclul 1, zilele 1 și 15 și, ulterior, în ziua 1 dintr-un ciclu de tratament de 28 zile pe durata fazei de tratament (administrare ±3 zile).
Pacienților nu li s-a permis să treacă de la placebo la alpelisib pe durata studiului sau după progresia bolii.
Criteriul final principal de evaluare al studiului a fost supraviețuirea fără progresia bolii (SFP), utilizând Criteriile de evaluare a răspunsului în tumorile solide/Response Evaluation Criteria in Solid Tumors (RECIST v1.1), pe baza evaluării investigatorului la pacienții cu mutație PIK3CA. Criteriul final secundar de evaluare cheie a fost supraviețuirea generală (SG) la pacienții cu mutație PIK3CA.
Alte criterii finale secundare de evaluare au inclus SFP la pacienții fără mutație PIK3CA și SG la pacienții fără o mutație PIK3CA.
Analiza eficacității primare
Studiul și-a atins obiectivul principal la analiza primară SFP (data centralizării datelor 12 iunie 2018), demonstrând o îmbunătățire semnificativă din punct de vedere statistic a SFP conform evaluării investigatorului în cohorta cu mutație PIK3CA la pacienții cărora li s-a administrat alpelisib plus fulvestrant, comparativ cu pacienții cărora li s-a administrat placebo plus fulvestrant, cu o reducere estimată a riscului de progresie a bolii sau deces de 35% în favoarea tratamentului cu alpelisib plus fulvestrant (vezi Tabelul 8).
Tabelul 8 Studiul C2301 analiză primară a eficacității – Rezumatul rezultatelor privind eficacitatea pe baza RECIST (FAS, cohorta cu mutație PIK3CA). Data centralizării datelor: 12 iunie 2018
| Piqray + fulvestrant (n=169) | Placebo + fulvestrant (n=172) | |
| Supraviețuirea mediană fără progresia bolii (SFP) (luni, IÎ 95%) | ||
|---|---|---|
| Evaluare radiologică efectuată de investigator# | ||
| Cohortă cu mutație PIK3CA (N=341) | 11,0 (7,5 până la 14,5) | 5,7 (3,7 până la 7,4) |
| HR (hazard ratio = raportul riscurilor instantanee) (IÎ 95%) | 0,65 (0,50 până la 0,85) | |
| valoare pa | 0,00065 | |
| Evaluare independentă în regim orb a comitetului de revizuire*# | ||
| Cohortă cu mutație PIK3CA (N=173) | 11,1 (7,3 până la 16,8) | 3,7 (2,1 până la 5,6) |
| HR (hazard ratio = raportul riscurilor instantanee) (IÎ 95%) | 0,48 (0,32 până la 0,71) | |
| valoare p | N/A | |
IÎ = interval de încredere; N = număr de pacienți; N/A = nu se aplică a Valoarea p este obținută din testul uniteral stratificat log-rank. # Conform RECIST 1.1 * Pe baza unei abordări de audit pe bază de eșantion 50% | ||
În cohorta cu mutație PIK3CA, analizele subgrupelor SFP, conform evaluării investigatorului, în funcție de factorii de stratificare pentru randomizare au evidențiat un efect, în general, constant al tratamentului, în favoarea brațului de tratament în care s-a administrat alpelisib, indiferent de prezența sau absența metastazelor pulmonare/hepatice.
La cei 20 pacienți care au utilizat anterior un inhibitor CDK4/6, raportul riscurilor instantanee (HR) pentru SFP a fost de 0,48 (IÎ 95%: 0,17, 1,36); SFP mediană a fost de 1,8 luni (IÎ 95%: 1,7, 3,6) în brațul de tratament în care s-a administrat placebo în asociere cu fulvestrant și de 5,5 luni (IÎ 95%: 1,6, 16,8) în brațul de tratament în care s-a administrat alpelisib în asociere cu fulvestrant.
Utilizând 12 iunie 2018 ca dată a centralizării datelor, rezultatele SFP pentru subgrupa de pacienți cu rezistență la terapia endocrină (HR=0,64; IÎ 95%: 0,49, 0,85, n=292) și subgrupa de pacienți receptivi la terapia endocrină (HR=0,87; IÎ 95%: 0,35, 2,17, n=39) au fost în favoarea brațului de tratament în care s-a administrat alpelisib în asociere cu fulvestrant. Numărul pacienților receptivi la terapia endocrină, cu mutație PIK3CA, a fost limitat (n=39) și rezultatele trebuie interpretate cu precauție.
Utilizând 12 iunie 2018 ca dată centralizării datelor, rata generală de răspuns la pacienții cu boală măsurabilă la momentul inițial a fost de 35,7% (IÎ 95%: 27,4, 44,7) în brațul de tratament în care s-a administrat alpelisib plus fulvestrant și de 16,2% (IÎ 95%: 10,4, 23,5) în brațul de tratament în care s-a administrat placebo plus fulvestrant.
La data efectuării analizei finale privind SG (data centralizării datelor 23 aprilie 2020), a fost efectuată o analiză descriptivă a urmăririi pentru datele SFP. Cu o durată mediană de la randomizare la data centralizării datelor de aproximativ 42 luni, rezultatele SFP raportate au corespuns celor din analiza primară SFP. A existat o reducere estimată de 36% a progresiei sau decesului în favoarea tratamentului cu alpelisib plus fulvestrant (HR=0,64; IÎ 95%: 0,50, 0,81) (Figura 1).
Figura 1 Studiul C2301 – Grafic Kaplan-Meier privind SFP conform evaluării efectuate de investigator (FAS, cohortă cu mutație a PIK3CA): actualizare descriptivă cu data centralizării datelor 23 aprilie 2020
| 100 80 (%) (%) evenimente probability 60 fără Event-free Probabilitate 40 20 0 | Timp de cenzură Censoring Times Alpelisib Alpelisib + + fulv. Fulv (n/N (n/N = = 124/169) 124/169) Placebo Placebo + + fulv. Fulv (n/N (n/N = = 149/172) 149/172) Hazard ratio = 0,64 Hazard Ratio = 0.64 IÎ 95 95% % CI [0,50; [0.50;0.81] 0,81] Mediane Kaplan-Meier (luni) Alpelisib Kaplan-Meier + fulv.: medians 11,0 (Months) Placebo Alpelisib + + fulv.: Fulv 5,7 : 11.0 Placebo + Fulv : 5.7 |
|---|---|
| 0 4 8 12 16 20 24 28 | 32 36 40 44 48 52 56 |
100
80
Probabilitate fără evenimente (%)
Event-free probability (%)
60
40
20
0
Time (Months)
Timp (luni)
Număr de subiecți care încă prezintă risc Number of subjects still at risk
Timp (luni) Time (Months) 0 4 8 12 16 20 24 28 32 36 40 44 48 52 56 Alpelisib + fulv. Alpelisib + Fulv 169 123 85 66 54 44 37 29 24 18 12 6 1 0 0 Placebo + fulv. Placebo + Fulv 172 89 67 51 40 33 22 13 10 7 4 1 1 1 0
Analiza finală a supraviețuirii generale
La analiza finală a SG, studiul nu a îndeplinit obiectivul secundar cheie. La data centralizării datelor 23 aprilie 2020, a fost raportat un total de 87 (51,5%) decese în brațul de tratament în care s-a administrat alpelisib plus fulvestrant și 94 (54,7%) brațul de tratament în care s-a administrat placebo plus fulvestrant. HR a fost 0,86 (IÎ 95%: 0,64, 1,15; p=0,15, unilateral) și nu a fost depășită limita prespecificată a eficacității O’Brien-Fleming p ≤0,0161. SG mediană a fost 39,3 luni (IÎ 95%: 34,1, 44,9) în brațul de tratament în care s-a administrat alpelisib plus fulvestrant și 31,4 luni (IÎ 95%: 26,8, 41,3) în brațul de tratament în care s-a administrat placebo plus fulvestrant (Figura 2).
Figura 2 Studiul C2301 analiză secundară cheie – Grafic Kaplan-Meier privind SG (FAS, cohortă cu mutație PIK3CA) cu data centralizării datelor 23 aprilie 2020
100
80
Probabilitate fără evenimente (%)
Event-free probability (%)
Timpi cenzură
60
Censoring Times
Alpelisib + fulv. (n/N = 87/169)
Alpelisib + Fulv (n/N = 87/169)
Placebo + fulv. (n/N = 94/172) Placebo + Fulv (n/N = 94/172)
40
Hazard ratio = 0,86 Hazard Ratio = 0.86
95 % CI [0.64;1.15]
IÎ 95% [0,64; 1,15]
Mediane Kaplan-Meier (luni) Kaplan-Meier medians (Months)
20
Alpelisib + Fulv : 39.3
Alpelisib + fulv.: 39,3
Placebo + Fulv : 31.4
Placebo + fulv.: 31,4
Valoare log rank unilaterală p = 0,15 Logrank p-value 1-sided = 0.15
0
0 2 4 6 8 10 12 14 16 18 20 22 24 26 28 30 32 34 36 38 40 42 44 46 48 50 52 54 Număr de subiecți care încă prezintă risc Time (Months)
Timp (luni)
Number of subjects still at risk
Timp (luni)
Time (Months) 0 2 4 6 8 10 12 14 16 18 20 22 24 26 28 30 32 34 36 38 40 42 44 46 48 50 52 54 Alpelisib + fulv.
Alpelisib + Fulv 169 162 159 156 145 141 138 133 126 122 112 111 108 103 102 94 91 85 68 56 47 35 26 19 9 4 1 0 Placebo + fulv.
Placebo + Fulv 172 164 155 150 149 143 133 126 119 115 111 104 98 92 86 80 74 73 60 49 42 29 20 13 7 6 3 0
La pacienții care au administrat anterior tratament cu CDK4/6 (n=20), SG mediană în brațul de tratament în care s-a administrat alpelisib plus fulvestrant a fost de 29,8 luni (IÎ 95%: 6,7, 38,2) comparativ cu 12,9 luni (IÎ 95%: 2,5, 34,6) în brațul de tratament în care s-a administrat placebo plus fulvestrant (HR=0,67; IÎ 95%: 0,21, 2,18).
Cohorta fără mutație PIK3CA
Nu s-a observat niciun beneficiu SFP la pacienții ale căror tumori nu au prezentat mutație tisulară PIK3CA.
Studiul CBYL719C2303
Piqray a fost evaluat și în cadrul unui studiu internațional, randomizat, dublu-orb, controlat cu placebo, de fază III, privind utilizarea alpelisib în asociere cu fulvestrant la femei în postmenopauză și la bărbați, cu cancer mamar în stadiu avansat, cu HR+, HER2- (definit printr-un scor 0 sau 1+la testul imunohistochimic [IHC], sau IHC 2+/negativ la testul de hibridizare in situ [ISH-]) și care prezentau mutația PIK3CA, la care boala a progresat sau a recidivat la sau după administrarea unui tratament pe bază de inhibitor de aromatază (IA) plus un inhibitor CDK4/6.
La momentul analizei primare privind eficacitatea (centralizare la 15 octombrie 2024), un număr total de 188 pacienți au fost randomizați în raport de 1:1 pentru a li se administra fie alpelisib 300 mg plus fulvestrant, fie placebo plus fulvestrant. Randomizarea a fost stratificată în funcție de prezența metastazelor pulmonare și/sau hepatice și de tratamentul anterior cu inhibitor(i) CDK4/6 (adjuvant comparativ cu metastatic).
Pacienții au avut vârsta mediană de 62 ani (interval: de la 32 până la 84 ani). Per total, 41,0% dintre pacienți au avut vârsta de 65 ani sau peste. Majoritatea pacienților incluși în studiu au fost caucazieni (89,9%). Populația din studiu a inclus doi subiecți de sex masculin tratați cu placebo plus fulvestrant. Per total, 60,1% și, respectiv, 38,3% dintre subiecți au prezentat un status ECOG de performanță de 0 și, respectiv, 1.
Toți pacienții au avut cancer mamar în stadiu avansat, cu mutație PIK3CA, și au primit anterior tratament cu inhibitor de aromatază și inhibitor CDK4/6. Nouăzeci și trei (98,9%) dintre pacienți au primit ultimul tratament anterior cu inhibitor CDK4/6 în contextul prezenței metastazelor, în timp ce un pacient (1,1%) l-a primit în context adjuvant. Cel mai frecvent utilizat inhibitor de aromatază a fost letrozol, iar cel mai frecvent utilizați inhibitori CDK4/6 au fost ribociclib și palbociclib. Contextul administrării ultimei terapii endocrine înainte de includerea în studiu a fost în prezența metastazelor la 97,3% dintre subiecți și terapie adjuvantă la 9,6% dintre subiecți. Per total, s-a considerat că 83,5% dintre pacienți prezentau boală rezistentă la tratament endocrin; rezistența endocrină primară (rezistență de novo) a fost observată la 6,9% și rezistența endocrină secundară (recidivă/progresie după un răspuns inițial) la 76,6% dintre pacienți. În contextul prezenței metastazelor, 12,8% dintre pacienții din brațul tratament cu alpelisib plus fulvestrant și, respectiv, 18,1% dintre pacienții din brațul de tratament cu placebo plus fulvestrant utilizaseră anterior chimioterapie.
Aspectul demografic și caracteristicile inițiale ale bolii, statusul de performanță, încărcătura tumorală și terapia antineoplazică anterioară au fost echilibrate între cele două brațe de tratament.
Pe durata fazei randomizate a tratamentului, doza de alpelisib 300 mg sau placebo a fost administrată pe cale orală, o dată pe zi, în mod continuu. Fulvestrant 500 mg a fost administrat intramuscular în ciclul 1, zilele 1 și 15, apoi în ziua 1 dintr‑un ciclu de 28 de zile pe durata fazei de tratament.
Pacienților li s-a permis să treacă de la placebo la alpelisib după confirmarea progresiei bolii de către Comitetul independent de evaluare în regim orb (BIRC).
Criteriul final principal de evaluare al studiului a fost SFP, utilizând criteriile RECIST v1.1, pe baza evaluărilor efectuate de BIRC. Criteriile secundare finale de evaluare au fost SG, rata răspunsului general (RRG) și rata beneficiului clinic (RBC), pe baza evaluărilor efectuate de BIRC.
Analiza eficacității primare
Studiul și-a atins obiectivul principal la analiza primară SFP (centralizare la: 15 octombrie 2024), demonstrând o îmbunătățire semnificativă din punct de vedere statistic a SFP, conform evaluării BIRC, la pacienții cărora li s-a administrat alpelisib plus fulvestrant, comparativ cu pacienții cărora li s-a administrat placebo plus fulvestrant (vezi Tabelul 9 și Figura 3).
Rata generală de răspuns la pacienții cu boală măsurabilă la momentul inițial a fost de 24,7% (IÎ 95%: 16,0; 35,3) în brațul tratat cu alpelisib plus fulvestrant și de 4,4% (IÎ 95%: 1,2; 11,0) în brațul tratat cu placebo plus fulvestrant (data limită pentru colectarea datelor: 15 octombrie 2024).
Tabelul 9 Studiul C2303 analiză primară a eficacității – Rezumatul rezultatelor privind eficacitatea pe baza RECIST (FAS) cu data centralizării datelor 15 octombrie 2024
| Parametri de eficacitate | Piqray + fulvestrant (n=94) | Placebo + fulvestrant (n=94) |
|---|---|---|
| Criteriu final principal de evaluare | ||
| Supraviețuire fără progresia boliia | ||
| Evenimente (progresie sau deces), n (%) | 62 (66,0) | 79 (84,0) |
| Progresie | 56 (59,6) | 70 (74,5) |
| Decese | 6 (6,4) | 9 (9,6) |
| Mediană (luni) (IÎ 95%) | 7,4 (5,52, 9,10) | 2,8 (1,94, 3,84) |
| HR (hazard ratio = raportul riscurilor instantanee) (IÎ 95%)b | 0,52 (0,37, 0,72) | |
| Valoare pc | <0,0001 | |
| IÎ = interval de încredere; n = număr de pacienți a Conform evaluării BIRC b Modelul Cox stratificat, care utilizează aceiași factori de stratificare ca și testul log-rank c Valoarea p este obținută din testul stratificat log-rank, la un nivel de semnificație generală unilateral de 2,5%. | ||
Figura 3 Studiul C2303 – Grafic Kaplan-Meier privind SFP conform evaluării BIRC (FAS) cu data centralizării datelor 15 octombrie 2024
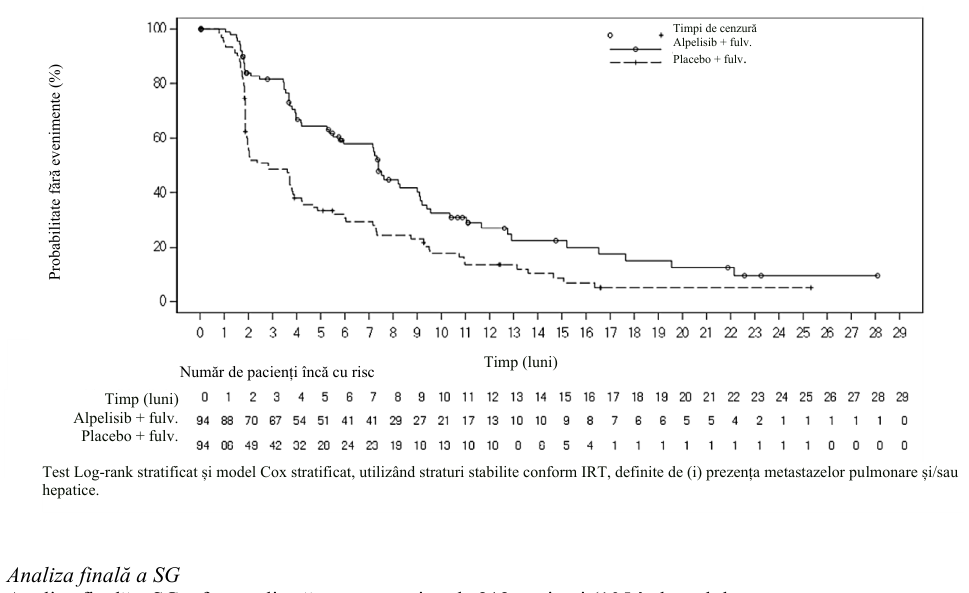
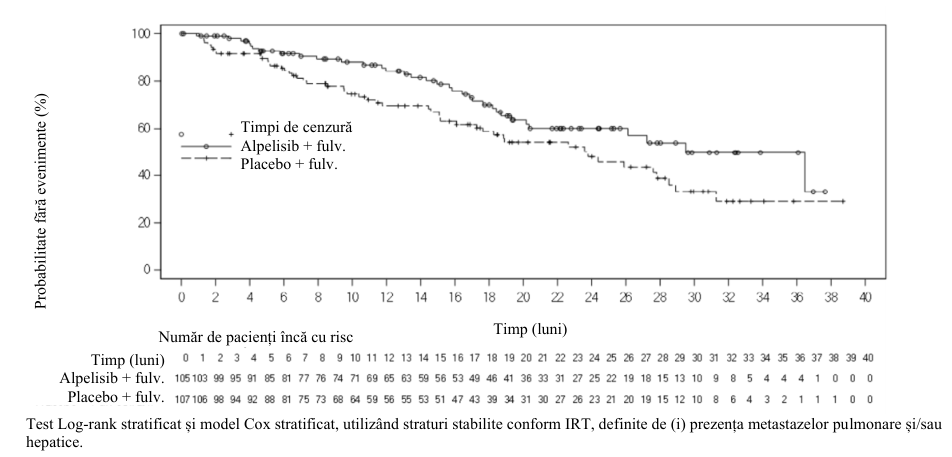
Analiza finală a SG a fost realizată pe un eșantion de 212 pacienți (105 în brațul de tratament cu alpelisib plus fulvestrant și 107 în brațul de tratament cu placebo plus fulvestrant), la data centralizării datelor 26 mai 2025, cu 24 de pacienți suplimentari randomizați (11 în brațul tratat cu alpelisib plus fulvestrant și 13 în brațul tratat cu placebo plus fulvestrant) față de analiza primară. La analiza finală, au fost raportate în total 34 (32,4%) decese în brațul de tratament cu alpelisib plus fulvestrant și 50 (46,7%) în brațul de tratament cu placebo plus fulvestrant. HR (hazard ratio = raportul riscurilor instantanee) a fost de 0,64 (IÎ 95%: 0,41; 0,99; p nominal = 0,021, unilateral). SG mediană a fost de 29,5 luni (IÎ 95%: 20,17, NE) în cadrul brațului de tratament cu alpelisib plus fulvestrant și de 23,8 luni (IÎ 95%: 17,28, 28,52) în cadrul brațului de tratament cu placebo plus fulvestrant (Figura 4). Patruzeci și trei de pacienți cărora li s-a administrat placebo plus fulvestrant (40,2%), la care progresia bolii a fost confirmată de BIRC, au trecut în grupul de tratament cu alpelisib plus fulvestrant.
Figura 4 Studiul C2303 – Grafic Kaplan-Meier privind SG (FAS) cu data centralizării datelor 26 mai 2025
Administrarea anterioară în studiul CBYL719X2101
Pacienții care au utilizat anterior fulvestrant nu au fost incluși în studiile pivot. În studiul de fază I CBYL719X2101, 39 subiecți au raportat utilizarea anterioară a fulvestrant. Cele mai bune răspunsuri generale la tratamentul cu alpelisib în asociere cu fulvestrant la cei 21 subiecți cu mutații PIK3CA și boală cuantificabilă la momentul initial au fost răspunsul parțial la 7 subiecți, boala stabilă la 11 subiecți și boala progresivă la 2 subiecți. Ca urmare, dovezile eficacității acestui tratament la pacienții tratați anterior cu fulvestrant nu sunt stabilite, din cauza datelor limitate de la acest moment (vezi pct. 4.4).
Copii și adolescenți
Agenția Europeană pentru Medicamente a acordat o derogare de la obligația de depunere a rezultatelor studiilor efectuate cu Piqray la toate subgrupele de copii și adolescenți în cancerul mamar (vezi pct. 4.2 pentru informații privind utilizarea la copii și adolescenți).
5.2 Proprietăți farmacocinetice
Farmacocinetica alpelisib a fost investigată la pacienții care au utilizat oral, zilnic, doze care au variat între 30 și 450 mg. Subiecții sănătoși au utilizat oral doze unice variind între 300 și 400 mg. Farmacocinetica a fost comparabilă, atât la pacienții oncologici, cât și la subiecții sănătoși.
Absorbție
După administrarea orală de alpelisib, timpul median până la atingerea concentrației plasmatice maxime (Tmax) a variat între 2,0 și 4,0 ore, independent de doză, momentul administrării sau regim. Pe baza modelului de absorbție, biodisponibilitatea a fost estimată a fi foarte mare (>99%) postprandial, dar mai scăzută preprandial (~68,7%, la o doză de 300 mg). Se anticipează că, la cei mai mulți dintre pacienți, valorile plasmatice ale alpelisib la starea de echilibru după administrarea dozei zilnice sunt atinse în ziua 3 după începerea terapiei.
Efectul alimentelor
Absorbția alpelisib este afectată de alimente. La voluntarii sănătoși, după administrarea orală a unei doze unice de 300 mg de alpelisib, comparativ cu administrarea în condiții de repaus alimentar, o masă cu conținut crescut de lipide și calorii (HFHC - high-fat high-calorie) (985 calorii și 58,1 g de lipide) a crescut ASCinf cu 73% și Cmax cu 84%, și o masă cu conținut scăzut de lipide și calorii (LFLC - low-fat low-calorie) (334 calorii și 8,7 de lipide) a crescut ASCinf cu 77% și Cmax cu 145%. Nu a fost identificată nicio diferență semnificativă pentru ASCinf între LFLC și HFHC, cu un raport al mediei geometrice de 0,978 (IÎ: 0,876; 1,09), ceea ce arată că nici conținutul de lipide, nici aportul caloric total nu a avut un impact considerabil asupra absorbției. Creșterea solubilității gastrointestinale prin bilă, secretată ca răspuns la aportul de alimente, este cauza posibilă a efectului alimentelor. Prin urmare, Piqray trebuie administrat imediat după consumul de alimente, la aproximativ aceeași oră în fiecare zi.
Distribuție
Alpelisib se leagă moderat de proteine, cu o fracție liberă de 10,8%, indiferent de concentrația plasmatică. Alpelisib a fost distribuit în mod egal între hematii și plasmă, cu un raport mediu sânge-plasmă in vivo de 1,03. Întrucât alpelisib este un substrat al transportorilor umani de eflux, nu se anticipează la om trecerea barierei hematoencefalice. Volumul de distribuție al alpelisib la starea de echilibru (Vse/F) este estimat la 114 litri (CV% interindividual 49%).
Metabolizare
Studiile in vitro demonstrează că formarea metabolitului de hidroliză BZG791, rezultat prin hidroliza chimică și enzimatică a amidelor, a fost o cale metabolică majoră, urmată de hidroxilarea mediată de CYP3A4. Hidroliza alpelisib are loc sistemic, atât prin descompunerea chimică, cât și prin hidroliză enzimatică, prin intermediul enzimelor exprimate ubicuu, de mare capacitate (esteraze, amidaze, colin esteraze), care nu se limitează la nivel hepatic. Metaboliții mediați de CYP3A4 și glucuronoconjugații au reprezentat ~15% din doză; BZG791 a reprezentat ~40-45% din doză. Restul din doză, care a fost identificată sub formă de alpelisib nemodificat în urină și fecale, a fost fie eliminată sub formă de alpelisib, fie neabsorbită.
Eliminare
Alpelisib prezintă un clearance scăzut, de 9,2 l/oră (CV% 21%), pe baza analizei farmacocinetice populaționale, în condiții postprandiale. Timpul de înjumătățire plasmatică, derivat din datele populaționale, independent de doză și momentul administrării, a fost de 8 până la 9 ore la starea de echilibru, la o doză de 300 mg administrată o dată pe zi.
Într-un studiu efectuat la om, echilibrat din punctul de vedere al maselor, după administrarea orală, alpelisib și metaboliții săi au fost, în principal, identificați în materiile fecale (81,0%), sub formă de alpelisib sau metabolizați sub formă de BZG791. Excreția în urină este minoră (13,5%), cu alpelisib nemodificat (2,0%). După administrarea orală a unei doze unice de [C14]-alpelisib, s-au recuperat 94,5% din doza totală marcată radioactiv administrată în interval de 8 zile.
Liniaritate/non-liniaritate
S-a evidențiat faptul că farmacocinetica este liniară în funcție de doză și momentul administrării, în condițiile administrării postprandiale, a unor doze variind între 30 și 450 mg. După administrarea de doze repetate, expunerea la alpelisib (ASC) la starea de echilibru este numai puțin mai mare decât cea obținută în cazul administrării unei doze unice, cu o acumulare medie de la 1,3 la 1,5, la administrarea unei scheme de utilizare zilnică.
Interacțiune metabolică
Substraturi CYP3A4, CYP2C8, CYP2C9, CYP2C19 și CYP2B6
Într-un studiu privind interacțiunile medicamentoase, administrarea concomitentă de doze repetate de alpelisib 300 mg în asociere cu o doză unică de substraturi sensibile ale CYP3A4 (midazolam), CYP2C8 (repaglinidă), CYP2C9 (warfarină), CYP2C19 (omeprazol) și CYP2B6 (bupropion), administrate concomitent, a evidențiat faptul că nu există interacțiuni farmacocinetice semnificative din punct de vedere clinic. Datele privind substratul CYP2B6 (bupropion) trebuie interpretate cu precauție, dată fiind dimensiunea redusă a eșantionului.
La subiecți sănătoși, administrarea concomitentă a unui substrat CYP2C9 (S-warfarină) în asociere cu doze repetate de alpelisib 300 mg la starea de echilibru, a crescut expunerea S-warfarinei, în medie, cu 34%, respectiv 19% pentru ASCinf și Cmax, comparativ cu administrarea cu S-warfarină în monoterapie. Ceea ce indică faptul că alpesilib este un inhibitor slab al CYP2C9.
Într-un studiu privind interacțiunea medicamentoasă cu un substrat sensibil CYP3A4 și gp-P, everolimus, la pacienții cu tumori solide in stadiul avansat, ASC a scăzut cu 11,2%. Nu s-a anticipat nicio modificare semnificativă din punct de vedere clinic ca urmare a interacțiunii cu substraturi CYP3A4.
Inductori CYP3A4
Într-un studiu privind interacțiunea medicamentoasă, administrarea concomitentă de alpelisib și rifampină, un inductor puternic CYP3A4, a confirmat că există o interacțiune farmacocinetică semnificativă din punct de vedere clinic între alpelisib și inductori puternici CYP3A4 (vezi pct. 4.5).
Interacțiune pe baza transportorilor
Pe baza datelor in vitro, inhibarea transportorului renal de anioni organici OAT3 de către alpelisib (și/sau metabolitul său BZG791) nu poate fi eliminată la pacienții tratați cu doza terapeutică.
Alpelisib a evidențiat numai o inhibare redusă in vitro a transportorilor de eflux exprimați ubicuu (gp- P, BCRP, MRP2, BSEP), transportorilor solubili de la nivel hepatic (OATP1B1, OATP1B3, OCT1) și transportorilor solubili de la nivel renal (OAT1, OCT2, MATE1, MATE2K). Deoarece concentrațiile sistemice ale componentei nelegate, la starea de echilibru (sau concentrațiile la nivelul primului pasaj hepatic), atât în condițiile utilizării dozei terapeutice, cât și în condițiile utilizării dozei maxime tolerate, sunt semnficativ mai mici decât constantele de inhibare ale componentei nelegate, determinate experimental, sau CI50, inhibarea nu are semnificație clinică. Din cauza concentrațiilor mari de alpelisib din peretele intestinal, nu poate fi exclus complet un efect asupra gp-P și BCRP intestinal.
Grupe speciale de pacienți
Efectul vârstei, masei corporale și sexului
Analiza farmacocinetică populațională a evidențiat faptul că nu există efecte relevante din punct de vedere clinic ale vârstei, masei corporale sau sexului asupra expunerii sistemice la alpelisib, care să necesite ajustarea dozei de Piqray.
Pacienți copii și adolescenți (cu vârsta sub 18 ani)
Farmacocinetica Piqray la copii și adolescenți cu vârsta cuprinsă între 0 și 18 ani nu a fost stabilită. Nu sunt disponibile date.
Vârstnici (cu vârsta de 65 ani sau peste această vârstă)
Dintre cei 376 pacienți care au utilizat Piqray în asociere cu fulvestrant în studiile de fază III, 157 pacienți au avut vârsta de ≥65 ani și 46 pacienți au avut vârsta între 75 și 87 ani. Nu au fost observate diferențe generale privind expunerea la Piqray între acești pacienți și pacienții mai tineri (vezi pct. 4.2).
Rasă/Etnie
Analizele farmacocinetice populaționale și analizele farmacocinetice din studiul de fază I la pacienți japonezi cu cancer au evidențiat că nu există efecte relevante clinic ale etniei asupra expunerii sistemice la Piqray.
Parametrii farmacocinetici non-compartimentali după administrarea de doze unice și repetate de Piqray la pacienții japonezi au fost foarte similari celor raportați la populația de rasă caucaziană.
Insuficiență renală
Pe baza analizei farmacocinetice populaționale care a inclus 117 pacienți cu funcție renală normală (RFGe ≥90 ml/min și 1,73 m2) / (Clcr ≥90 ml/min), 108 pacienți cu insuficiență renală ușoară (RFGe de la 60 la <90 ml/min și 1,73 m2)/ (Clcr de la 60 la <90 ml/min) și 45 pacienți cu insuficiență renală moderată (RFGe de la 30 la <60 ml/min și 1,73 m2), insuficiența renală ușoară și moderată nu a avut niciun efect asupra expunerii alpelisib (vezi pct. 4.2).
Insuficiență hepatică
Pe baza unui studiu farmacocinetic la pacienții cu insuficiență hepatică, insuficiența hepatică moderată și severă a avut un efect neglijabil asupra expunerii la alpelisib (vezi pct. 4.2). Expunerea medie pentru alpelisib a crescut de 1,26 ori la pacienții cu insuficiență hepatică severă (GMR: 1,00 pentru Cmax; 1,26 pentru ASClast/ASCinf).
Pe baza analizei farmacocinetice populaționale care a inclus 230 pacienți cu funcție hepatică normală, 41 pacienți cu insuficiență hepatică ușoară și niciun pacient cu insuficiență hepatică moderată, insuficiența hepatica ușoară și moderată nu au avut niciun efect asupra expunerii alpelisib, fapt care susține suplimentar datele din studiul dedicat privind insuficiența hepatică, (vezi pct. 4.2).
5.3 Date preclinice de siguranță
Farmacologie de siguranță și toxicitate după administrarea de doze repetate
Cele mai multe efecte observate ale alpelisib au fost legate de activitatea farmacologică a acestuia, ca inhibitor specific al p110α al căii PI3K, cum este influența asupra homeostaziei glucozei, care determină apariția hiperglicemiei și riscul de creștere a tensiunii arteriale. Măduva osoasă și țesutul limfoid, pancreasul și unele organe reproducătoare ale ambelor sexe au reprezentat organele țintă principale afectate de evenimente adverse. Efectele asupra măduvei osoase și țesutului limfoid au fost, în general, reversibile la întreruperea tratamentului. Efectele asupra pancreasului și organelor reproducătoare nu s-au remis complet, dar au evidențiat o tendință către reversibilitate. În studiile exploratorii la șobolan au fost găsite dovezi ale modificărilor inflamatorii ale pielii.
Farmacologie privind siguranța cardiovasculară
Inhibarea in vitro a canalelor hERG (IC50 9,4 µM) a apărut la concentrații de ~13 ori mai mari decât expunerea la om, la doza recomandată de 300 mg/zi. La câini, nu s-a observat niciun efect electrofiziologic relevant.
Genotoxicitate / Carcinogenitate
Rezultatele studiilor in vitro standard privind genotoxicitatea la administrarea alpelisib au fost negative. Alpelisib nu a fost genotoxic într-un studiu privind toxicitatea după administrarea de doze repetate, efectuat la șobolan, unde a fost integrată analiza micronucleului, până la valori ale expunerii aproximativ duble față de expunerea estimată (ASC) la oameni la doza recomandată de 300 mg.
Alpelisib nu a fost carcinogen într-un studiu privind carcinogenitatea cu durata de 2 ani, efectuat la șobolan, atunci când a fost administrat prin gavaj pe cale orală, zilnic, în doze de până la 4 mg/kg (de aproximativ 0,2 ori expunerea clinică la pacienți la cea mai mare doză recomandată de 300 mg/zi, pe baza ASC).
Toxicitate asupra funcției de reproducere
Studiile privind dezvoltarea embriofetală la șobolan și iepure au demonstrat că administrarea orală de alpelisib în timpul organogenezei a indus embriotoxicitate, fetotoxicitate și teratogenitate. La șobolan și iepure, în urma expunerii prenatale la alpelisib, au fost observate incidențe crescute ale pierderilor pre-implantare și post-implantare, masă fetală redusă și incidențe crescute ale anomaliilor fetale (ventricul cerebral mărit, osificare scăzută și malformații scheletice), începând cu valori de expunere inferioare celor obținute la om, la cea mai mare doză recomandată de 300 mg, indicând o posibilă relevanță clinică.
În studiile privind toxicitatea după administrarea de doze repetate, au fost observate evenimente adverse la nivelul organelor reproducătoare, precum atrofie vaginală sau uterină și variații ale ciclului estral la șobolan, scădere a masei prostatei și testiculelor la șobolan și câine și atrofia prostatei la câini, la doze relevante din punct de vedere clinic pe baza ASC.
În studiile privind fertilitatea efectuate la masculi și femele de șobolan au fost observate efecte similare asupra fertilității. La femele, mai multe pierderi pre- și post-nidare care au condus la valori reduse ale numerelor locurilor de implantare și ale embrionilor vii au fost observate la valori ale expunerii (ASC) aproximativ duble față de doza recomandată la om de 300 mg. La masculi, fertilitatea și performanța reproductivă, inclusiv numărul de spermatozoizi și parametrii motilității, au fost neafectate la valori ale expunerii aproximativ duble față de expunerea estimată (ASC) la om la doza recomandată de 300 mg. Cu toate acestea, la valori ale expunerii (ASC) egale sau inferioare dozei recomandate la om de 300 mg, greutățile glandelor accesorii (vezicule seminale, prostată) au fost reduse și corelate microscopic cu atrofia și/sau reducerea secreției la nivelul prostatei și, respectiv, a veziculelor seminale.
Fototoxicitate
Un test in vitro de fototoxicitate, efectuat pe linii celulare fibroblaste Balb/c 3T3, la șoarece, nu a identificat un potențial relevant de fototoxicitate pentru alpelisib.
6. PROPRIETĂȚI FARMACEUTICE
6.1 Lista excipienților
Nucleul comprimatului
Celuloză microcristalină
Manitol
Amidonglicolat de sodiu
Hipromeloză
Stearat de magneziu
Film
Hipromeloză
Oxid negru de fer (E 172)
Oxid roșu de fer (E 172)
Dioxid de titan (E 171)
Macrogol
Talc
6.2 Incompatibilități
Nu este cazul.
6.3 Perioada de valabilitate
4 ani.
6.4 Precauții speciale pentru păstrare
Acest medicament nu necesită condiţii speciale de păstrare.
6.5 Natura și conținutul ambalajului
Blister din PVC-PCTFE/Al (clorură de polivinil-policlorotrifluoroetilenă/aluminiu), sigilat într-un portofel, conținând 14 comprimate filmate.
Piqray 50 mg și 200 mg comprimate filmate
Ambalaje conținând 28 comprimate filmate (14 a 50 mg și 14 a 200 mg) sau 56 comprimate filmate (28 a 50 mg și 28 a 200 mg).
Ambalaje multiple conținând 168 comprimate filmate (3x 56, fiecare conținând 28 comprimate a 50 mg și 28 comprimate a 200 mg).
Piqray 150 mg comprimate filmate
Ambalaje conținând 28 sau 56 comprimate filmate.
Ambalaje multiple conținând 168 (3x 56) comprimate filmate.
Piqray 200 mg comprimate filmate
Ambalaje conținând 14 sau 28 comprimate filmate.
Ambalaje multiple conținând 84 (3x 28) comprimate filmate.
Este posibil ca nu toate mărimile de ambalaj să fie comercializate.
6.6 Precauții speciale pentru eliminarea reziduurilor
Orice medicament neutilizat sau material rezidual trebuie eliminat în conformitate cu reglementările locale.
7. DEȚINĂTORUL AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
Novartis Europharm Limited
Vista Building
Elm Park, Merrion Road
Dublin 4
Irlanda
8. NUMĂRUL(ELE) AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
EU/1/20/1455/001-009
9. DATA PRIMEI AUTORIZĂRI SAU A REÎNNOIRII AUTORIZAȚIEI
Data primei autorizări: 27 iulie 2020
Data ultimei reînnoiri a autorizației: 7 februarie 2025
10. DATA REVIZUIRII TEXTULUI
Informații detaliate privind acest medicament sunt disponibile pe site-ul Agenției Europene pentru Medicamente https://www.ema.europa.eu.