ERBITUX 5mg/ml
Rezumatul caracteristicilor produsului (RCP)
- 1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
- 2. COMPOZIȚIA CALITATIVĂ ȘI CANTITATIVĂ
- 3. FORMA FARMACEUTICĂ
-
4. DATE CLINICE
- 4.1 Indicații terapeutice
- 4.2 Doze și mod de administrare
- 4.3 Contraindicații
- 4.4 Atenționări și precauții speciale pentru utilizare
- 4.5 Interacțiuni cu alte medicamente și alte forme de interacțiune
- 4.6 Fertilitatea, sarcina și alăptarea
- 4.7 Efecte asupra capacității de a conduce vehicule și de a folosi utilaje
- 4.8 Reacții adverse
- 4.9 Supradozaj
- 5. PROPRIETĂȚI FARMACOLOGICE
- 6. PROPRIETĂȚI FARMACEUTICE
- 7. DEȚINĂTORUL AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
- 8. NUMERELE AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
- 9. DATA PRIMEI AUTORIZĂRI SAU A REÎNNOIRII AUTORIZAȚIEI
- 10. DATA REVIZUIRII TEXTULUI
1. DENUMIREA COMERCIALĂ A MEDICAMENTULUI
Erbitux 5 mg/ml soluție perfuzabilă
2. COMPOZIȚIA CALITATIVĂ ȘI CANTITATIVĂ
Fiecare ml soluție perfuzabilă conține cetuximab 5 mg.
Fiecare flacon a 20 ml conține cetuximab 100 mg.
Fiecare flacon a 100 ml conține cetuximab 500 mg.
Cetuximab este un anticorp monoclonal chimeric de tip IgG1 produs într-o linie de celule de mamifer (Sp2/0) prin tehnologia ADN-ului recombinant.
Pentru lista tuturor excipienților, vezi pct. 6.1.
3. FORMA FARMACEUTICĂ
Soluție perfuzabilă.
Soluție incoloră.
4. DATE CLINICE
4.1 Indicații terapeutice
Erbitux este indicat pentru tratamentul pacienților cu cancer colorectal metastatic care prezintă gena RAS de tip sălbatic și care exprimă receptorul pentru factorul de creștere epidermică (RFCE)
- în asociere cu chimioterapie pe bază de irinotecan,
- ca tratament de primă linie, în asociere cu FOLFOX,
- în monoterapie la pacienții la care terapia pe bază de oxaliplatină și irinotecan a eșuat și care prezintă intoleranță la irinotecan.
Pentru detalii, vezi pct. 5.1.
Erbitux este indicat pentru tratamentul pacienților adulți cu cancer colorectal metastatic care exprimă mutația BRAF V600E
- în asociere cu encorafenib și FOLFOX pentru tratamentul de primă linie,
- în asociere cu encorafenib la pacienții cărora li s-a administrat anterior terapie sistemică.
Pentru detalii, vezi pct. 5.1; pentru alegerea pacienților pe baza biomarkerilor, vezi pct. 4.2.
Erbitux este indicat pentru tratamentul pacienților cu cancer cu celule scuamoase al capului și gâtului
- în asociere cu radioterapia pentru boala local avansată,
- în asociere cu chimioterapia pe bază de platină pentru boala recurentă și/sau metastatică.
4.2 Doze și mod de administrare
Erbitux trebuie administrat sub supravegherea unui medic cu experiență în utilizarea medicamentelor antineoplazice. Este necesară monitorizarea strictă în timpul perfuziei și cel puțin o oră după terminarea perfuziei. Trebuie asigurată disponibilitatea echipamentului de resuscitare.
Doze
Înaintea primei perfuzii, pacienților trebuie să li se administreze premedicație cu un antihistaminic și un corticosteroid cu cel puțin o oră înainte de administrarea cetuximabului. Această premedicație este recomandată înaintea tuturor perfuziilor ulterioare.
Cancer colorectal
Cancer colorectal metastatic care prezintă gena RAS de tip sălbatic
La pacienții cu cancer colorectal metastatic care prezintă gena RAS de tip sălbatic, cetuximab este utilizat în asociere cu chimioterapie sau în monoterapie (vezi pct. 5.1). Înainte de inițierea tratamentului cu Erbitux este necesară demonstrarea existenței statusului RAS (KRAS și NRAS) de tip sălbatic. Statusul mutațiilor trebuie determinat de către un laborator cu experiență care utilizează metode de testare validate pentru detectarea mutațiilor KRAS și NRAS (exoni 2, 3 și 4) (vezi pct. 4.4 și 5.1).
Erbitux poate fi administrat în cadrul unei scheme de administrare săptămânale sau o dată la două săptămâni.
Schema de administrare săptămânală
Erbitux se administrează o dată pe săptămână. Doza inițială este de 400 mg cetuximab pe m2 de suprafață corporală (SC). Fiecare dintre dozele săptămânale ulterioare este de câte 250 mg/m2.
Schema de administrare o dată la două săptămâni
Erbitux se administrează o dată la două săptămâni. Fiecare doză este de 500 mg cetuximab pe m2 de suprafață corporală.
Cancer colorectal metastatic care exprimă mutația BRAF V600E
La pacienții cu cancer colorectal metastatic care exprimă mutația BRAF V600E, cetuximab este utilizat în asociere cu encorafenib și FOLFOX sau encorafenib (vezi pct. 5.1). Înainte de inițierea tratamentului cu Erbitux este necesară demonstrarea existenței statusului mutației BRAF V600E. Statusul mutației trebuie evaluat prin intermediul unui dispozitiv de diagnosticare in vitro (IVD) marcat CE cu scopul propus corespunzător. Dacă nu este disponibil un dispozitiv de diagnosticare in vitro marcat CE, trebuie utilizat un test alternativ validat.
În asociere cu encorafenib la pacienții cărora li s-a administrat anterior terapie sistemică Erbitux se administrează o dată pe săptămână. Prima doză este de 400 mg cetuximab pe m2 de suprafață corporală (SC). Fiecare dintre dozele săptămânale ulterioare este de câte 250 mg/m2.
În asociere cu encorafenib și FOLFOX
Erbitux se administrează o dată la două săptămâni. Fiecare doză este de 500 mg cetuximab pe m2 de suprafață corporală.
Pentru dozajul sau modificările dozelor recomandate în cazul medicamentelor chimioterapice și encorafenib care se administrează concomitent, a se vedea Rezumatul caracteristicilor produsului (RCP) pentru aceste medicamente. Medicamentele chimioterapice nu trebuie administrate mai devreme de o oră de la terminarea perfuziei cu cetuximab. Encorafenib trebuie administrat înainte de începerea perfuziei cu cetuximab.
Se recomandă continuarea tratamentului cu cetuximab până când se observă progresia bolii subiacente.
Cancer cu celule scuamoase al capului și gâtului
În asociere cu radioterapie
La pacienții cu cancer cu celule scuamoase al capului și gâtului, local avansat, cetuximab este utilizat în asociere cu radioterapia. Se recomandă începerea tratamentului cu cetuximab cu o săptămână înaintea radioterapiei și continuarea tratamentului cu cetuximab până la sfârșitul perioadei de radioterapie.
Erbitux se administrează o dată pe săptămână. Doza inițială este de 400 mg cetuximab pe m2 de suprafață corporală (SC). Fiecare dintre dozele săptămânale ulterioare este de câte 250 mg/m2.
În asociere cu chimioterapie pe bază de platină
La pacienții cu cancer cu celule scuamoase al capului și gâtului, recurent și/sau metastatic, cetuximab este utilizat în asociere cu chimioterapie pe bază de platină, urmat de cetuximab sub formă de terapie de întreținere până la progresia bolii (vezi pct. 5.1). Chimioterapia nu trebuie administrată mai devreme de o oră de la terminarea perfuziei cu cetuximab.
Erbitux poate fi administrat în cadrul unei scheme de administrare săptămânale sau o dată la două săptămâni.
Schema de administrare săptămânală
Erbitux se administrează o dată pe săptămână. Doza inițială este de 400 mg cetuximab pe m2 de suprafață corporală (SC). Fiecare dintre dozele săptămânale ulterioare este de câte 250 mg/m2.
Schema de administrare o dată la două săptămâni
Erbitux se administrează o dată la două săptămâni. Fiecare doză este de 500 mg cetuximab pe m2 de suprafață corporală.
Grupe speciale de pacienți
Cetuximab nu a fost studiat la pacienții cu tulburări hematologice preexistente (vezi pct. 4.4).
Nu este necesară ajustarea dozei la persoanele în vârstă, dar experiența este limitată la pacienții cu vârsta de 75 ani sau peste.
Până în prezent, au fost investigați pacienți cu insuficiență renală ușoară (ClCr ≥ 60 și < 90 ml/min) și moderată (ClCr ≥ 30 și < 60 ml/min), precum și insuficiență hepatică ușoară, conform criteriilor Grupului de lucru pentru disfuncția de organe al Institutului Național al Cancerului (NCI-ODWG). Efectul insuficienței hepatice moderate sau severe, așa cum este definită de criteriile NCI-ODWG, asupra farmacocineticii cetuximab nu a fost evaluat. Farmacocinetica cetuximab la pacienții cu insuficiență renală severă (ClCr ≥ 15 și < 30 ml/min) sau boală renală în stadiu terminal nu a fost evaluată. Vezi pct. 5.2.
Copii și adolescenți
Cetuximab nu prezintă utilizare relevantă la copii și adolescenți în indicațiile aprobate.
Mod de administrare
Erbitux 5 mg/ml se administrează intravenos, cu ajutorul unei pompe de perfuzie, al unui picurător gravitațional sau al unui injectomat (pentru instrucțiuni privind manipularea, vezi pct. 6.6.).
Doza inițială trebuie administrată lent, pentru a reduce la minim riscul de reacții asociate perfuziei (vezi pct. 4.4). Se recomandă o durată de perfuzie de 120 minute. Pentru administrările ulterioare de cetuximab, rata de perfuzie nu trebuie să depășească 10 mg/minut.
Dacă perfuzia inițială este bine tolerată, durata recomandată a perfuziei pentru schema de administrare săptămânală cu 250 mg/m2 este de 60 minute, iar durata recomandată a perfuziei pentru schema de administrare o dată la două săptămâni cu 500 mg/m2 este de 120 minute.
4.3 Contraindicații
Erbitux este contraindicat la pacienții cu antecedente cunoscute de reacții severe (gradul 3 sau 4) de hipersensibilitate la cetuximab.
Asocierea Erbitux cu scheme chimioterapice care conțin oxaliplatină este contraindicată la pacienții cu cancer colorectal metastatic (CCRm) care prezintă gena RAS cu mutații sau la care statusul genei RAS nu este cunoscut (vezi și pct. 4.4).
Înaintea începerii tratamentului combinat, trebuie avute în vedere contraindicațiile pentru medicamentele chimioterapice utilizate concomitent sau pentru radioterapie.
4.4 Atenționări și precauții speciale pentru utilizare
Trasabilitate
Pentru a avea sub control trasabilitatea medicamentelor biologice, numele și numărul lotului medicamentului administrat trebuie înregistrate cu atenție.
Reacții adverse legate de perfuzie, inclusiv reacții anafilactice
Reacțiile severe legate de perfuzie, inclusiv reacții anafilactice, pot apărea frecvent, în unele cazuri având evoluție letală. Apariția unei reacții severe legate de perfuzie impune întreruperea imediată și definitivă a terapiei cu cetuximab și poate necesita tratament de urgență. Unele dintre aceste reacții pot fi de natură anafilactică sau anafilactoidă sau pot reprezenta un sindrom de eliberare de citokine (SEC). Simptomele pot apărea în timpul primei perfuzii și în interval de până la câteva ore după aceea sau în timpul perfuziilor ulterioare. Se recomandă ca pacienții să fie atenționați despre posibilitatea unui astfel de debut tardiv și să fie sfătuiți să își contacteze medicul, dacă apar simptomele sau semnele unei reacții legate de perfuzie. Simptomele pot include bronhospasmul, urticaria, creșterea sau scăderea presiunii arteriale, pierderea conștienței sau șocul. În cazuri rare s-au observat angină pectorală, infarct miocardic sau stop cardiac.
Pot apărea reacții anafilactice chiar și în câteva minute de la administrarea primei perfuzii, de exemplu din cauza reactivității încrucișate a anticorpilor IgE sintetizați anterior la contactul cu cetuximab. Aceste reacții se asociază frecvent cu bronhospasm și urticarie. Acestea pot apărea în pofida utilizării premedicației.
Riscul de reacții anafilactice este mult mai crescut la pacienții cu antecedente de alergie la carnea roșie sau la mușcăturile de căpușă sau cu rezultate pozitive la testele pentru anticorpi IgE împotriva cetuximabului (α-1-3-galactoză). La acești pacienți, cetuximabul trebuie administrat numai după o evaluare atentă a raportului beneficiu/risc, care să includă tratamentele alternative și numai sub supravegherea atentă a personalului bine instruit, având echipament de resuscitare pregătit.
Prima doză trebuie administrată lent, în timp ce se monitorizează îndeaproape toate semnele vitale, timp de cel puțin două ore. Dacă în timpul primei perfuzii apare o reacție asociată perfuziei în primele 15 minute, perfuzia trebuie oprită. Trebuie efectuată o evaluare atentă a raportului beneficiu/risc, inclusiv cu luarea în considerare a prezenței la pacient a anticorpilor IgE sintetizați anterior, înainte de administrarea unei perfuzii ulterioare.
Dacă apare o reacție asociată perfuziei mai târziu în timpul acesteia sau la o perfuzie ulterioară, măsurile care trebuie luate depind de severitatea reacției:
a) Grad 1: se continuă administrarea lentă a perfuziei, sub supraveghere atentă
b) Grad 2: se continuă administrarea lentă a perfuziei și se administrează imediat tratament pentru simptome
c) Grad 3 și 4: se oprește imediat perfuzia, se tratează intens simptomele, iar utilizarea ulterioară de cetuximab devine contraindicată
Sindromul de eliberare de citokine (SEC) apare de obicei în interval de o oră de la administrarea perfuziei și se asociază mai puțin frecvent cu bronhospasmul și urticaria. Severitatea SEC atinge un nivel maxim, în mod normal, la administrarea primei perfuzii.
Reacțiile ușoare sau moderate legate de perfuzie sunt foarte frecvente, incluzând simptome cum sunt febră, frisoane, amețeli sau dispnee, care pot apărea în special în timpul sau la scurt timp după prima perfuzie cu cetuximab. Dacă pacientul prezintă o reacție ușoară sau moderată legată de perfuzie, rata de perfuzie poate fi scăzută. Se recomandă menținerea acestei rate scăzute de perfuzie pentru toate perfuziile ulterioare.
Este necesară monitorizarea cu atenție a pacienților, în special în timpul primei administrări. Se recomandă atenție deosebită în cazul pacienților cu un status redus al performanțelor fizice și cu patologie cardio-pulmonară preexistentă.
Tulburări respiratorii
S-au raportat cazuri de boală pulmonară interstițială (BPI), incluzând cazuri letale, majoritatea pacienților provenind din populația japoneză.
În cazurile letale au existat frecvent factori de confuzie sau contributivi, cum este chimioterapia concomitentă, cunoscută a fi asociată cu BPI, și patologie pulmonară preexistentă. Acești pacienți trebuie monitorizați cu atenție. În cazul unor simptome (cum ar fi dispnee, tuse, febră) sau semne radiologice care sugerează BPI, trebuie să fie efectuată cu promptitudine o investigație în scop diagnostic.
În cazul diagnosticării unei boli pulmonare interstițiale, tratamentul cu cetuximab trebuie întrerupt, iar pacientul trebuie tratat în mod corespunzător.
Reacții cutanate
Principalele reacții adverse la cetuximab sunt reacțiile cutanate, care pot deveni severe, în special în asociere cu chimioterapia. Riscul de infecții secundare (în special bacteriene) este crescut și au fost raportate cazuri de infecție stafilococică asociată cu descuamare cutanată, fasceită necrozantă și sepsis, în unele cazuri cu evoluție letală (vezi pct. 4.8).
Reacțiile cutanate sunt foarte frecvente și poate fi necesară întreruperea sau oprirea tratamentului. Conform recomandărilor din practica clinică, trebuie luate în considerare utilizarea preventivă a tetraciclinelor cu administrare orală (6 – 8 săptămâni) și aplicarea topică de hidrocortizon cremă 1% împreună cu o componentă hidratantă. Pentru tratarea reacțiilor cutanate s-au utilizat corticosteroizi topici cu potență medie până la mare sau tetracicline cu administrare orală.
Dacă pacientul prezintă o reacție cutanată intolerabilă sau severă (≥ gradul 3; Criteriile de Terminologie Uzuale pentru Evenimente Adverse, CTUEA), terapia cu cetuximab trebuie întreruptă. Tratamentul poate fi reluat numai dacă reacția s-a redus la gradul 2.
Dacă reacția cutanată severă a apărut pentru prima dată, tratamentul poate fi reluat fără nici o modificare a regimului de dozaj.
La a doua și a treia apariție a reacțiilor cutanate severe, terapia cu cetuximab trebuie din nou întreruptă.
Dacă reacția s-a remis la gradul 2, tratamentul poate fi reluat numai cu o reducere a dozei de 20% (200 mg/m2 SC în cadrul schemei de administrare săptămânale, 400 mg/m2 SC în cadrul schemei de administrare o dată la două săptămâni) după a doua apariție și cu o reducere a dozei de 40% (150 mg/m2 SC în cadrul schemei de administrare săptămânale, 300 mg/m2 SC în cadrul schemei de administrare o dată la două săptămâni) după a treia apariție.
Dacă reacțiile cutanate severe apar pentru a patra oară sau nu se reduc la gradul 2 în timpul întreruperii temporare a tratamentului, se impune întreruperea definitivă a tratamentului cu cetuximab.
Tulburări electrolitice
Scăderea progresivă a concentrațiilor serice de magneziu apare frecvent și poate determina apariția unei hipomagnezemii severe. Hipomagnezemia este reversibilă după întreruperea administrării de cetuximab. În plus, hipokaliemia poate apărea ca o consecință a diareii. Poate apărea, de asemenea, hipocalcemia; frecvența episoadelor de hipocalcemie severă poate crește în special în cazul asocierii cu chimioterapia pe bază de platină.
Se recomandă determinarea concentrațiilor serice de electroliți înaintea tratamentului cu cetuximab și periodic în timpul tratamentului. Se recomandă instituirea unui tratament de substituție electrolitică, în funcție de necesități.
Neutropenia și complicațiile asociate determinate de infecții
Pacienții care primesc cetuximab în asociere cu chimioterapia pe bază de platină prezintă un risc crescut de apariție a neutropeniei severe, care poate duce la apariția unor ulterioare complicații infecțioase cum ar fi neutropenie febrilă, pneumonie sau sepsis. Se recomandă monitorizarea atentă a acestor pacienți, în special a celor care prezintă leziuni cutanate, mucozită sau diaree, care pot facilita apariția infecțiilor (vezi pct. 4.8).
Tulburări cardiovasculare
S-a observat o frecvență crescută a unor evenimente cardiovasculare severe și uneori letale, precum și a deceselor în urma tratamentului în cazul tratamentului cancerului pulmonar cu celule non mici, al carcinomului cu celule scuamoase al capului și gâtului și al carcinomului colorectal. În unele studii s-a observat o corelație cu vârsta ≥ 65 de ani sau cu statusul performanțelor fizice. Când se prescrie cetuximab trebuie să se țină cont de statusul cardiovascular și al performanțelor fizice ale pacienților și de administrarea concomitentă de compuși cardiotoxici, cum sunt fluoropirimidinele.
Tulburări oculare
Pacienții care prezintă semne și simptome care sugerează cheratita, cum sunt: inflamare oculară, lăcrimare, sensibilitate la lumină, vedere încețoșată, dureri oculare și/sau înroșire a ochilor, sub formă acută sau care se agravează, trebuie trimiși imediat la un medic oftalmolog.
Dacă se confirmă diagnosticul de cheratită ulcerativă, tratamentul cu cetuximab trebuie întrerupt sau oprit. Dacă se diagnostichează cheratita, beneficiile și riscurile continuării tratamentului trebuie atent evaluate.
Cetuximab trebuie utilizat cu precauție la pacienții cu antecedente de cheratită, cheratită ulcerativă sau xeroftalmie severă. De asemenea, utilizarea lentilelor de contact este un factor de risc pentru cheratită și ulcerație.
Pacienți cu cancer colorectal ale căror tumori prezintă mutații ale genei RAS
Cetuximab nu trebuie utilizat în tratamentul pacienților cu cancer colorectal ale căror tumori conțin mutații ale genei RAS sau pentru care nu se cunoaște statusul RAS al tumorii. Rezultatele provenite din studii clinice au demonstrat un profil beneficiu-risc nefavorabil în cazul tumorilor care conțin mutații ale genei RAS. În mod special, la acești pacienți s-au observat efecte negative asupra timpului de supraviețuire fără progresia bolii (SFPB) și a timpului total de supraviețuire (SG) la administrarea ca adjuvant la tratamentul cu FOLFOX4 (vezi pct. 5.1).
S-au raportat, de asemenea, constatări similare la administrarea cetuximab ca adjuvant la tratamentul cu XELOX în asociere cu bevacizumab (CAIRO2). Totuși, în acest studiu nu s-au demonstrat nici efecte pozitive asupra SFPB sau SG la pacienții cu tumori cu genă KRAS de tip sălbatic.
Grupe speciale de pacienți
Cetuximab nu a fost studiat la pacienții care au prezentat una sau mai multe dintre următoarele valori ale parametrilor de laborator:
- hemoglobina < 9 g/dl
- număr de leucocite < 3 000/mm³
- număr absolut de neutrofile < 1 500/mm³
- număr de trombocite < 100 000/mm³
Există o experiență limitată privind utilizarea cetuximabului în asociere cu radioterapia în cancerul colorectal.
Până în prezent, au fost investigați pacienți cu insuficiență renală ușoară (ClCr ≥ 60 și < 90 ml/min) și moderată (ClCr ≥ 30 și < 60 ml/min), precum și insuficiență hepatică ușoară, conform criteriilor Grupului de lucru pentru disfuncția de organe al Institutului Național al Cancerului (NCI-ODWG). Efectul insuficienței hepatice moderate sau severe, așa cum este definită de criteriile NCI-ODWG, asupra farmacocineticii cetuximab nu a fost evaluat. Farmacocinetica cetuximab la pacienții cu insuficiență renală severă (ClCr ≥ 15 și < 30 ml/min) sau boală renală în stadiu terminal nu a fost evaluată. Vezi pct. 5.2.
Copii și adolescenți
Eficacitatea cetuximabului la copii și adolescenți cu vârsta sub 18 ani nu a fost stabilită. Nu au fost identificate semnale noi privind siguranța la copii și adolescenți din datele raportate într-un studiu de fază I.
4.5 Interacțiuni cu alte medicamente și alte forme de interacțiune
În cazul asocierii cu chimioterapia pe bază de platină poate crește frecvența cazurilor de leucopenie severă sau neutropenie severă, ducând astfel la o incidență mai mare a complicațiilor infecțioase cum ar fi neutropenie febrilă, pneumonie și sepsis, prin comparație cu chimioterapia pe bază de platină, administrată ca monoterapie (vezi pct. 4.4).
In cazul administrării concomitente cu fluoropirimidine, s-a observat creșterea frecvenței ischemiei cardiace, inclusiv a infarctului miocardic și insuficienței cardiace congestive, precum și a frecvenței sindromului mână-picior (eritrodisestezie palmo-plantară) comparativ cu fluoropirimidinele.
În cazul asocierii cu capecitabină și oxaliplatină (XELOX), frecvența cazurilor de diaree severă poate fi crescută.
Un studiu convențional privind interacțiunile a arătat că proprietățile farmacocinetice ale cetuximabului rămân nemodificate în cazul administrării concomitente a unei doze unice de irinotecan (350 mg/m² de suprafață corporală). În mod similar, proprietățile farmacocinetice ale irinotecanului au rămas nemodificate în cazul administrării concomitente de cetuximab.
La om, nu s-au efectuat alte studii convenționale privind interacțiunile cetuximabului cu alte medicamente.
4.6 Fertilitatea, sarcina și alăptarea
Sarcina
RFCE este implicat în dezvoltarea fetală. Un număr limitat de observații la animale indică un transfer placentar al cetuximabului și s-a constatat că alți anticorpi de tip IgG1 traversează bariera fetoplacentară. Datele obținute la animale nu au evidențiat teratogenitate. Cu toate acestea, s-a observat o incidență crescută a avorturilor, dependentă de doză (vezi pct. 5.3). Nu sunt disponibile date suficiente de la femeile gravide sau care alăptează.
Se recomandă insistent ca Erbitux să fie administrat în timpul sarcinii sau la orice femeie care nu utilizează metode adecvate de contracepție numai dacă beneficiul potențial pentru mamă justifică eventualele riscuri pentru făt.
Alăptarea
Femeilor li se recomandă să nu alăpteze în timpul tratamentului cu Erbitux și timp de 2 luni de la administrarea ultimei doze, deoarece nu se cunoaște dacă cetuximab se excretă în laptele matern.
Fertilitatea
Nu există date privind efectul cetuximabului asupra fertilității la om. Nu au fost evaluate efectele asupra fertilității la ambele sexe în studii specifice la animale (vezi pct. 5.3).
4.7 Efecte asupra capacității de a conduce vehicule și de a folosi utilaje
Nu s-au efectuat studii privind efectele asupra capacității de a conduce vehicule sau de a folosi utilaje. Dacă în urma tratamentului pacienții prezintă simptome care le afectează capacitatea de concentrare și reacție, acestora li se recomandă să nu conducă sau să nu folosească utilaje până la diminuarea efectului medicamentului.
4.8 Reacții adverse
Principalele reacții adverse ale cetuximabului sunt reacțiile cutanate, care apar la peste 80% din pacienți, hipomagnezemia, care apare la peste 10% din pacienți și reacțiile legate de perfuzie, care se manifestă prin simptome ușoare până la moderate la mai mult de 10% din pacienți și simptome severe la mai mult de 1% din pacienți.
Siguranța administrării cetuximab în asociere cu encorafenib (300 mg o dată pe zi, pe cale orală) (administrat conform RCP) a fost evaluată la 216 de pacienți cu cancer colorectal metastatic care exprimă mutația BRAF V600E, pe baza studiului de fază III ARRAY-818-302. Cele mai frecvente reacții adverse la medicament (RAM) (> 25%) raportate la această categorie de pacienți au fost: oboseală, greață, diaree, dermatită acneiformă, dureri abdominale, artralgie/dureri musculo-scheletice, scădere a poftei de mâncare, erupții cutanate și vărsături.
Rata încetării administrării tuturor medicamentelor de studiu din cauza oricărei reacții adverse a fost de 1,9% la pacienții tratați cu cetuximab în asociere cu encorafenib.
Siguranța administrării cetuximab în asociere cu encorafenib (300 mg o dată pe zi, pe cale orală) și FOLFOX a fost evaluată la 259 de pacienți cu cancer colorectal metastatic care exprimă mutația BRAF V600E, pe baza studiului C4221015 – BREAKWATER (denumită în continuare categoria de pacienți EC+FOLFOX, adică toți pacienții cărora li s-au administrat encorafenib și cetuximab (EC)+FOLFOX în diferitele etape ale studiului). Cele mai frecvente RAM (> 25%) raportate la această categorie de pacienți au fost: neuropatie periferică, neutropenie, greață, oboseală, anemie, diaree, vărsături, scădere a apetitului alimentar, erupții cutanate, trombocitopenie, dureri abdominale, hemoragie, artralgie/dureri musculo-scheletice, pirexie, constipație, inflamație și infecție a mucoasei. Rata încetării administrării tuturor medicamentelor de studiu din cauza oricărei reacții adverse a fost de 3,5% la pacienții tratați cu cetuximab în asociere cu encorafenib și FOLFOX.
Următoarele definiții se referă la terminologia privind frecvența, utilizată în continuare:
Foarte frecvente (≥ 1/10)
Frecvente (≥ 1/100 și < 1/10)
Mai puțin frecvente (≥ 1/1 000 și < 1/100)
Rare (≥ 1/10 000 și < 1/1 000)
Foarte rare (< 1/10 000)
Cu frecvență necunoscută (care nu poate fi estimată din datele disponibile)
Tabel: Reacții adverse
| Cetuximab | Cetuximab în asociere cu encorafenib (n = 216) | Cetuximab în asociere cu encorafenib și FOLFOX (n = 259) | |
| Tulburări hematologice și limfatice | |||
|---|---|---|---|
| Foarte frecvente | Neutropenie* Anemie* Trombocitopenie* Leucopenie* | ||
| Tulburări cardiace | |||
| Frecvente | Tahicardie supraventricularăa | Tahicardie supraventricularăa | |
| Tulburări oculare | |||
| Frecvente | Conjunctivită | ||
| Mai puțin frecvente | Blefarită Cheratită | ||
| Tulburări gastro-intestinale | |||
| Foarte frecvente | Greață Vărsături* Constipație Durere abdominală* Diaree | Greață Diaree* Vărsături* Durere abdominală* Constipație Inflamație a mucoasei* | |
| Frecvente | Diaree Greață Vărsături | ||
| Mai puțin frecvente | Pancreatită* | Pancreatită* | |
| Tulburări generale și la nivelul locului de administrare | |||
| Foarte frecvente | Reacții ușoare sau moderate legate de perfuzie (vezi pct. 4.4) Mucozită, în unele cazuri severă. Mucozita poate duce la epistaxis. | Oboseală* Pirexie* | Oboseală* Pirexie* |
| Frecvente | Reacții severe legate de perfuzie, în unele cazuri având evoluție letală (vezi pct. 4.4) Oboseală | ||
| Tulburări hepatobiliare | |||
| Foarte frecvente | Creșteri ale valorilor concentrațiilor enzimelor hepatice (ASAT, ALAT, FA) | ||
| Tulburări ale sistemului imunitar | |||
| Frecvente | Hipersensibilitateb | ||
| Foarte frecvente | Hipersensibilitateb | ||
| Infecții și infestări | |||
| Foarte frecvente | Infecțiic | ||
| Frecvente | Infecție a tractului respirator superior* Sepsis* | ||
| Investigații diagnostice | |||
| Foarte frecvente | Lipază crescută* Creștere în greutate Transaminază crescută* | ||
| Frecvente | Creatinină sanguină crescută* Transaminază crescută* | Creatinină sanguină crescută* Amilază crescută* | |
| Mai puțin frecvente | Amilază crescută Lipază crescută | ||
| Tulburări metabolice și de nutriție | |||
| Foarte frecvente | Hipomagneziemie (vezi pct. 4.4) | Scădere a apetitului alimentar | Scădere a apetitului alimentar Hipokaliemie Hipomagneziemie Hipoalbuminemie* |
| Frecvente | Deshidratare, în special din cauza diareii sau mucozitei Hipocalcemie (vezi pct. 4.4) Anorexie care poate duce la scădere ponderală | ||
| Tulburări musculo-scheletice și ale țesutului conjunctiv | |||
| Foarte frecvente | Artralgie/durere musculo- scheletică* Miopatie Tulburare musculară* Durere la nivelul extremităților Dorsalgie | Artralgie/durere musculo- scheletică* Miopatie Tulburare musculară* Dorsalgie* | |
| Frecvente | Durere la nivelul extremităților* | ||
| Tumori benigne, maligne și nespecificate | |||
| Foarte frecvente | Nev melanocitic | ||
| Frecvente | Carcinom cutanat cu celule scuamoasee Papilom cutanat* Melanom primar nou apărut* | Nev melanocitic Papilom cutanat* Carcinom bazocelular Carcinom cutanat cu celule scuamoasee | |
| Mai puțin frecvente | Carcinom bazocelular* | Melanom primar nou apărut* | |
| Tulburări ale sistemului nervos | |||
| Foarte frecvente | Neuropatie periferică* Cefalee* | Neuropatie perifericăf Disgeuzie* Cefalee* | |
| Frecvente | Cefalee | Amețeală* Disgeuzie | Amețeală* |
| Cu frecvență necunoscută | Meningită aseptică | ||
| Tulburări psihice | |||
| Foarte frecvente | Insomnie | Insomnie* | |
| Tulburări renale și ale căilor urinare | |||
| Frecvente | Insuficiență renală* | Insuficiență renală* | |
| Tulburări respiratorii, toracice și mediastinale | |||
| Mai puțin frecvente | Embolie pulmonară; boală pulmonară interstițială, care poate fi letală (vezi pct. 4.4) | ||
| Afecțiuni cutanate și ale țesutului subcutanat | |||
| Foarte frecvente | Reacții cutanate* | Dermatită acneiformă* Erupție cutanată* Xerodermie* Prurit* | Erupție cutanată* Hiperpigmentare cutanată* Dermatită acneiformă* Xerodermie* Alopecie Eritrodisestezie palmo- plantară Prurit |
| Frecvente | Hiperpigmentare cutanată Eritrodisestezie palmo- plantară Hipercheratoză* Alopecie Eritemg | Eritem Hipercheratoză* Exfoliere a pielii | |
| Mai puțin frecvente | Exfoliere a pieliih | ||
| Foarte rare | Sindrom Stevens- Johnson/necroliză epidermică toxică | ||
| Cu frecvență necunoscută | Suprainfecție a leziunilor cutanate | ||
| Tulburări vasculare | |||
| Mai puțin frecvente | Tromboză venoasă profundă | ||
| Foarte frecvente | Hemoragiei | Hemoragiei | |
*termeni compuși care au inclus mai mult de un termen preferat
a include, dar fără limitare, extrasistole, tahicardie supraventriculară, tahicardie atrială și tahicardie sinusală b include, dar fără limitare, angioedem, reacție anafilactică, hipersensibilitate la medicament, hipersensibilitate, vasculită de hipersensibilitate și urticarie c include, dar fără limitare, infecție a tractului urinar, gastroenterită, peritonită, celulită, infecție abdominală, infecție gastrointestinală, infecție, infecție a tractului respirator inferior, pneumonie virală și bacteriană, infecție virală d include, dar fără limitare, mialgie, slăbiciune musculară, spasm muscular, leziuni musculare, miopatie, miozită e include keratoacantom, carcinom cu celule scuamoase și carcinom cu celule scuamoase al pielii f include, dar fără limitare, disestezie la rece, disestezie, hiperestezie, hipoestezie, nevralgie, neuropatie periferică, neurotoxicitate, parestezie, neuropatie senzorială periferică, polineuropatie g include eritem, eritem generalizat, eritem plantar h include dermatită exfoliativă, exfoliere a pielii, erupție cutanată exfoliativă i include hemoragie cu diverse localizări, inclusiv, dar fără limitare, hemoragie cerebrală, hemoragie intracraniană, hemoragie vaginală, sângerări menstruale abundente, sângerări intermenstruale, hematochezie, epistaxis, hemoptizie, hemotorax, hemoragie gastrointestinală și hematurie
Descrierea reacțiilor adverse selectate
Reacții cutanate
Reacțiile cutanate pot apărea la peste 80% dintre pacienți și se prezintă, în principal, sub forma unei erupții cutanate acneiforme și/sau, mai puțin frecvent, sub formă de prurit, piele uscată, descuamare, hipertricoză sau afecțiuni ale unghiilor (de exemplu paronichie). Aproximativ 15% dintre reacțiile cutanate sunt severe, incluzând cazuri izolate de necroză cutanată. Majoritatea reacțiilor cutanate apar în timpul primelor trei săptămâni de tratament. Ele se vindecă în timp, în general fără sechele, după întreruperea tratamentului și dacă sunt respectate recomandările privind ajustarea regimului de dozaj (vezi pct. 4.4).
Suprainfecția leziunilor cutanate
Leziunile cutanate induse de cetuximab pot expune pacientul la suprainfecții (de exemplu cu S. aureus), care pot duce la apariția unor complicații cum sunt celulita, erizipel sau a unor complicații cu evoluție potențial letală, cum sunt infecție stafilococică asociată cu descuamare cutanată, fasceită necrozantă sau sepsis.
Tratamentul asociat
Când cetuximab este utilizat în asociere cu alte medicamente chimioterapice, a se vedea de asemenea Rezumatul caracteristicilor produsului (RCP) pentru medicamentele respective.
În cazul asocierii cu chimioterapia pe bază de platină poate crește frecvența cazurilor de leucopenie severă sau neutropenie severă, ducând astfel la o incidență mai mare a complicațiilor infecțioase cum ar fi neutropenie febrilă, pneumonie și sepsis, prin comparație cu chimioterapia pe bază de platină, administrată ca monoterapie (vezi pct. 4.4).
In cazul administrării concomitente cu fluoropirimidine, s-a observat creșterea frecvenței ischemiei cardiace, inclusiv a infarctului miocardic și insuficienței cardiace congestive, precum și a frecvenței sindromului mână-picior (eritrodisestezie palmo-plantară) comparativ cu fluoropirimidinele.
În asociere cu encorafenib și FOLFOX sau encorafenib, nu au fost identificate reacții adverse noi, altele decât cele despre care se cunoaște în prezent că apar în cazul administrării de cetuximab, encorafenib sau FOLFOX. Nu a existat nicio creștere semnificativă a frecvenței sau severității reacțiilor adverse cunoscute. Vă rugăm să consultați informațiile referitoare la medicament pentru encorafenib și componentele individuale ale FOLFOX.
În asociere cu radioterapia locală pentru zona capului și gâtului, reacțiile adverse suplimentare au fost cele tipice radioterapiei (cum sunt inflamații ale mucoaselor, dermatită de iradiere, disfagie sau leucopenie, prezentă mai ales sub formă de limfocitopenie). Într-un studiu clinic controlat randomizat incluzând 424 pacienți, s-a raportat apariția dermatitei severe acute de iradiere și a inflamației mucoaselor, precum și a evenimentelor legate de radioterapie, cu o frecvență ușor mai mare la pacienții cărora li s-a administrat radioterapie în asociere cu cetuximab, față de cei care au primit doar radioterapie.
Raportarea reacțiilor adverse suspectate
Raportarea reacțiilor adverse suspectate după autorizarea medicamentului este importantă. Acest lucru permite monitorizarea continuă a raportului beneficiu/risc al medicamentului. Profesioniștii din domeniul sănătății sunt rugați să raporteze orice reacție adversă suspectată prin intermediul sistemului național de raportare, astfel cum este menționat în Anexa V.
4.9 Supradozaj
Există o experiență limitată în administrarea de doze săptămânale mai mari de 250 mg/m² de suprafață corporală sau în administrarea o dată la două săptămâni a unor doze mai mari de 500 mg/m2 de suprafață corporală. În studiile clinice în care s-au administrat doze de până la 700 mg/m² la fiecare două săptămâni, profilul de siguranță a fost comparabil cu cel descris la pct. 4.8.
5. PROPRIETĂȚI FARMACOLOGICE
5.1 Proprietăți farmacodinamice
Grupa farmacoterapeutică: alte medicamente antineoplazice, anticorpi monoclonali, codul ATC: L01FE01
Mecanism de acțiune
Cetuximab este un anticorp monoclonal chimeric de tip IgG1 care acționează în mod specific asupra receptorului pentru factorul de creștere epidermică (RFCE).
Căile de semnalizare ale RFCE sunt implicate în controlul supraviețuirii celulare, progresiei ciclului celular, angiogenezei, migrării celulelor și invaziei celulare/metastazei.
Cetuximab se leagă de RFCE cu o afinitate care este de aproximativ 5-10 ori mai mare decât cea a liganzilor endogeni. Cetuximab blochează legarea liganzilor endogeni de RFCE, determinând astfel inhibarea funcției receptorului. În plus, cetuximab determină internalizarea RFCE, ceea ce poate determina scăderea numărului de receptori RFCE. De asemenea, cetuximab determină inducerea unui răspuns al celulelor efectoare imune de tip citotoxic împotriva celulelor tumorale care exprimă RFCE (citotoxicitatea dependentă de anticorpi mediată celular, CDAC).
Cetuximab nu se leagă de alți receptori aparținând familiei HER.
Produsul proteic al proto-oncogenei RAS (sarcom la șobolan) are un rol central în transducția semnalului RFCE în aval. În tumori, activarea RAS de către RFCE contribuie la proliferarea crescută, mediată de RFCE, la supraviețuirea și producerea factorilor pro-angiogeni.
RAS este una dintre familiile de oncogene cel mai frecvent activate în cancerul uman. Mutațiile genelor RAS în anumite puncte susceptibile mutațiilor de la nivelul exonilor 2, 3 și 4 provoacă o activare constitutivă a proteinelor RAS, independent de semnalul RFCE.
Efecte farmacodinamice
În testele efectuate atât in vitro, cât și in vivo, cetuximab inhibă proliferarea și induce apoptoza celulelor tumorale umane care exprimă RFCE. In vitro, cetuximab inhibă producerea factorilor angiogeni de către celulele tumorale și blochează migrarea celulelor endoteliale. In vivo, cetuximab inhibă expresia factorilor angiogeni de către celulele tumorale și determină o diminuare a neovascularizației și metastazării tumorale.
În contextul cancerului colorectal care exprimă mutația BRAF, inducerea activării căii MAPK mediate de EGFR a fost identificată ca un mecanism de rezistență la inhibitorii BRAF. Asocierile care utilizează un inhibitor BRAF și agenți care vizează EGFR au demonstrat o îmbunătățire a eficacității antitumorale în modele non-clinice.
Imunogenitate
Inducerea apariției anticorpilor anti-chimerici umani (AACU) este un efect de clasă al anticorpilor monoclonali chimerici. Datele actuale privind apariția AACU sunt limitate. În general, s-au observat titruri măsurabile de AACU la 3,4% dintre pacienții studiați, cu incidențe variind între 0% și 9,6% în studiile privind indicațiile terapeutice specifice. Până în prezent, nu sunt disponibile date concludente referitoare la efectul neutralizant al AACU asupra cetuximabului. Apariția AACU nu este corelată cu dezvoltarea reacțiilor de hipersensibilitate sau cu alte reacții adverse datorate cetuximabului.
Cancer colorectal
Cancer colorectal metastatic care prezintă gena RAS de tip sălbatic
Pentru determinarea imunohistochimică a exprimării de RFCE în materialul tumoral s-a utilizat un test diagnostic (EGFR pharmDx). S-a considerat că o tumoră exprimă RFCE dacă poate fi identificată o singură celulă colorată. Aproximativ 75% dintre pacienții cu cancer colorectal metastatic investigați în vederea includerii în studiile clinice au avut o tumoră care exprima RFCE și au fost astfel considerați adecvați pentru tratamentul cu cetuximab. Eficacitatea și siguranța cetuximabului nu au fost investigate la pacienții cu tumori la care RFCE nu a putut fi detectat.
Datele provenite din studii demonstrează că pacienții cu cancer colorectal metastatic și cu activarea mutațiilor genei RAS au posibilități foarte scăzute de a beneficia de pe urma tratamentului cu cetuximab sau de asocierea cetuximabului cu chimioterapia și că administrarea cetuximab ca adjuvant la tratamentul cu FOLFOX4 a evidențiat un efect negativ semnificativ asupra timpului de supraviețuire fără progresia bolii (SFPB).
Cetuximab în monoterapie sau în asociere cu chimioterapie a fost investigat în 5 studii clinice controlate, randomizate și în unele studii suplimentare. Cele 5 studii randomizate au inclus un număr total de 3734 pacienți cu cancer colorectal metastatic, la care expresia RFCE a fost detectabilă și care au avut un indice de performanță fizică ECOG ≤ 2. Cea mai mare parte a pacienților a avut un indice de performanță fizică ECOG ≤ 1. În toate studiile, cetuximab a fost administrat conform descrierii de la pct. 4.2.
În 4 dintre studiile randomizate controlate (EMR 62 202-013, EMR 62 202-047, CA225006 și CA225025), statusul exonului 2 al genei KRAS a fost recunoscut ca factor predictiv pentru tratamentul cu cetuximab. Statusul mutațiilor genei KRAS a fost disponibil pentru 2072 pacienți. În cadrul studiilor EMR 62 202-013 și EMR 62 202-047 s-au efectuat analize suplimentare post-hoc care au determinat, de asemenea, prezența de mutații ale genelor RAS (NRAS și KRAS), altele decât cele de la nivelul exonului 2 al genei KRAS. Numai în studiul EMR 62 202-007 nu a fost posibilă o analiză post-hoc.
În plus, cetuximab a fost investigat în asociere cu chimioterapie într-un studiu de fază III controlat, randomizat, inițiat de către investigator (COIN, COntinuous chemotherapy plus cetuximab or INtermittent chemotherapy) (chimioterapie continuă plus cetuximab sau chimioterapie intermitentă). În acest studiu, expresia RFCE nu a reprezentat un criteriu de includere. Material tumoral de la aproximativ 81% dintre pacienți a fost analizat retrospectiv în vederea stabilirii expresiei genei KRAS.
FIRE-3, un studiu clinic de fază III sponsorizat de investigator, a comparat tratamentul cu FOLFIRI în asociere fie cu cetuximab, fie cu bevacizumab în tratamentul de primă linie la pacienți cu CCRm care prezintă exonul 2 al genei KRAS de tip sălbatic. Au fost evaluate post-hoc analize suplimentare privind mutațiile genelor RAS, altele decât la nivelul exonului 2 al genei KRAS.
Cetuximab în asociere cu chimioterapie
- EMR 62 202-013: Acest studiu randomizat, efectuat la pacienți cu cancer colorectal metastatic care nu au primit anterior tratament pentru boala metastatică, a comparat asocierea cetuximab și irinotecan plus 5-fluorouracil/acid folinic (FOLFIRI) în perfuzie (599 pacienți), cu aceeași chimioterapie administrată în monoterapie (599 pacienți). Procentul pacienților cu tumori cu genă KRAS de tip sălbatic în cadrul populației de pacienți la care s-a evaluat statusul genei KRAS a fost de 63%. Pentru evaluarea statusului RAS, a fost determinată prezența altor mutații decât cele de la nivelul exonului 2 al genei KRAS pe baza tuturor materialelor tumorale evaluabile provenind de la populația cu exon 2 al genei KRAS de tip sălbatic (65%). Populația cu genă RAS cu mutații constă din pacienți cu mutații cunoscute la nivelul exonului 2 al genei KRAS și cu mutații RAS identificate suplimentar.
Datele privind eficacitatea, obținute în acest studiu, sunt prezentate în tabelul de mai jos:
| Populația cu genă RAS de tip sălbatic | Populația cu genă RAS cu mutații |
|---|---|
| Variabilă/statistică Cetuximab plus FOLFIRI Cetuximab plus FOLFIRI | |
| FOLFIRI | FOLFIRI |
| (N=178) (N=189) | (N=246) (N=214) |
| SG | |
| Valoarea mediană, luni 28,4 20,2 | 16,4 17,7 |
| (IÎ 95%) (24,7; 31,6) (17,0; 24,5) | (14,9; 18,4) (15,4; 19,6) |
| Risc relativ (IÎ 95%) 0,69 (0,54; 0,88) | 1,05 (0,86; 1,28) |
| valoare p 0,0024 | 0,6355 |
| SFPB | |
| Valoarea mediană, luni 11,4 8,4 | 7,4 7,5 |
| (IÎ 95%) (10,0; 14,6) (7,4; 9,4) | (6,4; 8,0) (7,2; 8,5) |
| Risc relativ (IÎ 95%) 0,56 (0,41; 0,76) | 1,10 (0,85; 1,42) |
| valoare p 0,0002 | 0,4696 |
| RRO | |
| % 66,3 38,6 | 31,7 36,0 |
| (IÎ 95%) (58,8; 73,2) (31,7; 46,0) | (25,9; 37,9) (29,6; 42,8) |
| Raportul 3,1145 (2,0279; 4,7835) | 0,8478 (0,5767; 1,2462) |
| probabilităților | |
| (IÎ 95%) | |
| valoare p <0,0001 | 0,3970 |
IÎ = interval de încredere, FOLFIRI = irinotecan plus 5-FU/AF în perfuzie, RRO = rata de răspuns obiectiv (pacienți cu răspuns complet sau parțial), SG = supraviețuire globală, SFPB = timp de supraviețuire fără progresia bolii
- EMR 62 202-047: Acest studiu randomizat, efectuat la pacienți cu cancer colorectal metastatic care nu au primit anterior tratament pentru boala metastatică, a comparat asocierea cetuximab și oxaliplatină plus 5-fluorouracil/acid folinic (FOLFOX4) în perfuzie continuă (169 pacienți), cu aceeași chimioterapie administrată în monoterapie (168 pacienți). Procentul de pacienți cu tumori cu genă KRAS de tip sălbatic în cadrul populației de pacienți la care s-a evaluat statusul genei KRAS a fost de 57%. Pentru evaluarea statusului RAS, a fost determinată prezența altor mutații decât cele de la nivelul exonului 2 al genei KRAS pe baza tuturor materialelor tumorale evaluabile provenind de la populația cu exon 2 al genei KRAS de tip sălbatic. Populația cu genă RAS cu mutații constă din pacienți cu mutații cunoscute la nivelul exonului 2 al genei KRAS și cu mutații RAS identificate suplimentar.
Datele privind eficacitatea, obținute în acest studiu, sunt prezentate în tabelul de mai jos:
| Populația cu genă RAS de tip sălbatic | Populația cu genă RAS cu mutații |
|---|---|
| Variabilă/statistică Cetuximab plus FOLFOX4 Cetuximab plus FOLFOX4 | |
| FOLFOX4 | FOLFOX4 |
| (N=38) (N=49) | (N=92) (N=75) |
| SG | |
| Valoarea mediană, luni 19,8 17,8 | 13,5 17,8 |
| (IÎ 95%) (16,6; 25,4) (13,8; 23,9) | (12,1; 17,7) (15,9; 23,6) |
| Risc relativ (IÎ 95%) 0,94 (0,56; 1,56) | 1,29 (0,91; 1,84) |
| valoare p 0,8002 | 0,1573 |
| SFPB | |
| Valoarea mediană, luni 12,0 5,8 | 5,6 7,8 |
| (IÎ 95%) (5,8, NE) (4,7; 7,9) | (4,4; 7,5) (6,7; 9,3) |
| Risc relativ (IÎ 95%) 0,53 (0,27; 1,04) | 1,54 (1,04; 2,29) |
| valoare p 0,0615 | 0,0309 |
| RRO | |
| % 57,9 28,6 | 37,0 50,7 |
| (IÎ 95%) (40,8; 73,7) (16,6; 43,3) | (27,1; 47,7) (38,9; 62,4) |
| Raportul 3,3302 (1,375; 8,172) | 0,580 (0,311; 1,080) |
| probabilităților | |
| (IÎ 95%) | |
| valoare p 0,0084 | 0,0865 |
IÎ = interval de încredere, FOLFOX4 = oxaliplatină plus 5-FU/AF în perfuzie continuă, RRO = rata de răspuns obiectiv (pacienți cu răspuns complet sau parțial), SG = supraviețuire globală, SFPB = timp de supraviețuire fără progresia bolii, NE = neestimabil
În mod special, s-a observat un efect negativ în cazul administrării cetuximab ca adjuvant la tratamentul populației cu genă RAS cu mutații.
- COIN: Acesta a fost un studiu randomizat, în regim deschis, cu 3 grupe de tratament, la 2445 pacienți cu cancer colorectal metastatic sau locoregional inoperabil, cărora nu li s-a administrat anterior tratament pentru boala metastatică, și care a comparat oxaliplatina plus fluoropirimidine ( 5-fluorouracil/acid folinic în perfuzie) [OxMdG] sau capecitabină [XELOX]) în asociere cu cetuximab, față de același regim chimioterapeutic în monoterapie. La al treilea grup experimental s-a utilizat un regim terapeutic intermitent cu OxMdG sau XELOX, fără cetuximab. Datele pentru regimul XELOX și pentru al treilea grup experimental nu sunt prezentate.
Material tumoral de la aproximativ 81% dintre pacienți a fost analizat retrospectiv pentru expresia genei KRAS și 55% dintre acestea au fost tumori cu gena KRAS de tip sălbatic. Dintre acestea, la 362 pacienți s-au administrat cetuximab și oxaliplatină plus fluoropirimidine (117 pacienți cu OxMdG și 245 pacienți cu XELOX) și la 367 pacienți s-a administrat numai oxaliplatină plus fluoropirimidine (127 pacienți cu OxMdG și 240 pacienți cu XELOX). Din populația cu genă KRAS cu mutații, la 297 pacienți s-au administrat cetuximab și oxaliplatină plus fluoropirimidine (101 pacienți cu OxMdG și 196 pacienți cu XELOX) și la 268 pacienți s-a administrat numai oxaliplatină plus fluoropirimidine (78 pacienți cu OxMdG și 190 pacienți cu XELOX).
Datele privind eficacitatea regimului OxMdG, obținute în acest studiu, sunt prezentate în tabelul de mai jos:
| Populația cu genă KRAS de tip sălbatic | Populația cu genă KRAS cu mutații |
|---|---|
| Variabilă/ statistică Cetuximab OxMdG Cetuximab OxMdG | |
| plus OxMdG | plus OxMdG |
| (N=117) (N=127) | (N=101) (N=78) |
| SG | |
| Valoarea mediană, luni 16,3 18,2 | 13,1 14,6 |
| (IÎ95%) (10,3; 32,2) (9,8; 27,5) | (8,0; 23,9) (9,5; 22,0) |
| Risc relativ (IÎ 95%) 0,93 (0,72; 1,19) | 0,99 (0,75; 1,30) |
| valoare p 0,617 | 0,931 |
| SFPB | |
| Valoarea mediană, luni 9,0 9,2 | 6,8 8,5 |
| (IÎ95%) (5,8; 15,5) (5,8; 12,7) | (5,0; 10,7) (3,4; 10,8) |
| Risc relativ (IÎ 95%) 0,77 (0,59; 1,01) | 1,05 (0,77; 1,41) |
| valoare p 0,056 | 0,78 |
| Cea mai bună rată de | |
| răspuns global | |
| % 68 59 | 47 51 |
| (IÎ 95%) (58; 76) (50; 68) | (37; 57) (40; 63) |
| Raportul probabilităților 1,44 (0,85; 2,43) | 0,83 (0,46; 1,49) |
| (IÎ 95%) | |
| valoare p 0,171 | 0,529 |
IÎ = interval de încredere, OxMdG = oxaliplatină plus 5-FU/FA în perfuzie, SG = supraviețuire globală, SFPB = timp de supraviețuire fără progresia bolii
În criteriile finale în funcție de timp nu s-au putut demonstra tendințe care să indice un beneficiu clinic pentru pacienții cărora li s-a administrat cetuximab în asociere cu regimul XELOX.
Au existat scăderi semnificative ale dozelor și întârzieri în administrarea capecitabinei sau oxaliplatinei, în principal din cauza frecvenței mai mari a cazurilor de diaree în grupul la care sa administrat cetuximab. În plus, la un număr semnificativ mai mic de pacienți tratați cu cetuximab s-a administrat tratamentul de a doua linie.
FIRE-3 (Asociere de primă linie a cetuximab cu FOLFIRI): Studiul FIRE-3 a fost un studiu multicentric, randomizat, de fază III, care a investigat comparativ 5-FU, acid folinic și irinotecan (FOLFIRI) în asociere fie cu cetuximab, fie cu bevacizumab la pacienți cu cancer colorectal metastatic (CCRm) care prezintă exon 2 al genei KRAS de tip sălbatic. Statusul RAS a fost evaluabil în materialul tumoral provenind de la 407 pacienți cu exon 2 al genei KRAS de tip sălbatic, care reprezentau 69% din totalul populației de pacienți cu exon 2 al genei KRAS de tip sălbatic (592 pacienți). Dintre aceștia, 342 pacienți prezentau tumori cu gene RAS de tip sălbatic, fiind identificate mutații la nivelul genelor RAS la 65 pacienți. Populația cu mutații la nivelul genelor RAS i-a inclus pe acești 65 pacienți, împreună cu 113 pacienți cu tumori cu mutații la nivelul exonului 2 al genei KRAS tratați înainte ca înrolarea în studiu să fie restricționată la pacienți cu CCRm cu exon 2 al genei KRAS de tip sălbatic.
Datele privind eficacitatea, obținute în acest studiu, sunt prezentate în tabelul de mai jos:
| Populația cu genă RAS de tip sălbatic | Populația cu genă RAS cu mutații |
|---|---|
| Variabilă/statistică Cetuximab plus Bevacizumab plus Cetuximab plus Bevacizumab | |
| FOLFIRI FOLFIRI | FOLFIRI plus FOLFIRI |
| (N=171) (N=171) | (N=92) (N=86) |
| SG | |
| Valoarea mediană, luni 33,1 25,6 | 20,3 20,6 |
| (IÎ 95%) (24,5; 39,4) (22,7; 28,6) | (16,4; 23,4) (17,0; 26,7) |
| Risc relativ (IÎ 95%) 0,70 (0,53; 0,92) | 1,09 (0,78; 1,52) |
| valoare p 0,011 | 0,60 |
| SFPB | |
| Valoarea mediană, luni 10,4 10,2 | 7,5 10,1 |
| (IÎ 95%) (9,5; 12,2) (9,3; 11,5) | (6,1; 9,0) (8,9; 12,2) |
| Risc relativ (IÎ 95%) 0,93 (0,74; 1,17) | 1,31 (0,96; 1,78) |
| valoare p 0,54 | 0,085 |
| RRO | |
| % 65,5 59,6 | 38,0 51,2 |
| (IÎ 95%) (57,9; 72,6) (51,9; 67,1) | (28,1; 48,8) (40,1; 62,1) |
| Raportul 1,28 (0,83; 1,99) | 0,59 (0,32; 1,06) |
| probabilităților | |
| (IÎ 95%) | |
| valoare p 0,32 | 0,097 |
IÎ = interval de încredere, FOLFIRI = irinotecan plus 5-FU/AF în perfuzie, RRO = rata de răspuns obiectiv (pacienți cu răspuns complet sau parțial), SG = supraviețuire globală, SFPB = timp de supraviețuire fără progresia bolii
La populația cu genă KRAS de tip sălbatic din studiul CALGB/SWOG 80405 (n=1137), nu s-a demonstrat superioritatea tratamentului cu cetuximab plus chimioterapie față de tratamentul cu bevacizumab plus chimioterapie.
- CA225006: Acest studiu randomizat, efectuat la pacienți cu cancer colorectal metastatic cărora li s-a administrat inițial tratament asociat cu oxaliplatină plus fluoropirimidină pentru boala metastatică, a comparat asocierea cetuximab și irinotecan (648 pacienți) cu administrarea doar a irinotecan (650 pacienți). Din cauza progresiei bolii, la 50% dintre pacienții din grupul căruia i s-a administrat doar irinotecan a fost inițiat un tratament cu medicamente îndreptate împotriva RFCE.
În populația generală, indiferent de statusul genei KRAS, rezultatele raportate pentru cetuximab plus irinotecan (648 pacienți) față de irinotecan în monoterapie (650 pacienți) au fost: valoarea mediană a supraviețuirii globale (SG) 10,71 față de 9,99 luni (RR 0,98), valoarea mediană a supraviețuirii fără progresia bolii (SFPB) 4,0 față de 2,6 luni (RR 0,69) și rata de răspuns obiectiv (RRO) 16,4% față de 4,2%.
În ceea ce privește statusul genei KRAS, a fost disponibil material tumoral de la numai 23% dintre pacienți (300 din 1298). Din populația la care s-a efectuat evaluarea genei KRAS, 64% dintre pacienți (192) au prezentat tumori cu genă KRAS de tip sălbatic și 108 pacienți au prezentat tumori cu genă KRAS cu mutații. Pe baza acestor date și întrucât datele de imagistică nu au fost revizuite în mod independent, se consideră că rezultatele legate de statusul mutațiilor nu sunt interpretabile.
- EMR 62 202-007: Acest studiu randomizat efectuat la pacienți cu cancer colorectal metastatic după eșecul tratamentului pe bază de irinotecan pentru boala metastazică, ca ultim tratament înainte de intrarea în studiu, a comparat asocierea cetuximab și irinotecan (218 pacienți) cu monoterapia pe bază de cetuximab (111 pacienți).
Asocierea cetuximabului cu irinotecan în comparație cu cetuximab utilizat în monoterapie a redus riscul global de progresie a bolii cu 46% și a crescut semnificativ rata de răspuns obiectiv. În studiul clinic randomizat, ameliorarea timpului total de supraviețuire nu a atins un nivel statistic semnificativ; cu toate acestea, în timpul tratamentului de urmărire, aproximativ 50% dintre pacienții din grupul căruia i s-a administrat doar cetuximab au primit o asociere de cetuximab și irinotecan după progresia bolii, ceea ce a influențat probabil supraviețuire globală.
Cetuximab în monoterapie
- CA225025: Acest studiu randomizat la pacienți cu cancer colorectal metastatic la care s-a administrat anterior tratament bazat pe oxaliplatină, irinotecan și fluoropirimidină pentru boala metastatică a comparat adăugarea cetuximabului ca monoterapie la cel mai bun tratament de susținere (CMBTS) (287 pacienți) față de cel mai bun tratament de susținere (285 pacienți). Procentul de pacienți cu tumori cu genă KRAS de tip sălbatic în cadrul populației de pacienți la care s-a evaluat statusul genei KRAS a fost de 58%.
Datele privind eficacitatea, obținute în acest studiu, sunt prezentate în tabelul de mai jos:
| Populația cu genă KRAS de tip sălbatic Populația cu genă KRAS cu mutații | ||
| Variabilă/statistică SG Valoarea mediană, luni (IÎ 95%) Risc relativ (IÎ 95%) valoare p SFPB Valoarea mediană, luni (IÎ 95%) Risc relativ (IÎ 95%) valoare p RRO % (IÎ 95%) valoare p | Cetuximab plus CMBTS CMBTS (N=117) (N=113) 9,5 4,8 (7,7; 10,3) (4,2; 5,5) 0,552 (0,408; 0,748) <0,0001 3,7 1,9 (3,1; 5,1) (1,8; 2,0) 0,401 (0,299; 0,536) <0,0001 12,8 0 (7,4; 20,3) (-) <0,001 | Cetuximab plus CMBTS CMBTS (N=81) (N=83) 4,5 4,6 (3,8; 5,6) (3,6; 5,5) 0,990 (0,705; 1,389) 0,9522 1,8 1,8 (1,7; 1,8) (1,7; 1,8) 1,002 (0,732; 1,371) 0,9895 1,2 0 (0,0; 6,7) (-) 0,314 |
CMBTS = cel mai bun tratament de susținere, IÎ = interval de încredere, RRO = rata de răspuns obiectiv (pacienți cu răspuns complet sau parțial), SG = supraviețuire globală, SFPB = timp de supraviețuire fără progresia bolii
Cancer colorectal metastatic care exprimă mutația BRAF V600E
Cetuximab în asociere cu encorafenib - studiul ARRAY-818-302 (BEACON)
Cetuximab în asociere cu encorafenib a fost evaluat într-un studiu clinic multicentric, în regim deschis, randomizat, controlat activ (ARRAY 818-302 BEACON CRC). Pacienții eligibili trebuiau să aibă cancer colorectal metastatic care exprimă mutația BRAF V600E, care progresase după 1 sau 2 scheme terapeutice anterioare. Pacienții înrolați erau eligibili să li se administreze cetuximab conform informațiilor aprobate la nivel local, în funcție de statusul RAS al tumorii. Utilizarea anterioară de inhibitori RAF, inhibitori MEK sau inhibitori EGFR a fost interzisă. Randomizarea a fost stratificată în funcție de statusul de performanță al Grupului estic de cooperare în oncologie (ECOG), utilizarea anterioară de irinotecan și formularea de cetuximab.
În total, 665 de pacienți au fost randomizați (1:1:1) pentru a li se administra cetuximab în asociere cu encorafenib 300 mg o dată pe zi, pe cale orală (n=220), sau cetuximab în asociere cu encorafenib 300 mg o dată pe zi, pe cale orală, și binimetinib 45 mg de două ori pe zi, pe cale orală (n=224) sau control (cetuximab cu irinotecan sau cetuximab cu irinotecan/5-fluorouracil/acid folinic (FOLFIRI), n=221). Tratamentul a continuat până la progresia bolii sau toxicitatea inacceptabilă.
Parametri rezultatelor eficacității au fost supraviețuirea generală (SG) și rata de răspuns obiectiv (RRO), evaluate de un comitet de analiză independent, în regim orb (CAIRO), la nivel central, care a comparat cetuximab în asociere cu encorafenib 300 mg cu grupul de control. Alte măsurători ale eficacității sunt rezumate în tabelul de mai jos.
Vârsta mediană a pacienților a fost de 61 de ani (interval 26-91), 47% au fost bărbați și 83% au fost albi. 51% dintre pacienți au avut statusul de performanță ECOG inițial de 0, iar 51% au luat anterior irinotecan. 46,8% dintre pacienți au avut cel puțin 3 organe cu afectare tumorală la momentul inițial.
Durata mediană a expunerii a fost de 3,2 luni la pacienții tratați cu cetuximab în asociere cu encorafenib 300 mg și de 1,4 luni la pacienții tratați cu cetuximab/irinotecan sau cetuximab/FOLFIRI (grupul de control). La pacienții tratați cu asocierea de cetuximab și encorafenib 300 mg, valoarea mediană a intensității relative a dozei (IRD) a fost de 98% pentru encorafenib și de 93,5% pentru cetuximab. În grupul de control, IRD mediană a fost de 85,4% pentru cetuximab, 75,7% pentru irinotecan, iar în subgrupul de pacienți cărora li s-a administrat acid folinic și 5-FU, IRD mediană a fost de 75,2% și, respectiv, 75%.
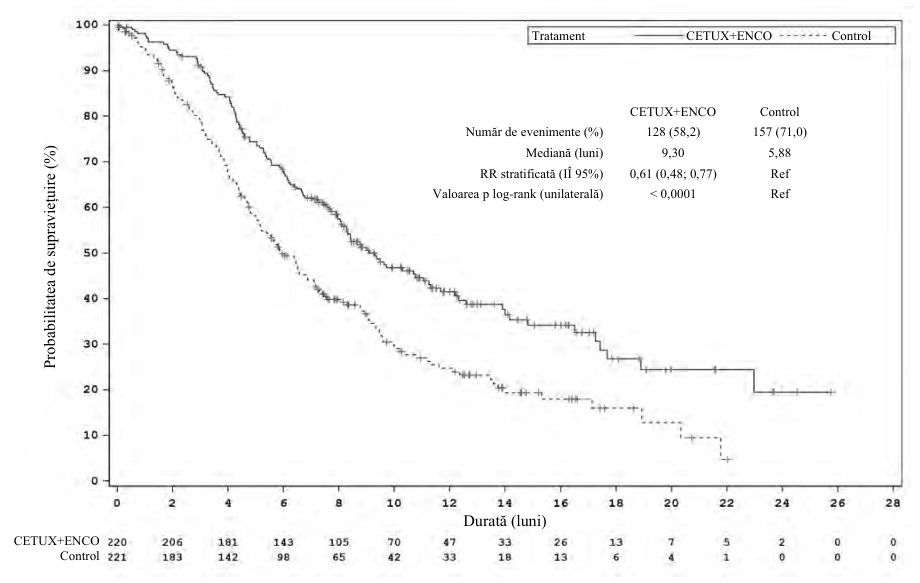
Cetuximab în asociere cu encorafenib 300 mg a demonstrat o îmbunătățire semnificativă statistic a supraviețuirii globale (SG), RRO și supraviețuirii fără progresia bolii (SFPB), comparativ cu grupul de control. Rezultatele privind eficacitatea sunt rezumate în tabelul și figurile de mai jos.
Studiul ARRAY-818-302 BEACON CRC: date privind eficacitatea
| Cetuximab cu encorafenib | Cetuximab cu irinotecan sau cetuximab cu FOLFIRI (control) | |
| Data-limită: 11 februarie 2019 (analiză primară) | ||
|---|---|---|
| RRO (conform CAIRO) | ||
| Număr de pacienție | 113 | 107 |
| RRO n (%) (IÎ 95%)f | 23 (20,4) (13,4; 29,0) | 2 (1,9) (0,2; 6,6) |
| Valoare pb,d,g | < 0,0001 | |
| SFPB (conform CAIRO) | ||
| Număr de pacienția | 220 | 221 |
| Număr de evenimente (%) | 133 (60,5) | 128 (57,9) |
| SFPB mediană, luni (IÎ 95%) | 4,2 (3,7; 5,4) | 1,5 (1,5; 1,7) |
RR (IÎ 95%)b,c Valoareb,d | 0,40 (0,30; 0,55) < 0,0001 | |
| Analiză actualizată, data-limită: 15 august 2019 | ||
| SG | ||
| Număr de pacienția | 220 | 221 |
| Număr de evenimente (%) | 128 (58,2) | 157 (71,0) |
| Mediană, luni (IÎ 95%) | 9,3 (8,0; 11,3) | 5,9 (5,1; 7,1) |
RR (IÎ 95%)b (față de control) Valoare pb,d,h | 0,61 (0,48; 0,77) < 0,0001 | |
| Durata mediană a urmăririi, luni (IÎ 95%) | 12,3 (11,1; 14,1) | 12,9 (10,9; 14,6) |
IÎ = interval de încredere; RR = rată de risc; RRO = rată de răspuns obiectiv; SG = supraviețuire generală;
a Studiu randomizat de fază 3, set complet de analiză b Stratificat în funcție de SP ECOG, sursa de cetuximab și utilizarea anterioară de irinotecan la momentul randomizării c IÎ repetat derivat folosind limitele Lan-DeMets O’Brien-Fleming asociate cu fracția de informații observată la analiza intermediară d Unilaterală e Printre primii 331 de pacienți randomizați f Metoda Clopper-Pearson g Testul Cochran Mantel-Haenszel h Valoare p nominală
Studiul ARRAY-818-302 BEACON CRC: graficul Kaplan-Meier al supraviețuirii generale (data limită: 15 august 2019)
Cetuximab în asociere cu encorafenib și FOLFOX – studiul C4221015 (BREAKWATER)
Cetuximab în asociere cu encorafenib și mFOLFOX6 a fost evaluat într-un studiu clinic multicentric, în regim deschis, randomizat, controlat activ, (BREAKWATER). Pacienții eligibili trebuiau să aibă cancer colorectal metastatic MSS/pMMR (cu excepția cazului în care pacienții cu status dMMR sau MSI-H confirmat nu puteau lua inhibitori ai punctelor de control imun), RAS de tip sălbatic și mutație BRAF V600E și să nu li se fi administrat anterior tratament. Alte criterii cheie de eligibilitate au inclus să nu se fi administrat niciun tratament sistemic anterior în context metastatic, să nu se fi administrat niciun tratament anterior cu orice inhibitor selectiv BRAF sau inhibitor EGFR, tumori care nu prezentau instabilitate microsatelitară înaltă (MSI-H) sau deficit de reparare a nepotrivirilor (dMMR), cu excepția pacienților neeligibili pentru inhibitori ai punctelor de control imun, tumori fără mutații RAS sau cu status mutațional RAS necunoscut și status de performanță al Grupului estic de cooperare în oncologie (ECOG) 0-1. Randomizarea a fost stratificată în funcție de statusul de performanță ECOG (0 sau 1) și regiune (SUA/Canada sau Europa sau restul lumii).
Pacienții înrolați confirmați ca având gena RAS de tip sălbatic au fost eligibili pentru a li se administra cetuximab și mFOLFOX6. Utilizarea anterioară de inhibitori BRAF sau EGFR a fost interzisă. Randomizarea a fost stratificată în funcție de statusul de performanță ECOG și regiune.
Pacienții au fost randomizați inițial în raport 1:1:1 la unul dintre următoarele brațe de tratament, iar ulterior în raport 1:1 după încetarea înrolării în brațul cu cetuximab + encorafenib (158 de pacienți):
- cetuximab 500 mg/m2 perfuzie i.v. o dată la 2 săptămâni în asociere cu encorafenib 300 mg o dată pe zi, pe cale orală (brațul cu cetuximab + encorafenib)
- cetuximab 500 mg/m2 perfuzie i.v. o dată la 2 săptămâni în asociere cu encorafenib 300 mg o dată pe zi, pe cale orală, și mFOLFOX6 o dată la 2 săptămâni (brațul cetuximab + encorafenib + mFOLFOX6)
- mFOLFOX6 (o dată la 2 săptămâni) sau FOLFOXIRI (o dată la 2 săptămâni) sau CAPOX (o dată la 3 săptămâni), fiecare cu sau fără bevacizumab (administrat conform informațiilor de prescriere)
mFOLFOX6 a constat din oxaliplatină 85 mg/m2, leucovorin 400 mg/m2, 5-FU 400 mg/m2 în bolus i.v., urmat de perfuzie intravenoasă continuă cu 5-FU 2 400 mg/m2 timp de 46-48 de ore; CAPOX a constat din oxaliplatină 130 mg/m2 perfuzie i.v. și capecitabină 1 000 mg/m2 comprimate orale de două ori pe zi în Zilele 1-14; FOLFOXIRI a constat din irinotecan 165 mg/m2, oxaliplatină 85 mg/m2, leucovorin 400 mg/m2, 5-FU 2 400 sau 3 200 mg/m2 (conform standardului de îngrijire local) prin perfuzie i.v. continuă timp de 46-48 de ore.
Tratamentul a continuat până la progresia bolii, toxicitate inacceptabilă, retragerea consimțământului, pierderea la urmărire sau deces. Mai jos sunt descrise doar rezultatele schemei aprobate (cetuximab în asociere cu encorafenib și mFOLFOX6).
Criteriile finale principale de evaluare a eficacității au fost SFP și RRO, evaluate de către CAIRO. Măsurile suplimentare privind eficacitatea au inclus SG și durata răspunsului (DR), evaluate de către CAIRO. SG și SFP au fost evaluate la toți pacienții randomizați. RRO și DR au fost evaluate în subgrupul format din primii 110 pacienți randomizați în fiecare braț.
În total, 236 de pacienți au fost randomizați în brațul cu cetuximab + encorafenib + mFOLFOX6 și 243 în brațul de control. Dintre acești pacienți, vârsta mediană a fost de 61 de ani, 50% au fost femei, 60% au fost albi, 37% asiatici, 0,4% multirasiali, 0,2% negri sau afro-americani, iar pentru 2,5% rasa nu a fost raportată. Doisprezece procente (12%) au fost hispanici sau latino-americani, 81% nu au fost hispanici sau latino-americani, iar pentru 7% rasa nu a fost raportată. Cincizeci și patru de procente (54%) au avut un status de performanță ECOG inițial de 0.
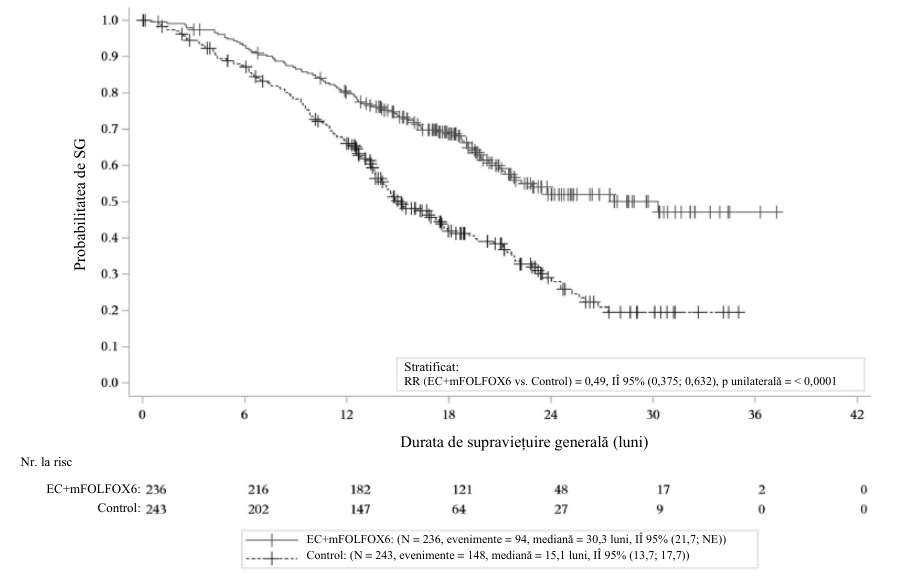
Cetuximab în asociere cu encorafenib și mFOLFOX6 a demonstrat o îmbunătățire semnificativă statistic a SFP, RRO și SG față de comparatorul activ. Rezultatele privind eficacitatea sunt rezumate în tabelul și figurile de mai jos.
Studiul C4221015: rezultate privind eficacitatea
| Cetuximab cu encorafenib și mFOLFOX6 | mFOLFOX6, FOLFOXIRI sau CAPOX, fiecare cu sau fără bevacizumab (control) | |
| Data-limită: 22 decembrie 2023 (analiza primară a RRO) | ||
|---|---|---|
| RRO (conform CAIRO) | ||
| Număr de pacienția | 110 | 110 |
| RRO n (%) (IÎ 95%) | 67 (60,9) (51,6; 69,5) | 44 (40,0) (31,3; 49,3) |
| Valoare pb,c,d | 0,0008 | |
| Data-limită: 06 ianuarie 2025 (analiza primară a SFPB) | ||
| SFPB (conform CAIRO) | ||
| Număr de pacienție | 236 | 243 |
| Număr de evenimente (%) | 122 (51,7) | 132 (54,3) |
| SFPB mediană, luni (IÎ 95%) | 12,8 (11,2; 15,9) | 7,1 (6,8; 8,5) |
RR (IÎ 95%)c,d, f, g Valoare pd,e | 0,53 (0,41; 0,68) < 0,0001 | |
| SG | ||
| Număr de pacienție | 236 | 243 |
| Număr de evenimente (%) | 94 (39,8) | 148 (60,9) |
| SFPB mediană, luni (IÎ 95%) | 30,3 (21,7; NE) | 15,1 (13,7; 17,7) |
RR (IÎ 95%)c,d, f, g Valoare Pd,e | 0,49 (0,38; 0,63) < 0,0001 | |
| Durata mediană a urmăririi, luni (IÎ 95%) | 21,8 (20,4; 23,4) | 22,2 (18,9; 23,5) |
a Subset RRO, set complet de analiză
b Valoare p bazată pe testul Cochran-Mantel-Haenszel (CMH)
c Stratificat în funcție de SP ECOG la randomizare și regiunea geografică la randomizare
d Unilaterală
e Randomizat, de fază 3, set complet de analiză
f Raport de risc bazat pe modelul Cox cu riscuri proporționale; în condițiile riscurilor proporționale, un raport de risc < 1 indică o reducere a ratei de risc în favoarea EC+mFOLFOX6 comparativ cu controlul
g Valoarea p din testul log-rank
CAIRO = comitetul de analiză independent în regim orb, la nivel central; IÎ = interval de încredere; RC = răspuns complet; RR = rată de risc; NE = neestimabil; RRO = rată de răspuns obiectiv; SG = supraviețuire generală; SFPB = timp de supraviețuire fără progresia bolii; RP = răspuns parțial; BS = boală stabilă
Studiul C4221015: diagrama Kaplan-Meier a supraviețuirii generale (data-limită:
06 ianuarie 2025)
Cancer cu celule scuamoase al capului și gâtului
Nu s-a realizat detectarea imunohistochimică a exprimării de RFCE, deoarece peste 90% dintre pacienții cu cancer cu celule scuamoase al capului și gâtului prezintă tumori care exprimă RFCE.
Cetuximab în asociere cu radioterapia pentru boala local avansată
- EMR 62 202-006: Acest studiu randomizat efectuat la pacienții cu cancer cu celule scuamoase al capului și gâtului, local avansat, a comparat asocierea cetuximabului cu radioterapia (211 pacienți) față de tratamentul bazat numai pe radioterapie (213 pacienți). Tratamentul cu cetuximab a fost început cu o săptămână înaintea radioterapiei și a fost administrat în dozele descrise la pct. 4.2, până la sfârșitul perioadei de radioterapie.
Datele privind eficacitatea, obținute în acest studiu, sunt prezentate în tabelul de mai jos:
| Variabilă/statistică Control locoregional Valoare mediană, luni (IÎ 95%) | Radioterapie plus cetuximab (N=211) 24,4 (15,7; 45,1) | Numai radioterapie (N=213) 14,9 (11,8; 19,9) |
|---|---|---|
| Risc relativ (IÎ 95%) valoare p | 0,68 (0,52; 0,89) 0,005 | |
| SG Valoare mediană, luni (IÎ 95%) | 49,0 (32,8; 69,5+) | 29,3 (20,6; 41,4) |
| Risc relativ (IÎ 95%) valoare p | 0,73 (0,56; 0,95) 0,018 | |
| Valoarea mediană a perioadei de urmărire, luni rata SG la 1 an, % (ÎI 95%) rata SG la 2 ani, % (ÎI 95%) rata SG la 3 ani, % (ÎI 95%) rata SG la 5 ani, % (ÎI 95%) | 60,0 77,6 (71,4; 82,7) 62,2 (55,2; 68,4) 54,7 (47,7; 61,2) 45,6 (38,5; 52,4) | 60,1 73,8 (67,3; 79,2) 55,2 (48,2; 61,7) 45,2 (38,3; 51,9) 36,4 (29,7; 43,1) |
IÎ = interval de încredere, SG = supraviețuire globală, '+' denotă faptul că limita superioară nu a fost atinsă la valoarea de referință
Pacienții cu un prognostic bun, indicat de stadiul tumoral, indicele de performanță fizică Karnofsky (IPFK) și vârstă, au avut un beneficiu mai pronunțat în cazul asocierii cetuximabului cu radioterapia. La pacienții cu vârsta de 65 ani sau peste, cu IPFK ≤ 80, nu s-a putut demonstra un beneficiu clinic.
Utilizarea cetuximabului în asociere cu chimio-radioterapia nu a fost investigată în mod adecvat până la această dată. De aceea, nu s-a stabilit încă raportul beneficiu/risc pentru această asociere.
Cetuximab în asociere cu chimioterapia pe bază de platină în boala recurentă și/sau metastatică
| ||
|---|---|---|
| al capului și gâtului, recurent și/sau metastatic, care nu au primit anterior chimioterapie pentru | ||
| această afecțiune, a comparat asocierea cetuximabului cu cisplatină sau carboplatină și 5- | ||
| fluorouracil administrat în perfuzie (222 pacienți) față de același tratament bazat numai pe | ||
| chimioterapie (220 pacienți). Tratamentul în grupul tratat cu cetuximab a constat în până la | ||
| 6 cicluri de chimioterapie pe bază de platină asociate cu cetuximab, urmat de cetuximab sub | ||
| formă de terapie de întreținere până la progresia bolii. | ||
| Datele privind eficacitatea, obținute în acest studiu, sunt prezentate în tabelul de mai jos: | ||
| Variabilă/statistică Cetuximab plus CTX CTX | ||
| (N=222) (N=220) SG | ||
| Valoarea mediană, luni (IÎ 95%) | 10,1 (8,6; 11,2) | 7,4 (6,4; 8,3) |
| Risc relativ (IÎ 95%) | 0,797 (0,644; 0,986) | |
| valoare p | 0,0362 | |
| SFPB | ||
| Valoarea mediană, luni (IÎ 95%) | 5,6 (5,0; 6,0) | 3,3 (2,9; 4,3) |
| Risc relativ (IÎ 95%) | 0,538 (0,431; 0,672) | |
| valoare p | <0,0001 | |
| RRO | ||
| % (IÎ 95%) | 35,6 (29,3; 42,3) | 19,5 (14,5; 25,4) |
| valoare p | 0,0001 | |
IÎ = interval de încredere, CTX = chimioterapie pe bază de platină, RRO = rata de răspuns obiectiv,
SG = supraviețuire globală, SFPB = timp de supraviețuire fără progresia bolii
Pacienții cu un prognostic bun, indicat de stadiul tumoral, indicele de performanță fizică Karnofsky (IPFK) și vârstă, au avut un beneficiu mai pronunțat în cazul asocierii cetuximabului cu chimioterapia pe bază de platină. Spre deosebire de situația timpului de supraviețuire fără progresia bolii, la pacienții cu vârsta de 65 ani sau peste, cu IPFK ≤ 80, nu s-a putut demonstra un beneficiu în privința timpului total de supraviețuire.
Copii și adolescenți
Agenția Europeană pentru Medicamente a acordat o derogare de la obligația de depunere a rezultatelor studiilor efectuate cu cetuximab la toate subgrupele de copii și adolescenți în indicațiile adenocarcinom la nivelul colonului și rectului și carcinom epitelial orofaringian, laringian sau nazal (excluzând carcinomul nazofaringian sau limfoepiteliomul, vezi pct. 4.2 pentru informații privind utilizarea la copii și adolescenți).
5.2 Proprietăți farmacocinetice
Farmacocinetica cetuximabului a fost studiată în studii clinice în care cetuximab a fost administrat ca monoterapie sau în asociere cu chimioterapie sau radioterapie concomitentă. Perfuzia intravenoasă de cetuximab a prezentat o farmacocinetică dependentă de doză, la doze săptămânale care au variat între 5 și 500 mg/m² de suprafață corporală.
În cazul administrării de cetuximab în doză inițială de 400 mg/m² de suprafață corporală, valoarea medie a volumului de distribuție a fost aproximativ egală cu volumul compartimentului vascular (2,9 l/m², cu un interval de variație între 1,5 și 6,2 l/m²). Valoarea medie a Cmax (± deviația standard) a fost de 185±55 micrograme pe ml. Valoarea medie a clearance-ului a fost de 0,022 l/h pe m² de suprafață corporală. Cetuximab are un timp de înjumătățire plasmatică prin eliminare lung, cu valori cuprinse între 70 și 100 ore.
În cazul administrării de cetuximab în cadrul unei scheme de administrare săptămânală (doză de încărcare de 400 mg/m2 urmată de o doză săptămânală de 250 mg/m2), concentrațiile plasmatice de cetuximab au atins starea de echilibru după trei săptămâni de monoterapie. Valoarea medie a concentrațiilor plasmatice maxime de cetuximab a fost de 155,8 micrograme pe ml în a 3-a săptămână și de 151,6 micrograme pe ml în a 8-a săptămână, în timp ce valoarea medie a concentrațiilor plasmatice minime corespunzătoare a fost de 41,3 și respectiv 55,4 micrograme pe ml. Într-un studiu în care cetuximab a fost administrat în asociere cu irinotecan, valoarea medie a concentrațiilor plasmatice minime de cetuximab a fost de 50,0 micrograme pe ml în a 12-a săptămână și 49,4 micrograme pe ml în a 36-a săptămână.
În cazul administrării de cetuximab în cadrul unei scheme de administrare o dată la două săptămâni (500 mg/m2 o dată la două săptămâni), concentrațiile plasmatice de cetuximab au atins nivelul de echilibru după cinci săptămâni de monoterapie. Valoarea medie a concentrațiilor plasmatice maxime de cetuximab a fost de 297 micrograme pe ml în a 5-a săptămână, iar valoarea medie a concentrațiilor plasmatice minime corespunzătoare a fost de 31,0 micrograme pe ml.
Au fost descrise mai multe mecanisme care pot contribui la metabolismul anticorpilor. Toate aceste mecanisme implică biodegradarea anticorpului în molecule mai mici, cum sunt peptide de dimensiuni mici sau aminoacizi.
Farmacocinetica la grupe speciale de pacienți
Analizele farmacocinetice populaționale au evidențiat faptul că nu există efecte relevante clinic ale apartenenței etnice, vârstei, sexului, statusului renal sau hepatic asupra caracteristicilor farmacocinetice ale cetuximab. S-a observat o relație între sex și expunerea la medicament, cu o expunere mai mare la femei, însă acest lucru nu a fost considerat relevant clinic.
Pe baza unei analize farmacocinetice populaționale, insuficiența renală ușoară (ClCr ≥60 și < 90 ml/min) și moderată (ClCr ≥ 30 și < 60 ml/min) nu a avut un efect semnificativ clinic asupra farmacocineticii cetuximab, comparativ cu subiecții cu funcție renală normală (ClCr ≥ 90 ml/min). Nu se recomandă ajustarea dozei pentru pacienții cu insuficiență renală ușoară sau moderată. Farmacocinetica cetuximab la pacienții cu insuficiență renală severă (ClCr ≥ 15 și < 30 ml/min) sau boală renală în stadiu terminal nu a fost evaluată.
Pe baza unei analize farmacocinetice populaționale, insuficiența hepatică ușoară, așa cum este definită de NCI-ODWG, nu a avut un efect semnificativ clinic asupra farmacocineticii cetuximab, comparativ cu subiecții cu funcție hepatică normală. Nu se recomandă ajustarea dozei pentru pacienții cu insuficiență hepatică ușoară. Efectul insuficienței hepatice moderate sau severe, așa cum este definită de criteriile NCI-ODWG, asupra farmacocineticii cetuximab nu a fost evaluat.
Copii și adolescenți
Într-un studiu de fază I la copii și adolescenți (cu vârsta cuprinsă între 1 și 18 ani) cu tumori solide refractare, s-a administrat cetuximab în asociere cu irinotecan. Rezultatele farmacocinetice au fost comparabile cu cele obținute la adulți.
5.3 Date preclinice de siguranță
Modificările cutanate dependente de doză, începând de la valori de dozare echivalente celor utilizate la om, au fost efectul major observat în studiile de toxicitate la maimuțele Cynomolgus (un studiu privind toxicitatea după doze repetate și un studiu privind dezvoltarea embrio-fetală).
Un studiu privind toxicitatea embrio-fetală la maimuțele Cynomolgus nu a relevat semne de teratogenitate. Cu toate acestea, dependent de doză s-a observat o incidență crescută a avorturilor.
Datele non-clinice privind genotoxicitatea și toleranța locală, incluzând administrarea accidentală pe alte căi decât cea intenționată (perfuzie), nu au evidențiat niciun risc special pentru om.
Nu s-au efectuat studii convenționale la animale pentru a stabili potențialul carcinogen al cetuximabului sau pentru a determina efectele acestuia asupra funcției de reproducere la masculi sau femele.
Nu s-au efectuat studii de toxicitate pentru a investiga efectele administrării concomitente de cetuximab și medicamente chimioterapice.
Până în prezent, nu sunt disponibile date non-clinice cu privire la efectul cetuximab asupra cicatrizării rănilor. Cu toate acestea, în modelele preclinice de cicatrizare a rănilor, inhibitorii de tirozin-kinază cu acțiune selectivă asupra RFCE au determinat întârzierea cicatrizării rănilor.
6. PROPRIETĂȚI FARMACEUTICE
6.1 Lista excipienților
Clorură de sodiu
Glicină
Polisorbat 80
Acid citric monohidrat
Hidroxid de sodiu
Apă pentru preparate injectabile
6.2 Incompatibilități
Acest medicament nu trebuie amestecat cu alte medicamente, cu excepția celor menționate la pct. 6.6.
6.3 Perioada de valabilitate
4 ani.
Stabilitatea chimică și fizică după deschidere a soluției de Erbitux 5 mg/ml a fost demonstrată pentru 48 ore la 25°C, dacă soluția este preparată conform descrierii de la pct. 6.6.
Erbitux nu conține nici un conservant antimicrobian sau agent bacteriostatic. Din punct de vedere microbiologic, medicamentul trebuie utilizat imediat după deschidere. Dacă nu este utilizat imediat, durata de păstrare și condițiile care trebuie respectate înaintea utilizării constituie responsabilitatea utilizatorului și nu trebuie, în mod normal, să depășească 24 ore la 2-8°C, cu excepția situației în care flaconul a fost deschis în condiții aseptice controlate și validate.
6.4 Precauții speciale pentru păstrare
A se păstra la frigider (2°C - 8°C).
Pentru condițiile de păstrare după deschidere, vezi pct. 6.3.
6.5 Natura și conținutul ambalajului
20 ml sau 100 ml soluție într-un flacon (sticlă de tip I) prevăzut cu dop (cauciuc halobutilic) și capsă (aluminiu/polipropilenă).
Cutie cu 1 flacon.
Este posibil ca nu toate mărimile de flacon să fie comercializate.
6.6 Precauții speciale pentru eliminarea reziduurilor și alte instrucțiuni de manipulare
Erbitux poate fi administrat prin picurător gravitațional, pompă de perfuzie sau injectomat. Trebuie utilizată o linie separată de perfuzie, iar la sfârșitul perfuziei linia trebuie spălată cu soluție perfuzabilă de clorură de sodiu 9 mg/ml (0,9%).
Erbitux 5 mg/ml este compatibil
- cu pungi din polietilenă (PE), etil-vinil-acetat (EVA) sau policlorură de vinil (PVC),
- cu seturi de perfuzie din polietilenă (PE), poliuretan (PUR), etil-vinil-acetat (EVA), poliolefine termoplastice (PT) sau policlorură de vinil (PVC),
- cu seringi din polipropilenă (PP) pentru injectomat.
Este necesară atenție deosebită pentru a asigura o manipulare aseptică în timpul preparării perfuziei.
Erbitux 5 mg/ml trebuie preparat în modul următor:
- Pentru administrarea cu o pompă de perfuzie sau un picurător gravitațional (diluat cu soluție perfuzabilă de clorură de sodiu 9 mg/ml (0,9%)): Se utilizează o pungă de perfuzie de dimensiuni adecvate, conținând soluție perfuzabilă de clorură de sodiu 9 mg/ml (0,9%). Se calculează volumul necesar de Erbitux. Se extrage volumul adecvat de soluție de clorură de sodiu din punga de perfuzie, utilizând o seringă adecvată, având atașat un ac corespunzător. Se utilizează o seringă sterilă adecvată și se atașează un ac corespunzător. Se extrage volumul necesar de Erbitux dintr-un flacon. Se transferă Erbitux în punga de perfuzie pregătită anterior. Se repetă acest procedeu până la atingerea volumului calculat. Se conectează linia de perfuzie; înaintea începerii perfuziei, linia de perfuzie se spală cu Erbitux diluat. Pentru administrare se utilizează un picurător gravitațional sau o pompă de perfuzie. Rata de perfuzie trebuie fixată și controlată conform explicațiilor de la pct. 4.2.
- Pentru administrarea cu o pompă de perfuzie sau un picurător gravitațional (nediluat): Se calculează volumul necesar de Erbitux. Se utilizează o seringă sterilă adecvată (de minim 50 ml) și se atașează un ac corespunzător. Se extrage volumul necesar de Erbitux dintr-un flacon. Se transferă Erbitux într-un recipient steril gol sau o pungă sterilă goală. Se repetă acest procedeu până la atingerea volumului calculat. Se conectează linia de perfuzie; înaintea începerii perfuziei, linia de perfuzie se spală cu Erbitux. Rata de perfuzie trebuie fixată și controlată conform explicațiilor de la pct. 4.2.
- Pentru administrarea cu un injectomat: Se calculează volumul necesar de Erbitux. Se utilizează o seringă sterilă adecvată și se atașează un ac corespunzător. Se extrage volumul necesar de Erbitux dintr-un flacon. Se scoate acul și se introduce seringa în injectomat. Se conectează linia de perfuzie la seringă, se fixează și se controlează rata de perfuzie conform explicațiilor de la pct. 4.2 și se începe perfuzia după spălarea liniei de perfuzie cu Erbitux sau cu soluție perfuzabilă de clorură de sodiu 9 mg/ml (0,9%). Dacă este necesar, se repetă acest procedeu până la perfuzarea întregului volum calculat.
7. DEȚINĂTORUL AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
Merck Europe B.V.
Gustav Mahlerplein 102
1082 MA Amsterdam
Țările de Jos
8. NUMERELE AUTORIZAȚIEI DE PUNERE PE PIAȚĂ
EU/1/04/281/003
EU/1/04/281/005
9. DATA PRIMEI AUTORIZĂRI SAU A REÎNNOIRII AUTORIZAȚIEI
Data primei autorizări: 29/06/2004
Data ultimei reînnoiri a autorizației: 17/06/2009
10. DATA REVIZUIRII TEXTULUI
LL/AAAA
Informații detaliate privind acest medicament sunt disponibile pe site-ul Agenției Europene pentru Medicamente https://www.ema.europa.eu/.